Материал: lab2
-1-
Расчетная работа №2
Полуэмпирический квантово-химический расчет молекулы
Цель работы. Знакомство с программным комплексом HyperChem, который обеспечивает проведение расчетов методами молекулярной механики, а также полуэмпирическими и неэмпирическими методами квантовой химии. Проведение полуэмпирического квантово-химического расчета по методу MNDO с помощью программного комплекса HyperChem и химическая интерпретация полученных результатов.
Выполнение работы
1.Запуск программы HyperChem (осуществляется двойным щелчком по иконке с надписью
HyperChem).
2.Создание молекулы средствами графической оболочки HyperChem.
-мышь устанавливают на пункт меню “Build”, щелчком по левой кнопке разворачивают меню и выбирают “Default atoms” (в раскрывшемся окошке появится список атомов в виде периодической системы)
-устанавливают указатель курсора в режим построения молекулярных моделей (кружок с перекрестием); для этого в верхней строчке выбирают необходимый вид курсора и щелкают левой кнопкой мыши
-в развернутой на экране периодической таблице выбирают интересующий атом (щелчком левой кнопкой мыши по атомному символу); щелчок левой кнопкой мыши в точку на экране генерирует выбранный атом в этой точке
-аналогично в таблице выбирают следующий атом (если он отличается от предыдущего) и помещают его рядом с предыдущим
-связь между атомами обозначают, нажимая левую кнопку мыши в положение одного из атомов, и, удерживая ее, передвигают курсор к другому атому; затем кнопку отпускают
Примечание:
неверно заданные атомы удаляют, щелкая по ним правой кнопкой мыши
-2-
-типы связей (ординарные, двойные, тройные, делокализованные) задают, щелкая левой кнопкой мыши по связи до тех пор, пока в нижней строке окна не появится соответствующая надпись (single, double, triple, aromatic)
-построенную модель автоматически достраивают добавлением водородов; для этого мышь устанавливают на пункт меню “Build”, щелчком по левой кнопке разворачивают меню и выбирают “Add Hydrogens”
-для устранения неточностей выполненного рисунка мышь устанавливают на пункт меню “Build”, щелчком по левой кнопке разворачивают меню и выбирают “Model build”; данная команда корректирует межатомные расстояния и углы
3.Оптимизация геометрии молекулы методами молекулярной механики
-курсор мыши устанавливают на пункт меню “Setup”, щелчком по левой кнопке разворачивают меню и выбирают метод молекулярной механики (ММ) (“Molecular Mechanics”); в раскрывшемся окошечке устанавливают “MM+” и щелкают по кнопке
“OK”
-запускают процесс оптимизации геометрии путем выбора пункта меню “Compute”, которое разворачивают щелчком по левой кнопке мыши, далее выбирают “Geometry Optimize”; в раскрывшемся окошечке щелкают по кнопке “OK”
-процесс оптимизации заканчивается, когда в нижней строке окна появляется надпись “Converged=YES”
4.Расчет молекулы полуэмпирическим квантово-химическим методом.
Прежде чем запустить процесс оптимизации геометрии молекулы полуэмпирическим методом, целесообразно определить геометрические характеристики (длины связей и валентные углы) симметрично независимой части молекулы, полученные в ходе ММ оптимизации. Для этого выбирают курсор в виде двух концентрических окружностей, ставят этот курсор на один из интересующих атомов, нажимают левую кнопку мыши и, не отпуская ее, подводят курсор к следующему атому (для измерения длины связи) или к атому, находящемуся через один от исходного (для измерения величины валентного угла); затем кнопку отпускают. В нижней строке экрана появится значение длины связи (Е) или валентного угла (град.).
Далее можно проводить расчет методом MNDO с оптимизацией геометрии. Для этого :
-курсор мыши устанавливают на пункт меню “File”, щелчком по левой кнопке разворачивают меню и выбирают “Start Log” (создание файла отчета); файлу дают название и устанавливают “Quantum print level” = 9
-3-
-курсор мыши устанавливают на пункт меню “Setup”, щелчком по левой кнопке разворачивают меню и выбирают “Semiempirical methods”; в раскрывшемся окошечке устанавливают “MNDO”
-щелкают по кнопке “options” и устанавливают соответствующий заряд и мультиплетность в соответствующих полях и щелкают по кнопке “OK”
-еще раз щелкают по кнопке “OK”
-запускают процесс расчета с оптимизацией геометрии путем выбора пункта меню “Compute”, которое разворачивают щелчком по левой кнопке мыши, и далее выбирают “Geometry Optimize”; в раскрывшемся окошечке щелкают по кнопке “OK”
-расчет заканчивается, когда в нижней строке окна появляется надпись “Conv=YES”
-закрывают файл отчета (.log file) путем выбора пункта меню “File”, которое разворачивают щелчком по левой кнопке мыши, и далее выбирают “Stop Log”
Интерпретация результатов полуэмпирического квантово-химического расчета
1.Строение молекулы.
Сравнить геометрию молекулы, полученную с помощью методов ММ и MNDO, с экспериментом (см. “Справочник химика” или информацию на домашней странице кафедры в Интернет). Сделать вывод о точности проведенного расчета.
2.Построение диаграммы энергетических уровней. Графическое изображение ВЗМО
иНВМО.
Вотличии от неэмпирических расчетов, где учитываются все электроны системы, полуэмпирические методы используют валентное приближение. Например, для описания атома F учитывают только 7 электронов из 9-и.
-для получения графического изображения МО выбирают пункт меню “Compute”, которое разворачивают щелчком по левой кнопке мыши и далее выбирают “Orbitals”. В раскрывшемся окошке выбирают номер нужной МО, и устанавливают “3D”; затем нажимают “OK”
-полученную картинку можно скопировать, используя пункт меню “Edit” и далее “Copy image”. При этом изображение помещается в буфер обмена, откуда может быть вставлено в любой текстовый или графический редактор
-4-
3.Разложение ВЗМО и НВМО по атомным орбиталям.
Эти данные приведены в .log файле.
4.Определение нуклеофильных и электрофильных свойств молекулы
Осуществляется по знаку энергии НВМО (нижней вакантной МО) молекулы:
знак «+» – нуклеофил; знак «-» - электрофил.
5.Построение распределения электростатического потенциала и визуализация неподеленных электронных пар
-выбирают пункт меню “Compute”, которое разворачивают щелчком по левой кнопке мыши и далее выбирают “Plot molecular properties”. В раскрывшемся окошке выбирают
“electrostatic potencial” и устанавливают “3D”, и нажимают “OK”
Положительный знак электростатического потенциала отображается зеленым цветом. В области неподеленных электронных пар на атомах азота, кислорода и др. электростатический потенциал отрицателен, что отображается красным цветом.
Это оказывается важным, например, при сравнении анилина (NH2)(C6H5) и пара- нитроанилина (NH2)(C6H5)(NO2). В первом случае на азоте видна неподеленная пара электронов, в то время как в случае нитроанилина она в большей степени втянута внутрь кольца и явно не видна.
6. Квантово-химическое обоснование модели резонансных структур.
Смотри пример отчета.
-5-
ПРИМЕР
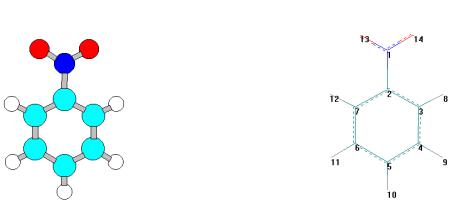
Полуэмпирический расчет молекулы нитробензола методом MNDO (МПДП).
Общий вид молекулы |
Общий вид молекулы с нумерацией атомов |
Цель работы. Знакомство с программным комплексом HyperChem. Проведение полуэмпирического квантово-химического расчета по методу MNDO с помощью программного комплекса HyperChem и химическая интерпретация полученных результатов.
Интерпретация полученных результатов
1.Строение молекулы нитробензола.
Длина связи или |
Данные ММ |
Данные MNDO |
Эксперимент |
|
валентный угол |
расчета |
расчета |
(РСА) |
|
O1 - N3 |
1.225 |
1.212 |
1.229 |
|
N3 - C4 |
1.476 |
1.499 |
1.465 |
|
C4 - C5 |
1.398 |
1.416 |
1.385 |
|
C5 - C6 |
1.397 |
1.406 |
1.383 |
|
C6 - C7 |
1.396 |
1.406 |
1.389 |
|
O1 |
- N3 - O2 |
126.2 |
120.1 |
123.2 |
O1 - N3 - C4 |
116.9 |
120.0 |
118.6 |
|
N3 - C4 - C5 |
119.7 |
119.8 |
118.4 |
|
C4 |
- C5 - C6 |
119.5 |
119.3 |
118.1 |
C5 |
- C6 - C7 |
120.2 |
120.6 |
120.3 |
C6 |
- C7 - C8 |
120.0 |
119.8 |
120.5 |
Точность проведенного расчета составляет |
0.02 Å для длин связей и 3° для валентных |
|||
углов. |
|
|
|
|
2.Построение диаграммы энергетических уровней. Графическое изображение ВЗМО и НВМО.