Материал: lekcii_po_obshhej_biohimii_3_uglevody_2009
Механизм действия инсулина
Инсулин связывается с инсулиновым рецептором (IR), находящимся на мембране. IR обнаружены почти во всех типах клеток, но больше всего их в гепатоцитах и клетках жировой ткани (концентрация достигает до 20000 на клетку). IR постоянно синтезируется (ген в 19 хромосоме) и разрушается. После связывания инсулина с IR весь комплекс погружается в цитоплазму, достигает лизосом, где инсулин разрушается, а IR может разрушаться, а может возвращаться мембрану. Т1/2 IR 7—12 ч, но в присутствии инсулина уменьшается до 2-3 ч.
При высокой концентрации инсулина в плазме крови, число IR может уменьшаться в результате усиленного разрушения в лизосомах. Также у IR может снижаться активность при его фосфорилировании по остаткам серина и треонина.
Рецептор инсулина (IR) - гликопротеин, состоит из 2 α и 2 β субъединиц связанных дисульфидными связями. α субъединицы (719 АК) расположены вне клетки, они связывают инсулин, а β субъединицы (трансмебранный белок, 620 АК) обладают тирозинкиназной активностью. После присоединения гормона к α субъединицам, β субъединицы сначала фосфорилируют друг друга, а затем внутриклеточные белки — субстраты инсулинового рецептора (IRS). Известно несколько таких субстратов: IRS-1, IRS-2 (фосфопротеины, состоящие из более чем 1200 аминокислот), Shc, а также некоторые белки семейства STAT.
Активация инсулином сигнального пути Ras
Фосфорилированный инсулиновым рецептором She соединяется с небольшим цитозольным белком Grb. К образовавшемуся комплексу присоединяется с Ras-белок (из семейства малых ГТФ-связывающих белков, в неактивном состоянии прикреплён к внутренней поверхности плазматической мембраны и связан с ГДФ), GAP (от англ. GTP-ase activating factor — фактор, активирующий ГТФазу), GEF (от англ. GTP exchange factor — фактор обмена ГТФ) и SOS (от англ. son ofsevenless, названный по мутации гена у дрозофилы). Два последних белка способствуют отделению ГДФ от Ras-белка и присоединению к нему ГТФ, с образованием активной ГТФ-связанной формы Ras.
Активированный Ras соединяется с протеинкиназой Raf-1 и активирует ее в результате многоэтапного процесса. Активированная ПК Raf-1 стимулирует каскад реакций фосфорилирования и активации других протеинкиназ. ПК Raf-1 фосфорилирует и активирует киназу МАПК, которая, в свою очередь, фосфорилирует и активирует митогенактивируемые протеинкиназы МАПК.
МАПК фосфорилирует многие цитоплазматические белки: ПК pp90S6, белки рибосом, фосфолипазу А2, активаторы транскрипции STAT.
В результате активации протеинкиназ происходит фосфорилирование ферментов и факторов транскрипции, что составляет основу многочисленных эффектов инсулина. Например:
Активация гликогенсинтазы
ПК pp90S6 фосфорилирует и активирует фосфопротеинфосфатазу (ФПФ). ФПФ дефосфорилирует и инактивирует киназу гликогенфосфорилазы и гликогенфосфорилазу, дефосфорилирует и активирует гликогенсинтазу. В результате активируется синтез гликогена, а распад - ингибируется.
Активация инозитолтрифосфатной системы
Фосфорилированные инсулином белки IRS-1 присоединяются к ФЛ С и активируют ее.
ФЛ С расщепляет фосфатидилинозитолы с образованием инозитолфосфатов и ДАГ.
Фосфорилированные инсулином белки IRS-1 и Shc присоединяются к фосфоинозитол-3-киназе (ФИ-3-киназа) и активируют ее.
ФИ-3-киназа катализирует фосфорилирование инозитолфосфатов (ФИ, ФИ-4-ф и ФИ-4,5-бф) в 3 положении, образуя инозитолполифосфаты: ФИ-3-ф, ФИ-3,4-бф, ФИ-3,4,5-тф. ФИ-3,4,5-тф (ИФ3) стимулирует мобилизацию Са2+ из ЭПР.
Са2+ и ДАГ активирует специфические ПК С.
Са2+ активирует микроканальцы, которые осуществляют транслокацию ГЛЮТ-4 в плазматическую мембрану, и таким образом ускоряет трансмембранный перенос глюкозы в клетки жировой и мышечной ткани.
Активация фосфодиэстеразы
Фосфорилированные инсулином белки IRS-1 и Shc присоединяются к протеинкиназе В (ПК В) и активируют ее. ПК В фосфорилирует и активирует фосфодиэстеразу (ФДЭ). ФДЭ катализирует превращение цАМФ в АМФ, прерывая эффекты контринсулярных гормонов, что приводит к торможению липолиза в жировой ткани, гликогенолиза в печени.
Регуляция транскрипции мРНК
STAT – особые белки, являются переносчиками сигнала и активаторами транскрипции. При фосфорилировании STAT с участием IR или МАПК образуют димеры, которые транспортируются в ядро, где связываются со специфическими участками ДНК, регулируют транскрипцию мРНК и биосинтез белков-фементов.
Путь Ras активируется не только инсулином, но и другими гормонами и факторами роста.
Лекция № 11 Тема: Сахарный диабет I и II типа: механизмы возникновения, метаболические нарушения, осложнения.
Факультеты: лечебно-профилактический, медико-профилактический, педиатрический.
2 Курс.
В норме уровень глюкозы в крови натощак составляет 3.3 – 5.5 ммоль/л.
Гипергликемия – повышение уровня глюкозы в крови выше 6,1 ммоль/л. Гипергликемия бывает физиологической и патологической.
Причины физиологической гипергликемии:
1) алиментарная, при употреблении легкоусвояемых углеводов. Не превышает 11 ммоль/л, нормализуется в течение 3 часов;
2) стрессорная, под действием катехоламинов, глюкокортикоидов, вазопрессина;
3) кратковременные физические нагрузки.
Причины патологической гипергликемии:
1) судороги при эпилепсиях, столбняке;
2) эндокринные нарушения. Гиперпродукция контринсулярных гормонов (гипертириоз, синдромы Кушинга и Кона), абсолютный или относительный дефицит инсулина (сахарный диабет).
3) ЧМТ.
Гипогликемия снижение уровня глюкозы в крови ниже 3,3 ммоль/л. Гипогликемия бывает физиологической и патологической.
Причины физиологической гипогликемии: 1) алиментарная, при голодании; 2) длительная физическая нагрузка.
Причины патологической гипогликемии: 1) эндокринные нарушения при избытке инсулина (инсулинома – доброкачественная опухоль β-клеток, передозировка инсулина у больных СД) или недостаточности контринсулярных гормонов (гипотиреоз, дефицит глюкокортикоидов); 2) гликогенозы, агликогенозы, препятствующие гликогенолизу; 3) печеночная недостаточность, связанная с низкой активностью глюконеогенеза; 4) почечная недостаточность, связанная с врожденной патологией реабсорбции глюкозы (почечный диабет); 5) отравления монойодацетатом (вызывает глюкозурию).
Сахарный диабет (СД) — системное гетерогенное заболевание, обусловленное абсолютным или относительным дефицитом инулина, который сначала вызывает нарушение углеводного, а затем всех видов обмена, что в итоге поражает все функциональные системы организма.
СД широко распространенное заболевание, им страдает 6,6% населения, в России – 5%.
СД бывает первичным и вторичным. Кроме того, выделяют нарушение толерантности к глюкозе и СД беременных.
Первичный СД - самостоятельное заболевание.
Вторичный СД является симптоматическим, он возникает при патологии эндокринных желез (акромегалия, феохромоцитома, глюкагонома, синдромы Кушинга, Кона) и патологии поджелудочной железы (хронический панкреатит, рак, панкреатэктомия, гемохроматоз, генетические синдромы).
Первичный СД по механизму развития подразделяется на СД I типа (раньше ИЗСД) и СД II типа (раньше ИНСД).
Общими симптомами любого СД являются жажда, полиурия, кожный зуд, склонность к инфекциям.
Этиологическая классификация СД (ВОЗ 1999).
1. Сахарный диабет I типа (раньше ИЗСД)
а). Аутоиммунный
б). Идиопатический
2. СД II типа (раньше ИНСД)
3. Другие специфические типы
а). генетические дефекты β-клеток
б). генетические дефекты в действии инсулина
в). болезни экзокринной части поджелудочной железы (панкреатит и т.д.)
г). эндокринопатии
д). СД, индуцированный лекарствами и химикатами (глюкокортикоиды, никотиновая кислота, тиреоидные гормоны, тиазиды, вакор, пентамидин и т.д.)
е). Инфекции (врожденная краснуха, цитомегаловирус и т.д.).
ж). Необычные формы иммуноопосредованного диабета.
з). Другие генетические синдромы, иногда сочетающиеся с диабетом (Дауна, Тернера и т.д.).
4. Гестационный СД (беременных)
Сахарный диабет I типа
СД I типа — заболевание, которое возникает вследствие абсолютного дефицита инсулина, вызванного аутоиммунным разрушением β-клеток поджелудочной железы. СД I типа поражает в большинстве случаев детей, подростков и молодых людей до 30 лет, но может проявиться в любом возрасте. СД I типа редко является семейным заболеванием (10-15% всех случаев).
Причины СД I типа
Генетическая предрасположенность. Генетические дефекты ведущие к СД могут реализоваться в клетках иммунной системы и β-клетках поджелудочной железы. В β-клетках известно около 20 генов, способствующих развитию СД I типа. В 60-70% случаях СД I типа связан с наличием в 6 хромосоме HLA региона генов DR3, DR4 и DQ.
Действие на β-клетки β-цитотропных вирусов (оспа, краснуха, корь, паротит, Коксаки, аденовирус, цитомегаловирус), химических и других диабетогенов.
Вариант 1
При наличии генетического дефекта, на поверхности β-клеток накапливаются антигены, имеющие схожую аминокислотную последовательность с β-цитотропными вирусами.
В случае возникновения инфекции β-цитотропных вирусов, развиваются иммунные реакции против этих вирусов и аутоиммунные реакции против схожих антигенов β-клеток. Реакция идет с участием моноцитов, Т-лимфоцитов, антител к β-клеткам, инсулину, глутамат декарбоксилазе (фермент 64кДа, находиться на мембране β-клеток). В результате аутоиммунные реакции вызывают гибель β-клеток.
Вариант 2
При действии на β-клетки с генотипом HLA β-цитотропных вирусов или диабетогенов на поверхности β-клеток происходит изменение антигенов.
На измененные антигены β-клетки развиваются аутоиммунные реакции. Аутоиммунные реакции вызывают гибель β-клеток.
Вариант 3
β-цитотропные вирусы имеют схожую последовательность аминокислот с глутамат декарбоксилазой β-клеток. Генетический дефект СД8+ лимфоцитов (Т-супрессоров) не позволяет им отличить аминокислотную последовательность вируса и глутамат декарбоксилазы, поэтому при возникновении инфекции, Т-лимфоциты реагируют на глутамат декарбоксилазу β-клеток как на вирус.
Вариант 4
Некоторые β-цитотропные вирусы и химические диабетогены, например, производные нитрозомочевины, нитрозамины, аллоксан самостоятельно и избирательно поражают β-клетки, вызывая их лизис;
Стадии развития СД I типа
Стадия генетической предрасположенности. Есть генетические маркеры, нет нарушений углеводного обмена. Может длиться всю жизнь;
Стадия провоцирующих событий. Инфекция β-цитотропных вирусов или действие химических диабетогенов. Протекает без клинических симптомов;
Стадия явных иммунных аномалий. Развитие смешанных аутоиммунных реакций против β-клеток. Ресурсы инсулина достаточны. Протекает без клинических симптомов. Развивается от 2-3 месяцев до 2-3 лет;
Стадия латентного диабета. Гибель 75% β-клеток, небольшое снижение инсулина, гипергликемия при нагрузочных пробах, снижение аутоиммунных процессов. Протекает без клинических симптомов;
Явный диабет. Гибель 80-90% β-клеток, заметное снижение инсулина, гипергликемия натощак, нет или слабые аутоиммунные реакции. Появляются клинические симптомы. Развивается 2 года. Необходима инсулинотерапия;
Терминальный диабет. Полная гибель β-клеток, высокая потребность в инсулинотерапии, аутоиммунные проявления снижены или их нет. Выраженные клинические проявления, появляются ангиопатии. Развивается до 3,5 лет;
Изменения метаболизма при сд I типа
При СД I типа исчезает инсулин, т.к. инсулин ингибитор секреции глюкагона, в крови происходит увеличение глюкагона.
Изменения в углеводном обмене
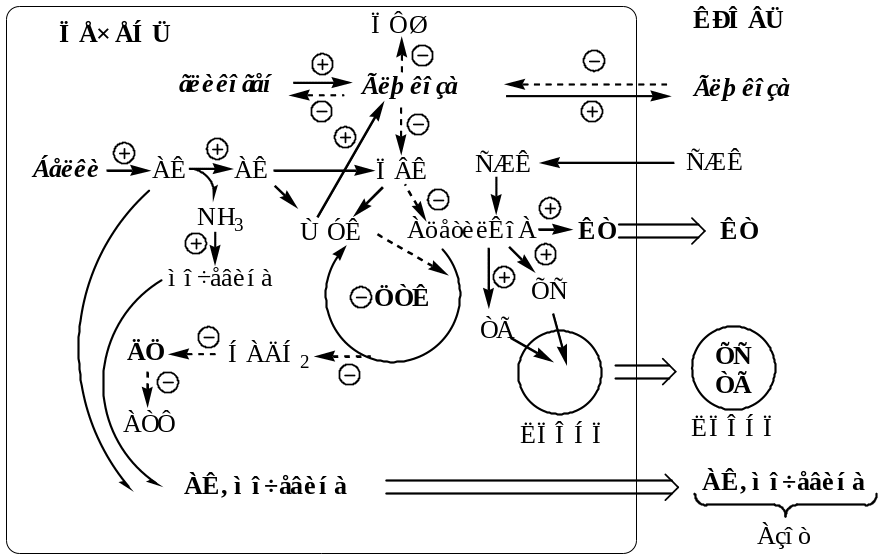
В печени дефицит инсулина и избыток глюкагона стимулирует реакции глюконеогенеза, гликогенолиза и ингибирует реакции гликолиза, ПФШ и синтеза гликогена. В результате в печени глюкозы больше образуется, чем потребляется.
Так как реакции глюконеогенеза протекают через ЩУК, он, образовавшись из ПВК, аспартата и малата, активно вовлекается в глюконеогенез, вместо того чтобы включаться в ЦТК. В результате ЦТК и ДЦ тормозится, снижается образование АТФ, возникает энергодефицит.
В инсулинзависимых тканях (мышцы, жировая ткань) дефицит инсулина препятствует поступлению глюкозы в клетки и ее использованию в реакциях гликолиза, ПФШ и синтеза гликогена. Блокирование ЦТК и ДЦ также вызывает энергодефицит.
Снижение потребления глюкозы инсулинзависимыми тканями и усиление ее образования в печени приводит к гипергликемии. Когда гипергликемия превышает концентрационный почечный порог возникает глюкозурия.
Глюкозурия – наличие глюкозы моче. В норме проксимальные канальцы почек реабсорбируют всю фильтрующуюся в клубочках глюкозу. Если уровень глюкозы превышает в крови 9-10 ммоль/л, глюкоза не успевает полностью реабсорбироваться из первичной мочи и частично выводится с вторичной мочой.
У больных с СД после приёма пищи концентрация глюкозы в крови может достигать 300-500 мг/дл и сохраняется на высоком уровне в постабсорбтивном периоде, т.е. снижается толерантность к глюкозе.
Изменения в липидном обмене
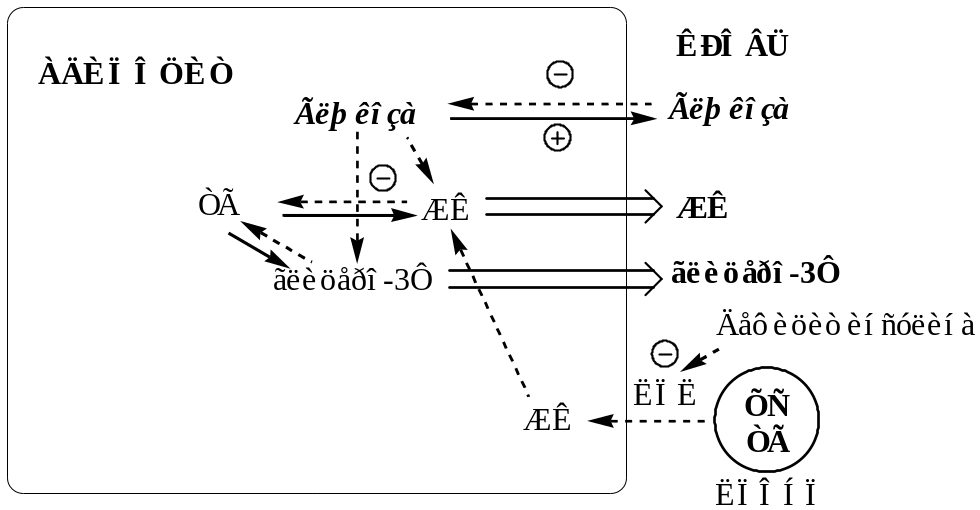
Дефицит АТФ, НАДФН2, инсулина и избыток глюкагона тормозят липогенез и усиливают липолиз в жировой ткани. В результате в крови повышается концентрация свободных жирных кислот, которые поступают в печень и окисляются там до Ацетил-КоА. АцетилКоА при дефиците ЩУК не может включаться в ЦТК. Поэтому он накапливается и поступает на альтернативные пути: синтез кетоновых тел (ацетоуксусная, β-гидроксимасляная кислоты) и холестерина.
В норме кетоновые тела являются источником энергии для аэробных тканей, они превращаются в АцетилКоА, который окисляется в ЦТК. Так как ЦТК заблокирован дефицитом ЩУК, кетоновые тела накапливаются в крови и вызывают кетонемию. Кетонемия усугубляет недостаточность инсулина, подавляя остаточную секреторную активность β-клеток. Когда кетонемия превышает концентрационный почечный порог (выше 20 мг/дл, иногда до 100 мг/дл) возникает кетонурия. Кетонурия – наличие кетоновых тел в моче.
В тканях ацетоуксусная кислота частично декарбоксилируется до ацетона, запах которого исходит от больных сахарным диабетом и ощущается даже на расстоянии.
Липопротеины крови поставляют субстраты для липогенеза в тканях. Дефицит инсулина блокирует липогенез в жировой ткани, ингибирует липопротеинлипазу в сосудах, это препятствует расщеплению липопротеинов крови (в основном, ЛПОНП), в результате они накапливаются, вызывая гиперлипопротеинемию.
Изменения в белковом обмене
Энергодефицит, недостаток инсулина и избыток глюкагона приводит к снижению скорости синтеза белков в организме и усилению их распада, что повышает концентрацию аминокислот в крови. Аминокислоты поступают в печень и дезаминируются до кетокислот. Кетокислоты включаются в глюконеогенез, что усиливает гипергликемию. Из аммиака активно синтезируется мочевина. Повышение в крови аммиака, мочевины, аминокислот вызывает азотемию – увеличение концентрации азота в крови. Азотемия приводит к азотурии – увеличению концентрации азота в моче. Развивается отрицательный азотистый баланс. Катаболизм белков ведет к миодистрофии и вторичному иммунодефициту.