Материал: 04 для сам.изучения (РЕАКЦИЯ КЛЕТКИ НА ПОВРЕЖДЕНИЕ)
РЕАКЦИЯ КЛЕТКИ НА ПОВРЕЖДЕНИЕ
Жизнь клетки в условиях гомеостатического баланса - это постоянное приспособление к различным воздействиям. При взаимодействии с разными клетками эффекты одного и того же причинного фактора могут быть разными. Исходя из этого, целесообразно рассматривать патологический процесс как результат взаимодействия между патогенными факторами и факторами внутреннего реагирования клетки, определяющими ее ответную реакцию (резистентность, реактивность, адаптационные и компенсаторно-приспособительные возможности).
ПРИЧИНЫ И РЕАКЦИЯ КЛЕТКИ НА ПОВРЕЖДЕНИЕ
Повреждение клетки - это типовой патологический процесс, в основе которого лежит изменение внутриклеточного гомеостаза (структуры, метаболизма, физико-химических свойств и функции), ведущее к нарушению ее жизнедеятельности.
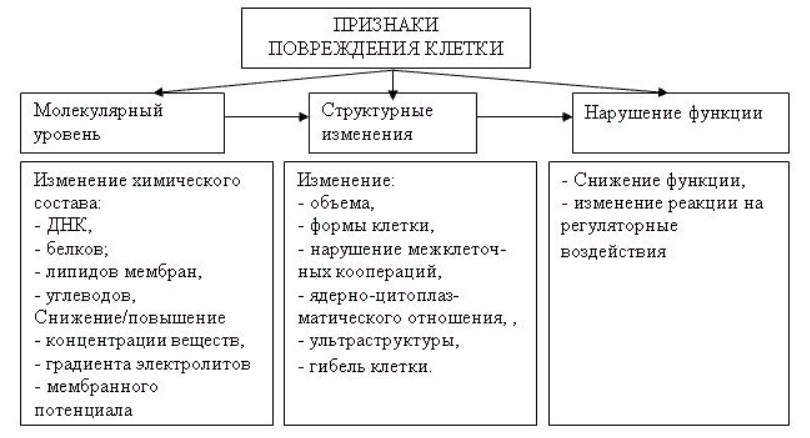
Повреждение клетки проявляется на структурном, функциональном, физико-химическом, биохимическом и термодинамическом уровнях (рис. 1).
Классификация повреждений клетки базируется на нескольких принципах
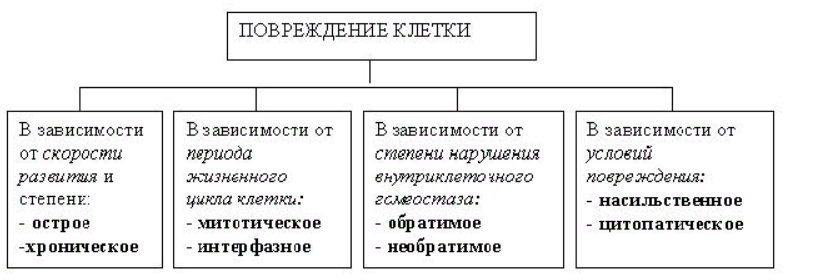
Патология клетки может быть результатом непосредственного влияния на клетку патогенного агента (первичное повреждение) или развиваться в результате опосредованного нарушения состояния внутренней среды организма (вторичное повреждение).
Характеристика факторов повреждения
По своей природе факторы повреждения разделяют на:
1. Физические:
- механические (растяжение/сдавление) – вызывают деформацию клетки, устойчивость к которой зависит от характеристик плазмолеммы и цитоскелета;
- - термические (снижение или повышение температуры) – следствием действия которых является нарушение активности ферментов, рецепторов, структурных и транспортных белков;
- - радиационное повреждение – обусловлено действием активных радикалов и мутаций.
2. Химические:
- - изменение осмотического равновесия (гипер- и гипоосмия) – определяет уровень гидратации и объем клетки;
- регуляторные молекулы (гормоны, медиаторы, цитокины, факторы роста) – повышение или снижение концентрации которых вызывает нарушение работы систем внутриклеточной сигнализации;
- субстраты – изменение их доступности сопровождается нарушением метаболизма и работы энергетического аппарата клетки;
- антитела, способные инициировать цитотоксические процессы;
- ионы;
- экзогенные токсины и цитотоксические факторы, следствием действия которых является блокирование эффекторных и регуляторных молекул, инициация оксидативного повреждения биомембран и нарушения метаболизма.
3. Биологические:
- вирусы, трансфекция которых в геном клетки обусловливает включение программ восстановления интактности генома (репаративная регенерация) или апоптоза;
- бактерии и их продукты (токсины, ЛПС, катаболиты), вызывают нарушения метаболизма, инициируют перекисное окисление липидов и повреждение биологических мембран клетки;
- яды, токсические продукты – нарушают работу систем внутриклеточной сигнализации и метаболического аппарата клетки.
Понимание механизмов реакции клетки на действие повреждающих факторов предполагает знание не только специфики действия самого причинного фактора, но и исходного состояния клетки.
В конечном итоге действие различных причинных факторов приводит к включению стереотипных реакций клетки на повреждение, включая нарушение:
генетического аппарата;
работы систем внутриклеточной сигнализации – нарушение Са2+-гомеостаза;
энергетического обеспечения клетки
метаболизма и пластических процессов.
целостности мембран и транспортных процессов
Конечным результатом этих изменения является нарушение функции и/или гибель клетки
ПРИНЦИПЫ РЕАКЦИИ КЛЕТКИ НА ПОВРЕЖДЕНИЕ ГЕНЕТИЧЕСКОГО АППАРАТА КЛЕТКИ
Нарушение генной экспрессии лежит в основе различных заболеваний, включая наследственную и врожденную патологию
Геном соматической клетки насчитывает миллионы различных генов, кодирующих структуру органических соединений в составе клетки и ее секреторных продуктов, а также ряд генетических программ, контролирующих реакции клетки на внешние воздействия.
Результатом нарушения генной экспрессии может быть нарушение как структуры синтеза различных белковых молекул, так и процессов, характеризующих жизнедеятельность клетки (деление, рост, дифференцировку, выполнение специфической функции, старение и гибель). Нарушение целостности генома лежит в основе развития наследственной и врожденной патологии.
Ведущим фактором развития наследственной патологии являются МУТАЦИИ
Мутации - стабильно наследуемое повреждение ДНК.
Виды мутаций:
генные
хромосомные
Выделяют также 2 разновидности хромосомных мутаций
изменение структуры хромосом.
аномалии количества
Аномалии количества определяют изменения в геноме (геномные мутации).
ПО механизму влияния и значимости генные мутации бывают:
- регуляторные – мутация в 5`- или в 3`-участке гена
- миссенс-мутации – замена нуклеотида в кодирующей части гена (транцизия, трансверсия), что ведет к замене аминокислоты в белке
- нонсенс-мутация – замена нуклеотида в кодирующей части гена вызывает образование стоп-кодона (например, ТАА)
- сплайсинговые – мутация, которая затрагивает сайты сплайсинга или образует новые сайты сплайсинга в интронах
- молчащие мутации – мутации, не имеющие фенотипических проявлений
- динамические (мутации экспансии, 1991) – патологическое увеличение количества тринуклеотидных повторов (дупликации, инсерции), которые локализованы в кодирующих или регуляторных участках гена.
МЕХАНИЗМЫ АДАПТАЦИИ И КОРРЕКЦИИ КЛЕТКОЙ МУТАЦИЙ основаны на принципе поддержания интактности генома. К ним относятся:
Диплоидность и дублирование генетической информации (аллели). Двойная спираль ДНК повышает надежность хранения генетической информации, так как при повреждении одной нити ДНК сохраняется возможность восстановить программную запись за счет второй нити.
Многофакторный контроль генной экспрессии (взаимодействие транскрипционных факторов, репрессоров).
Репарация ДНК. Требует участия четырех ферментов: эндонуклеазы, вырезающей поврежденный участок, экзонуклеазы, разрушающей дефектную цепь, ДНК-полимеразы, синтезирующей восстановленную последовательность и лигазы, вставляющей фрагмент ДНК на место. При двойных разрывах ДНК ее восстановление становится невозможным ввиду отсутствия матрицы. Благодаря системе репарации ДНК исправляется до 95 % спонтанных мутаций (от 1 000 до 1 000 000 повреждений молекулы ДНК в клетке в течение суток)
Апоптоз – запрограммированная гибель клетки. Нарушение интактности генома в любом периоде ведет к остановке клеточного цикла, и при необратисмости повореждения ДНК – к гибели клетки (см. далее).
Антиоксидантные ферменты (каталаза, супероксиддисмутаза, глутатион-пероксидаза и пр.)
Иммунная система, обеспечивающая элиминацию антигенов, противоопухолевый контроль.
Принципы реакции клетки на нарушение работы систем внутриклеточной регуляции
Любая клетка в организме человека находится под контролем регуляторных систем, включая:
- межклеточные кооперации (цитокины, адгезионные молекулы),
- ткане- и органо-специфические факторы (факторы роста, БАВ),
- системные регуляторы (нейромедиаторы, гормоны)
Система регуляции деятельности клетки включает следующую цепь событий
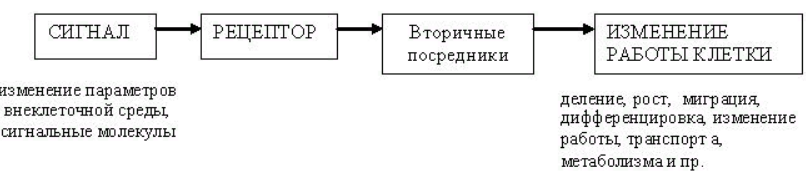
Изменение параметров внеклеточной среды включает каскад событий, определяющих изменение биохимического, структурного и функционального состояния клетки, ее повреждение или адаптацию к действующему фактору.
ПРИЧИННО-СЛЕДСТВЕННЫЕ СВЯЗИ В НАРУШЕНИИ РАБОТЫ ВНУТРИКЛЕТОЧНОЙ СИГНАЛЬНОЙ СИСТЕМЫ
В основе развития дизрегуляторной патологии клетки могут лежать:
1. Нарушение внешней регуляции вследствие:
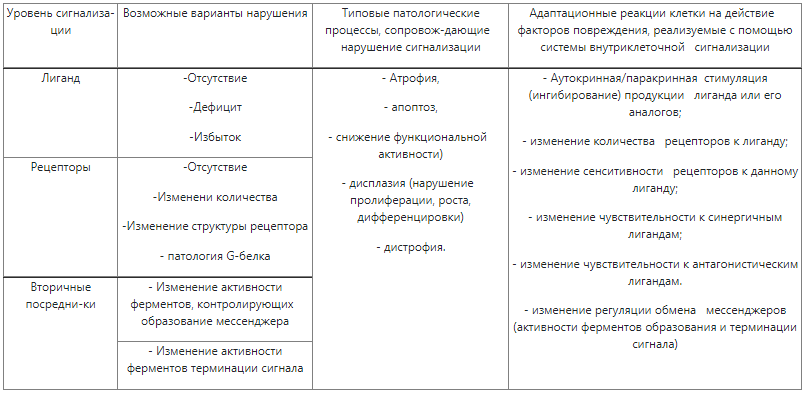
отсутствия лиганда, например, при перерезке нерва дефицит нейромедиаторов и нейротрофических факторов приводит к атрофии мышц. Кроме того, ряд лигандов (факторы роста) являются факторами выживания для клетки, их отсутствие приводит к включению программы апоптоза;
дефицита лиганда: например, дефицит АКТГ вызывает снижение пролиферации и секреторной активности клеток коры надпочечников;
избытка лиганда: например, избыток глюкокортикоидов вызывает избыточный апоптоз лимфоцитов;
наличия конкурентных лигандов (например, лекарственные препараты, связывающиеся в рецепторами и предотвращающие их активацию).
Нарушение рецепторного звена при нормальной концентрации лигандов могут быть обусловлены:
отсутствием рецепторов вследствие нарушения экспрессии генов или изменением количества рецепторов;
изменением химической структуры белков-рецепторов (генетические мутации, денатурация белков);
изменением чувствительности (сенситивности) рецепторов (при нарушении сопряжения с G-белком и системой вторичных посредников десенситизации);
конформационными изменениями рецепторов вследствие модификации химического состава мембран.
Нарушение работы системы вторичных посредников и пострецепторных событий. Даже при условии нормальной связи рецепторов с лигандами ответ клетки может оказаться неадекватным вследствие изменения:
· активности ферментов, определяющих образование молекул вторичных посредников (аденилатциклаза, фосфолипазы и пр). Результатом этого является избыточное или недостаточное образование мессенджера, что запускает каскад событий, определяющих эффекты на уровне исполнительного аппарата;
· баланса между конкурирующими системами вторичных посредников;
· активности ферментов, разрушающих или снижающих уровень вторичного посредника (фосфодиэстеразы или Са2+-АТФазы, закачивающей Са2+ в депо).
Одним из наиболее частых (типовых) вариантов повреждения клетки вследствие нарушения системы сигнализации является нарушение Са2+-гомеостаза.
Это обусловлено ролью Са2+ в регуляции жизнедеятельности клетки. Повышение уровня этого мессенджера приводит к нарушению регуляции:
морфогенетических процессов: адгезия, миграция, пролиферация, дифференцировка, межклеточные кооперации, апоптоз;
функциональной активности: возбуждения, передача нервного импульса, транссинаптическая передача, сокращение, секреция;
редокс-потенциала клетки посредством регуляции НАДФ-Н-оксидазы.
НАРУШЕНИЕ ВНУТРИКЛЕТОЧНОГО ГОМЕОСТАЗА Са2+
МЕХАНИЗМЫ ПОВЫШЕНИЯ УРОВНЯ ВНУТРИКЛЕТОЧНОГО Са2+:
Избыточное поступление Са2+ в клетку из внеклеточного пространства через плазмолемму (нарушение барьерной функции мембран, например, при активации перекисного окисления липидов, открытии Са2+-каналов).
Повышенная мобилизация Са2+ из депо (избыточная стимуляция).
Снижение секвестрации Са2+ (закачивания в депо), снижение активности Са2+-насосов гладкой эндоплазматической сети и Са2+-аккумулирующей функции митохондрий. Последнее связано со снижением (нарушением) транспорта электронов в дыхательной цепи и сопровождается дефицитом АТФ.
Нарушение транспорта Са2+ из клетки в результате снижения активности Са2+-АТФазы и Na+,Ca2+-обменника плазмолеммы. Наиболее частым фактором, определяющим эти нарушения, является снижение энергопродукции (количества молекул АТФ) в митохондриях.
ПОСЛЕДСТВИЯ СТОЙКОГО ПОВЫШЕНИЯ УРОВНЯ ВНУТРИКЛЕТОЧНОГО Са2+:
1. Нарушение специфических функций клетки (например, избыточное длительное сокращение гладкомышечных клеток стенки сосудов),
2. Активация свободнорадикального окисления → активация каскада ПОЛ → нарушение барьерной функции биомембран - активация протеолитических ферментов → разрушение структурных белков (цитоскелета) → повреждение клетки (дистрофия, некроз).
3. Стимуляция фосфолипазы А2, инициирующей запуск метаболизма арахидоновой кислоты → повышение проницаемости мембран и продукция клеткой медиаторов повреждения (простагландины, лейкоцитриены) → изменение характера межклеточных коопераций (диссоциация межклеточных контактов, запуск воспалительной реакции)
4. Провоспалительная активация клетки через стимуляцию экспрессии ядерного фактора NF-kB → повышение экспрессии провоспалительных цитокинов.
5. Разобщение окисления и фосфорилирования в митохондриях → снижение продукции АТФ → усугубление энергодефицита, тканевой гипоксии.
6. Активация системы, инициирующей апоптоз, через митохондриальные механизмы (репрессия Bcl-2, повышение Bax) и посредством активации эндонуклеаз (прямо или через повышение уровня активных радикалов кислорода).
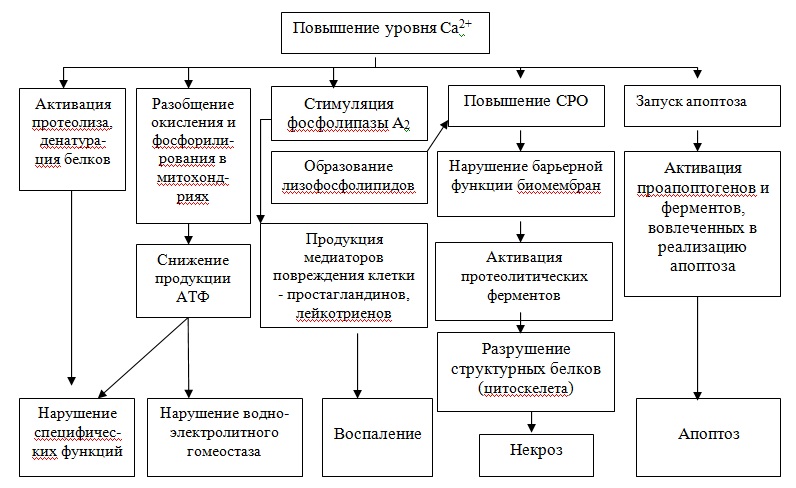
Рисунок. Патогенетические механизмы нарушения внутриклеточного гомеостаза Ca2+ .
Напряжение адаптационных механизмов клетки (стресс) ведет к активации универсальной системы реагирования клетки на повреждение (рис):
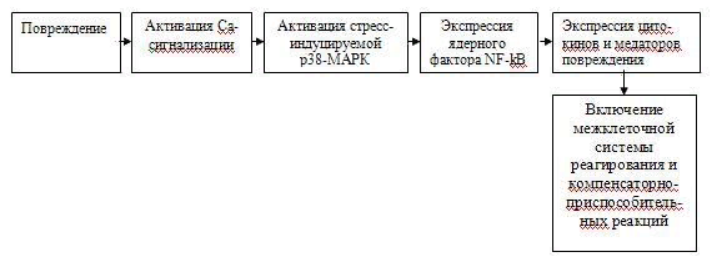
Механизмы адаптации клетки к изменению работы системы внутриклеточной сигнализации
Изменение
внешней среды может включать
систему немедленной или долговременной
адаптации клетки
(рис):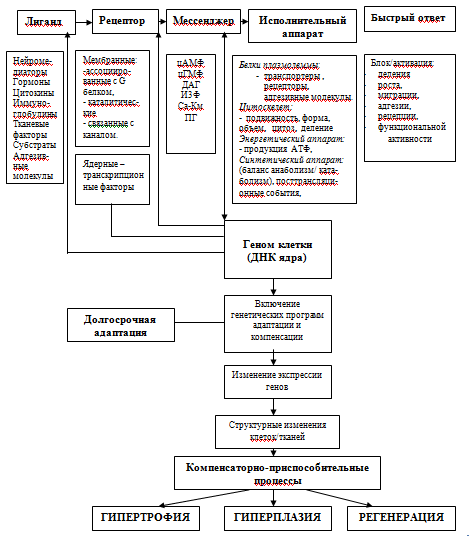
Таблица. Нарушение работы систем внутриклеточной сигнализации: механизмы, патогенетические проявления и механизмы адаптации клетки.
Нарушение метаболизма и энергетического обеспечения клетки нарушение метаболизма и энергетического обеспечения клетки может быть связано с рядом факторов, включая
Нарушение поставки субстратов:
– снижение количества субстратов (экзогенных – вследствие нарушения их доставки, например, при голодании, или эндогенных – липидов и гликогена);
– нарушение транспорта субстратов внутрь клетки: дефицит рецепторов к субстратам (ЛПОНП), нарушение эндоцитоза, снижение количества переносчиков (для глюкозы, аминокислот) и пр..
Нарушение гидролитического этапа катаболизма:
– лизосомальные нарушения, обусловленные наследственным дефицитом гидролитических ферментов лизосом (лизосомальные болезни - таблица 2), а также снижением синтеза или угнетением их активности.
Нарушение анаэробного окисления:
- Нарушение (снижение) гликолиза (например, при сахарном диабете → снижение интенсивности образования пирувата и образования ацетил Ко А→ использование других источников для образования ацетил Ко А (ЖК, аминокислоты) → гиперпродукция кетоновых тел → формирование метаболического ацидоза, негативный белковый баланс.
- Повышение интенсивности гликолиза → накопление лактата → метаболический ацидоз (например, при опухолевой трансформации.)
Нарушение аэробного окисления в митохондриях:
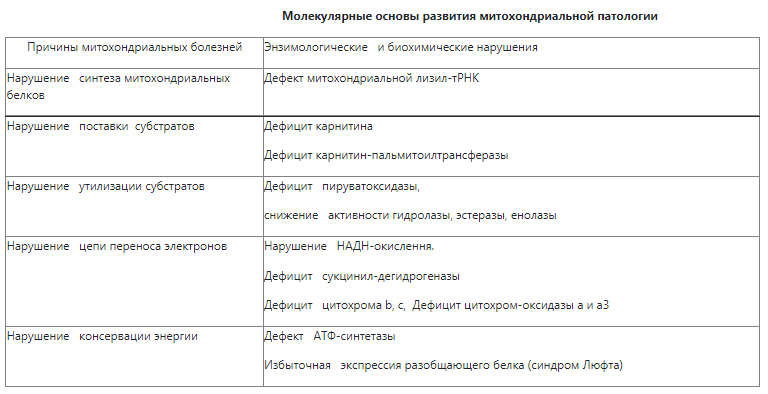
По механизму возникновения варианты митохондриальной патологии можно разделить на:
- наследственные (обусловленные нарушением экспрессии генов – дефектом структуры и функции митохондриальных белков ферментов и переносчиков);
- приобретенные (дефицит кислорода и ацетил КоА, действие ядов, токсинов, лекарственных препаратов, нарушение гормональной регуляции, снижение/блок активности ферментов, дефицит витаминов, микроэлементов и коферментов, образование антимитохондриальных антител).
Наследственная патология митохондрий получила название митохондриальные болезни
На основе генетического анализа предложена следующая классификация митохондриальных болезней (табл. ):
Мутации митохондриальной ДНК
- точечные мутации (материнский тип наследования);
- единичные делеции (спорадические);
- дупликации или дупликации-делеции (материнский тип наследования).
Мутации ядерной ДНК, связанные с нарушением экспрессии митохондриальных белков-транспортеров или ферментов.
Мутации ядерной ДНК, нарушающие межгеномные (ядерные и митохондриальные) взаимодействия
- множественные делеции митохондриальной ДНК;
- истощение митохондриальной ДНК.
Результатом мутаций митохондриальной и/или ядерной ДНК является нарушение синтеза функционально значимых белков митохондрий, что сопровождается соответствующим дефектом биохимических процессов, лежащих в основе энергообразования.