Материал: 04 для сам.изучения (РЕАКЦИЯ КЛЕТКИ НА ПОВРЕЖДЕНИЕ)
Наличие дефекта работы митохондрий проявляется в тканях с высоким уровнем метаболизма и энергообеспечения, прежде всего, нервной и мышечных тканях
Патогенетические события при дефиците атф Цепочка патогенетических событий при блоке энергообразования:
Гипоксия → дефицит энергии → нарушение работы транспортных систем в мембранах митохондрий → повышение внутримитохондриального уровня калия и воды → набухание митохондрий, отек, разрыв и фрагментация крист, нарушение внутримитохондриальной утилизации жирных кислот → жировая трансформация с накоплением в клетках липосом.
Неиспользованные ацилы жирных кислот оказывают мылоподобный эффект, способствуя разрушению клетки. Нарушение проницаемости митохондриальных мембран → Освобождение кальция из поврежденных митохондрий также запускает механизмы дальнейшей деструкции клетки, поскольку избыток цитоплазматического кальция ускоряет и провоцирует апоптоз и некроз.
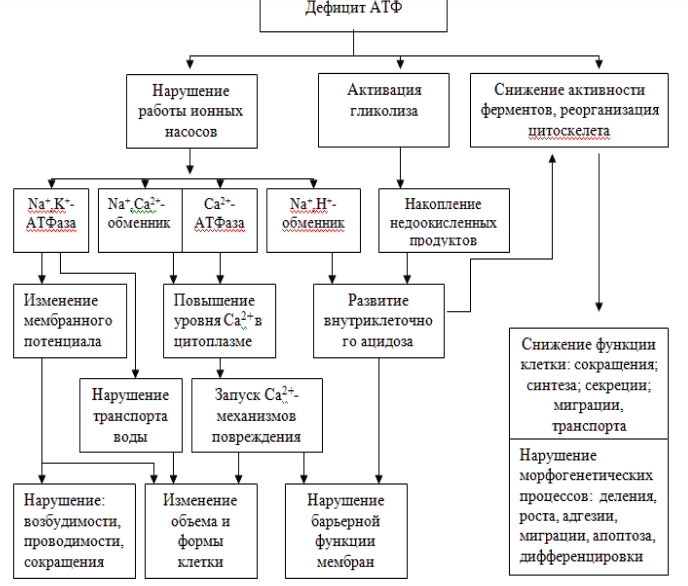
Рис. Патогенетические механизмы повреждения клетки при дефиците образования АТФ
При необратимом повреждении митохондрий происходит гибель клетки вследствие некроза или апоптоза. Конечный эффект зависит от силы и специфики поврждающего фактора.
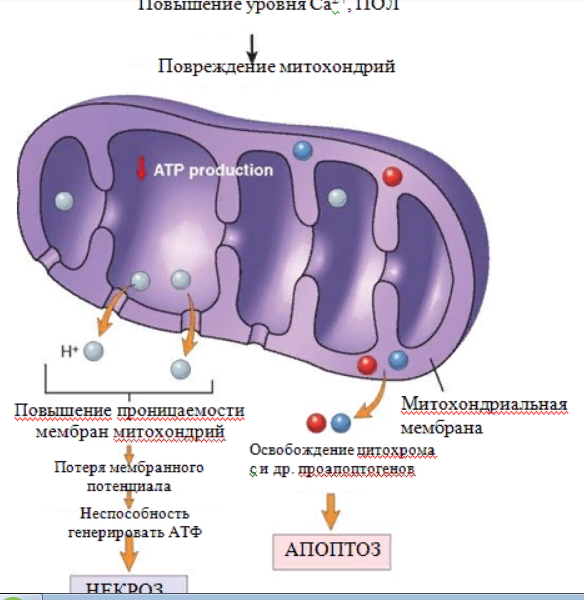
Рисунок. Последовательность событий при повреждении митохондрий.
Ключевым событием при этом является нарушение целостности митохондриальных мембран. Освобождение при этом в цитоплазму цитохома с или митохондриальных проапоптогенов (bax) ведет к активации апоптоза. Потеря электрохимического градиента, и как следствие нарушение сопряжения оксиления и фосфорилирования – к угнетению продукции АТФ и гибели клетки путем некроза.
АДАПТАЦИЯ КЛЕТКИ К СНИЖЕНИЮ АЭРОБНОГО ОКИСЛЕНИЯ:
Внутриклеточным резервом решения "энергетического кризиса" является использование альтернативного аэробному - анаэробного пути метаболизма.
Снижение интенсивности активных (энергоемких) процессов в клетке при дефиците АТФ, что нивелирует или снижает дисбаланс между потребностью клетки в АТФ и уровнем ее продукции.
При этом дефицит энергопродукции сопровождается снижением анаболических процессов, нарушением стабильности мембран и изменение внутриклеточного объема за счет электролитных нарушений.
НАРУШЕНИЕ ПЛАСТИЧЕСКИХ ПРОЦЕССОВ В КЛЕТКЕ
Клетки постоянно синтезируют широкий спектр молекул, входящих в состав как собственных структур, так и секрета.
Синтез собственных структур: рост, дифференцировка и регенерация клетки сопровождаются новообразованием различных компонентов самой клетки: структур ядра, цитоплазмы и плазмолеммы. Этот процесс включает синтез компонентов мембранных и немембранных структур, их сборку и распределение (компартментализацию) в клетке.
Продукция секрета: ряд клеток способны продуцировать секрет, включающих регуляторные (гормоны, нейромедиаторы), защитные молекулы (иммуноглобулины, антимикробные белки) или элементы межклеточного вещества (колаегнвоые и эластические волокн, основное аморфное вещество. Образование секрета сопровождается ранним отграничением синтезируемых веществ от структур самой клетки с помощью мембран гладкой и гранулярной эндоплазматической сети, а затем – комплекса Гольджи. Образующийся продукт подлежит выведению из клетки посредством секреторных пузырьков в ходе реализации Са-зависимого процесса экзоцитоза.
ПРИЧИНЫ НАРУШЕНИЯ СИНТЕТИЧЕСКОЙ АКТИВНОСТИ КЛЕТОК
1. Дефицит субстратов – аминокислот (часть из которых является незаменимыми) и жирных кислот (в том числе – полиненасыщенных):
- экзогенный дефицит (голодание, нарушение баланса аминокислот, жирных кислот, моносахаров);
- нарушение транспорта субстратов в клетку (блок транспортеров плазмолеммы, дефицит энергии);
- эндогенные причины (нарушение обмена субстратов: усиление переаминирования, ингибирование аминооксидаз – для аминокислот, нарушение баланса липолиза и липогенеза, гликолиза и глюконеогенеза).
Нарушение синтеза на уровне генной экспрессии:
- патология внешней регуляции;
- блок ДНК (алкилирование ДНК – блок транскрипции);
- мутации.
Нарушение синтеза на уровне трансляции вследствие отклонений в:
- системе внутриклеточной сигнализации;
- ферментных системах (денатурация, дезактивация, дефицит кофакторов и витаминов, отсутствие оптимума рН и температуры);
- транскрипции при снижении или дефекте образования рРНК, тРНК или микроРНК;
- трансляции (при альтерации сигнального пептида) и роста полипептидной цепочки (например, при действии тетрациклина), изменении аминокислотного состава (замена аминокислотного остатка в цепочке).
Блок посттрасляционных событий
- дизрегуляторная патология;
- блок ферментов, обеспечивающих гидроксилирование и гликозилирование;
- нарушение работы цитоскелета, обеспечивающего доставку продуктов синтеза в нужные компартменты клетки.
РЕЗУЛЬТАТЫ НАРУШЕНИЯ ПЛАСТИЧЕСКИХ ПРОЦЕССОВ В КЛЕТКЕ зависят от фазы жизненного цикла клетки:
Снижение пролиферации → гипоплазия.
Блок митоза → полиплоидия.
Нарушение роста клетки → гипотрофия.
Инициация запрограммированной клеточной смерти → апоптоз.
Нарушение дифференцировки → дисплазия.
Нарушение внутриклеточной регенерации → дистрофия, некроз, апоптоз.
Снижение функциональной активности → нарушение межклеточных взаимодействий на тканевом, органном и организменном уровне.
ПАТОЛОГИЯ КЛЕТОЧНЫХ МЕМБРАН
ПРИЧИННО-СЛЕДСТВЕННЫЕ СВЯЗИ ПРИ НАРУШЕНИИ ФУНКЦИОНИРОВАНИЯ ПЛАЗМОЛЕММЫ
ПРИЧИНАМИ ПАТОЛОГИИ МЕМБРАН КЛЕТКИ ЯВЛЯЮТСЯ:
- оксидативное повреждение;
- активация фосфолипаз (в первую очередь фосфолипазы А2);
- изменение химического состава внеклеточной среды;
- механическое повреждение, осмотическое растяжение мембран;
- изменение фазового состава мембран (вследствие действия температуры, ацидоза).
ОКСИДАТИВНОЕ (ИЛИ КИСЛОРОД-ЗАВИСИМОЕ) ПОВРЕЖДЕНИЕ относится к универсальным механизмам повреждения клеток.
Наиболее частой причиной является оксидативное повреждение вследствие повышенного свободно радикального окисления и перекисного окисления липидов (ПОЛ).
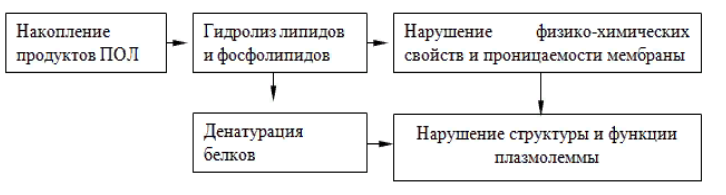
Свободно радикальное окисление сопровождает физиологические процессы в клетке:
транспорт электронов в митохондриях;
синтез эйкозаноидов;
пролиферацию и дифференцировку клеток;
фагоцитоз и пр.
Причины усиленного СРО: нарушение баланса между прооксидантами (радиационное воздействие, ишемия-реперфузия, воспаление, избыток Са2+) и работой антиоксидантной системы клетки.
Этапы свободно радикального оксиления:
Кислородная инициация – образование активных форм кислорода: синглетного кислорода (1О2), супероксидного радикал (О2-), перекиси водорода (Н2О2), гидроксильного радикала (ОН-)
Свободнорадикальный этап – образование свободных радикалов органических и неорганических веществ.
Перекисный этап (продукция перекисей липидов).
МЕХАНИЗМЫ АДАПТАЦИИ КЛЕТКИ К ПОВРЕЖДЕНИЮ
Антиоксидантная система клетки, блокирующая процессы ПОЛ, включает 3 звена:
1) Антикислородная защита – снижает содержание кислорода путем повышенной его утилизации: ретиноиды, каротиноиды, рибофлавин
2) Антирадикальная защита – улавливание свободных радикалов органическими соединениями: супероксиддисмутаза (СОД), токоферол, маннитол.
3) Антиперекисная защита – инактивация гидроперекисей за счет их восстановления: глутатионпероксидаза, каталаза, серотонин.
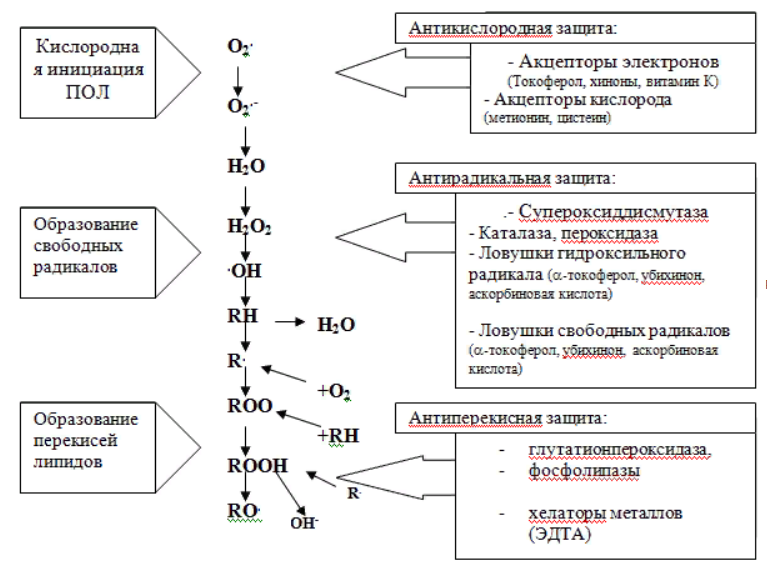
Рисунок. Роль антиоксидантных систем в защите клетки от свободно радикального окисления
Модификация химического состава липидной фазы за счет изменения содержания холестерина, фосфатидилхолина, фосфатидил-серина, сфинголипидов и пр.
Ингибирование пластических процессов в клетке при энергодефиците, опосредуемое системой внутриклеточной сигнализации, с переключением освободившейся энергии на работу ионных насосов и поддержание целостности клеточной мембраны.
Обновление мембран – осуществляется за счет эндоплазматической сети и комплекса Гольджи, обеспечивающих восстановление участков поврежденной плазмолеммы.
Роль оксидативного стресса в патологи:
Оксидативный стресс играет важную роль в развитии таких патологических процессов, как воспаление, опухолевый рост, старение, развитие дегенеративних болезней (например. Болезнь Альцгеймера)
ГИБЕЛЬ КЛЕТКИ
На сегодня рассматривают три основных вида гибели клеток: некроз, аутофагия и апоптоз
НЕКРОЗ (от греч. nekros– мертвый) – омертвение, гибель поврежденных клеток и тканей живого организма, сопровождающееся прекращением их жизнедеятельности).
АПОПТОЗ – процесс, посредством которого внутренние или внешние факторы, активируя генетическую программу, приводят к гибели клеток и их удалению из ткани без развития воспалительной реакции.
Причины развития апоптоза
Повреждение ДНК. Радиация, действие цитотоксических противоопухолевых препаратов, гипоксия и продукция свободных радикалов кислорода могут вести к повреждению ДНК и нарушению интактности генома. При этом в клетке инициируются внутренние механизмы развития апоптоза, направленные на сохранение интактности генома.
Накопление «неправильных, аномальных» белков - белков с конформационными изменениями. Нарушение сборки белков при действии внешних факторов ведет к развитию синдрома «стресс эндоплазматического ретикулума», и как следствие – к апоптозу. Это является причиной гибели нейронов при нейродегенеративных заболеваниях, включая болезнь Альцгеймера, болезнь Паркинсона и пр..
Действие некоторых инфекционных агентов также может вызывать развитие апоптоза клеток за сет прямого патогенного действия виру сов ( например, аденовирусная инфекция ВИЧ), или вследствие иммунного цитотоксического ответа организма (поражение инфицированных вирусом клеток Т-цитотоксическими лимфоцитами). Т-цитотоксический эффект используется также в организме для удаления опухолевых клеток или при иммунологической реакции против трансплантата.
Активация апоптоза возможна также в результате длительного механического сдавления клеток, например, при патологической атрофии паренхиматозных органов после обтурации выводных протоков (например, в поджелудочной железе) или почки при окклюзии мочеточника.
Дефицит субстратов и регуляторов – лежит в основе апоптоза клеток гормон-зависимых тканей и органов.
В процессе развития апоптоза различают следующие стадии:
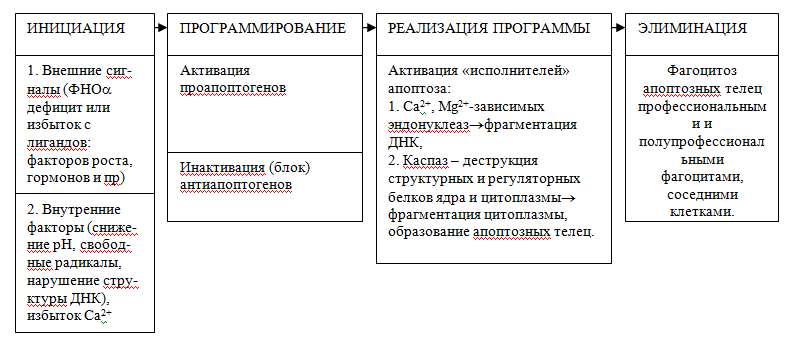
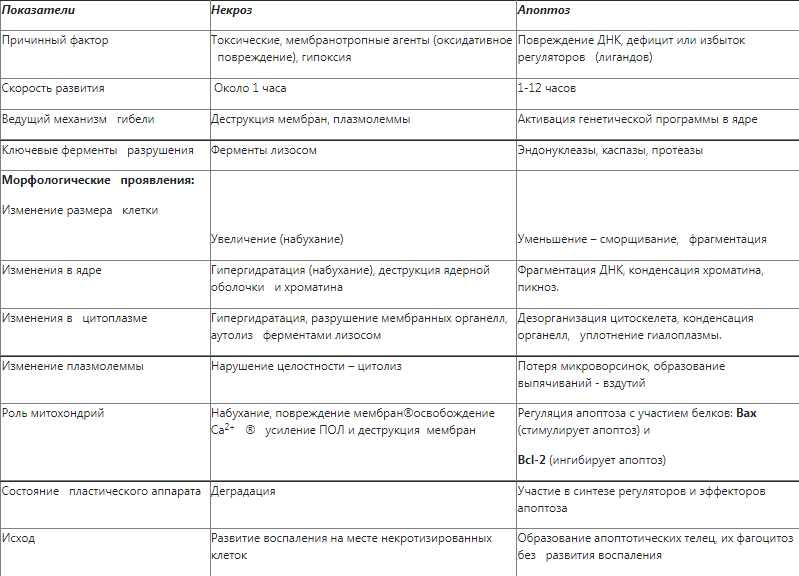
Сравнительная характеристика апоптоза и некроза
Внешний и внутренний механизмы развития апоптоза
Развитие апотоза может быть вызвано действием внеклеточных факторов или индуцировано изменением внутриклеточного гомеостаза, что определяет наличие 2 путей индукции апоптоза:
- внешнего – через Fas-систему плазмолеммы (через рецепторы смерти);
- внутреннего – через Bax-систему митохондрий.
Внутренний (митохондриальный) механизм развития апоптоза
Данный механизм считается ведущим и связан с увеличением проницаемости митохондриальных мембран, ведущим к освобождению в цитоплазму клетки митохондриальных белков. Освобождение данных белков регулируется целым семейством про- и антиапоптогенов, многие из которых относятся к семейству Bcl. Факторы роста и субстраты стимулируют продукцию антиапоптогенов (Bcl-2, Bcl-x, и Mcl-1). Эти белки входят в состав цитоплазмы и митохондриальных мембран, контролируют проницаемость митохондриальных мембран и предотвращают освобождение митохондриальных белков, вызывающих гибель клетки. При отсутствии необходимых факторов роста и субстратов происходит активация сенсоров повреждения и смерти. Эти сенсоры также относятся к семейству Bcl и включают так называемые белки Bim, Bid и Bad. Эти белки в свою очередь активируют два критических проапоптогенных эффектора - Bax и Bak. Данные проапоптогены являются олигомерами и встроены в митохондриальные мембраны, формируя каналы (поры), обеспечивающие выход белков из внутренней митохондриальной мембраны в цитозоль.
Активация Bax-Bak ведет к выходу в цитозоль цитохрома с (вовлеченного в цепь переноса электронов) и др, что включает каспазный каскад. Освобожденный цитохром с связывается с белком Apaf-1 (apoptosis-activating factor-1),и формирует гексамерную структуру, названную апоптосомой apoptosome. Данный комплекс связывается с каспазой-9, критерием инициатором митохондриального пути апоптоза.
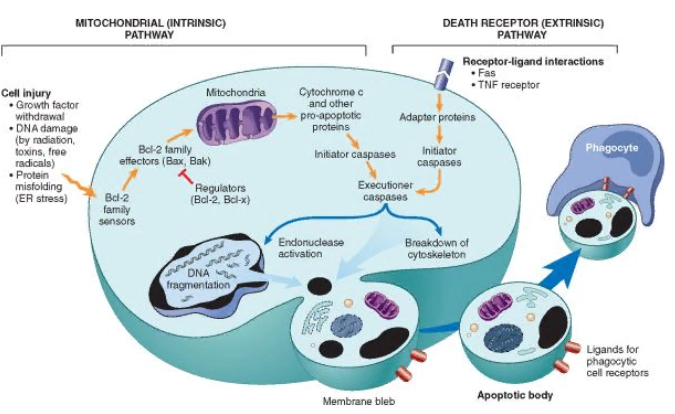
Внешний (опосредованный через рецепторы смерти) механизм развития апоптоза
Данный путь апоптоза связан с наличием на плазмолемме рецепторов смерти – это рецепторы к фактору некроза опухолей (ФНО). Данное семейство рецепторов содержит домен смерти. Наиболее изученным среди них является 1 тип рецепторов к ФНО (TNFR1), называемый Fas (CD95). Механизм апоптоза связан с взаимодействием лиганд с рецепторов (лиганд Fas (FasL)). Fas При связи FasL с Fas, три и более молекул Fas объединяются вместе и их цитоплазматическая часть (домен смерти) присоединяется к адаптерному белку FADD (Fas-associated death domain). FADD в свою очередь связывается с каспазой-8 и каспазой-10. Активация капсаз обеспечивает реализацию апоптоза.
Аутофагия
Помимо некроза и апоптоза в последние десятилетия был открыт еще один вид клеточной гибели – аутофагия.
Аутофагия (или каспаза-независимый апоптоз) — один з способов избавления клеток от ненужных молекул и органелл, а также путь ликвидации из организма ненужных клеток. Аутофагия не всегда ведет к гибели клетки. Выделяют:
- Макроаутофагия – фрагмент цитоплазмы с органеллами охватывается двойными мембранами с образованием аутофагосом, которые далее сливаются с лизосомами, образуя аутофаголизосому, где происходит лизис старых органелл и молекул.
- Микроаутофагия – макромолекулы и фрагменты клеточных органелл напрямую захватываются лизосомами. Таким образом клетка может использовать собственные белки для катаболизма.ю например, при голодании.