Материал: MG_Otvety_1
Массовое обследование новорожденных на НБО – начальный этап системы диагностических, лечебных и профилактических мероприятий направленных на борьбу с тестируемым заболеванием.
Для массовых программ решающую роль играет чувствительность, а для селективных программ - специфичность.
Общие характеристики скринингового подхода к диагностике наследственных болезней:
1) массовый и безотборочный характер обследования,
2)профилактическая направленность,
3)двухэтапность (по меньшей мере) диагностики
Массовому просеиванию подлежат НБ, которые отвечают следующим критериям:
1.Без своевременного профилактического лечения болезнь существенно снижает жизнеспособность, приводит к инвалидности. Больной нуждается в социальной помощи.
2.Имеются биохимические или молекулярногенетические методы для точной диагностики заболевания на доклинической стадии.
3.Для выявляемой болезни необходимо иметь эффективные методы профилактического лечения. Частота выявляемой болезни должна быть в пределах
1: 10 000 и выше.
Лабораторные методы массового скрининга:
1)Микробиологический метод Гатри,
2)Хроматография на бумаге или другом носителем (селикагель и др.),
3)Флуорометрический метод (более чувствительный), основанный на образовании флуоресцирующего комплекса фенилаланина с лейцил-аланином. В России на основе этого метода используются аппараты типа Флюороскан, Дельфия, “Victor” «АвтоДельфия».
4)Тандемная масс-спектрометрия(MS/MS)
5)Газовая хроматография с тандемной массспектрометрией(GC/MS)
Селективный скрининг - предусматривает обследование определенных детских коллективов с отклонениями в состоянии здоровья для выявления наследственной патологии. Например, обследование всех детей с отклонениями в нервно-психическом развитии для диагностики наследственных дефектов обмена веществ. Чаще всего для этих целей используются качественные или полуколичественные методы, в качестве материала используется моча или кровь. Качественные и полуколичественные тесты для диагностики наследственной патологии (методы селективного биохимического скрининга) довольно разнообразны, однако, к сожалению, они не находят широкого распространения. 1) Простые качественные экспресс-тесты (капельные и цветные реакции мочи) для ориентировочной диагностики наследственных болезней. С их помощью можно выявить ряд веществ (метаболитов), которые, как правило, характерны для целой группы заболеваний. Чаще всего речь идет об избыточном выделении продуктов блокированной ферментативной реакции или разнообразных промежуточных продуктов обмена (побочные продукты). Количественные пробы, как правило, просты в выполнении, чувствительны и отличаются дешевизной. Положительные реакции, полученные с помощью подобных простых тестов, являются важным этапом, позволяющим заподозрить наследственное заболевание обмена веществ. В качестве материала для проведения качественных проб в подавляющем большинстве случаев используется моча.
110.Методы ДНК-диагностики наследственной патологии.
С помощью прямых методов выявляются нарушения в первичной нуклеотидной последовательности ДНК (мутации и их типы). Прямые методы отличаются точностью, достигающей почти 100 %. Однако на практике указанные методы могут применяться при определенных условиях:
1) известной цитогенетической локализации гена, ответственного за развитие наследственного заболевания,
2)должен быть клонированным ген заболевания и известна его нуклеотидная последовательность.
Целью прямой диагностики является идентификация мутантных аллелей (нарушения в первичной нуклеотидной последовательности ДНК, мутации и их типы).
Высокая точность метода прямой ДНК-диагностики в большинстве случаев не требует ДНК-анализа всех членов семьи, так как выявление мутации в соответствующем гене позволяет почти со 100-процентной точностью подтвердить диагноз и определить генотип всех членов семьи больного ребенка, включая гетерозиготных носителей.
Недостатком метода прямой ДНК-диагностики является необходимость знания точной локализации гена и спектра его мутаций.
Методы прямой ДНК-диагностики показаны для таких заболеваний, как фенилкетонурия (мутация R408W), муковисцидоз - (наиболее частая мутация delF508), хорея Гентингтона (экспансия тринуклеотидных повторов-CTG-повторы) и др. Однако к настоящему времени гены многих заболеваний не картированы, неизвестна их экзонно-интронная организация, и многие наследственные болезни отличаются выраженной генетической гетерогенностью, что не позволяет в полной мере использовать прямые методы ДНКдиагностики. Поэтому информативность метода прямой ДНК-диагностики широко варьирует. В связи с этим используются косвенные методы молекулярно-генетической диагностики наследственных болезней.
Косвенные методы ДНК-диагностики основаны на анализе сцепления с исследуемым геном определенного полиморфного локуса (маркера), с помощью которого можно производить маркировку как мутантных, так и нормальных аллелей и проанализировать их передачу в поколениях, т.е. среди родственников обследуемого лица. Это особенно важно при решении вопроса о пренатальной (дородовой) диагностике наследственного заболевания. При использовании косвенных методов ДНК-диагностики следует помнить
— чем теснее сцепление между маркерным локусом и мутантным геном, тем точнее диагноз. Чтобы свести до минимума ошибку диагностики, необходимо по возможности использовать внутригенные маркеры или использовать два маркерных локуса, фланкирующих мутантный аллель.
Таким образом, косвенная ДНК-диагностика проводится в следующих случаях:
1)когда ген не идентифицирован, а лишь картирован на определенной хромосоме,
2)когда методы прямой ДНК-диагностики не дают результата (например, в силу большой протяженности гена или широком спектре мутационных изменений,
3)при сложной экзонно-интронной организации гена.
При использовании косвенных методов ДНК-диагностики требуется семейный анализ аллелей полиморфных маркеров. Для косвенной диагностики могут использоваться так называемые гипервариабельные сателлитные повторы.
Косвенные методы ДНК-диагностики могут использоваться в пренатальной диагностике практически для всех моногенных заболеваний. Однако для этого необходимо иметь знания о том, что локус является высокополиморфным и находится вблизи от мутантного гена или внутри него. Поэтому для диагностики требуется обследование как можно большего числа родственников (в первую очередь родители—дети), чтобы проследить путь передачи маркеров потомству. Это повышает информативность выбранного маркера.
111.Хромосомные болезни человека, характерные клинические признаки, классификация, методы диагностики.
Хромосомные болезни — наследственные заболевания, обусловленные изменением числа или структуры хромосом. К хромосомным относятся болезни, обусловленные геномными мутациями или структурными изменениями отдельных хромосом.
Хромосомные болезни возникают в результате мутаций в половых клетках одного из родителей. Из поколения в поколение передаются не более 3—5 % из них. Хромосомными нарушениями обусловлены примерно 50 % спонтанных абортов и 7 % всех мёртворождений.
Все хромосомные болезни принято делить на две группы: аномалии числа хромосом и нарушения структуры хромосом.
Аномалии числа хромосом
Болезни, обусловленные нарушением числа хромосом
синдром Дауна — трисомия по 21 хромосоме, к признакам относятся: слабоумие, задержка роста, характерная внешность, изменения дерматоглифики;
синдром Патау — трисомия по 13 хромосоме, характеризуется множественными пороками развития, идиотией, часто — полидактилия, нарушения строения половых органов, глухота; практически все больные не доживают до одного года;
синдром Эдвардса — трисомия по 18 хромосоме, нижняя челюсть и ротовое отверстие маленькие, глазные щели узкие и короткие, ушные раковины деформированы; 60% детей умирают в возрасте до 3-х месяцев, до года доживают лишь 10%, основной причиной служит остановка дыхания и нарушение работы сердца.
Болезни, связанные с нарушением числа половых хромосом
Синдром Шерешевского — Тёрнера — отсутствие одной Х-хромосомы у женщин (45 ХО) вследствие нарушения расхождения половых хромосом; к признакам относится низкорослость, половой инфантилизм и бесплодие, различные соматические нарушения (микрогнатия, короткая шея и др.);
полисомия по Х-хромосоме — включает трисомию (кариотии 47, XXX), тетрасомию (48, ХХХХ), пентасомию (49, ХХХХХ), отмечается незначительное снижениеинтеллекта, повышенная вероятность развития психозов и шизофрении с неблагоприятным типом течения;
полисомия по Y-хромосоме — как и полисомия по X-хромосоме, включает трисомию (кариотии 47, XYY), тетрасомию (48, ХYYY), пентасомию (49, ХYYYY), клинические проявления также схожи с полисомией X-хромосомы;
Синдром Клайнфельтера — полисомия по X- и Y-хромосомам у мальчиков (47, XXY; 48, XXYY и др.), признаки: евнухоидный тип сложения, гинекомастия, слабый рост волос на лице, в подмышечных впадинах и на лобке, половой инфантилизм, бесплодие; умственное развитие отстает, однако иногда интеллект нормальный.
Болезни, причиной которых является полиплоидия
триплоидии, тетраплоидии и т. д.; причина — нарушение процесса мейоза вследствие мутации, в результате чего дочерняя половая клетка получает вместо гаплоидного (23) диплоидный (46) набор хромосом, то есть 69 хромосом (у мужчин кариотип 69, XYY, у женщин — 69, XXX); почти всегда летальны до рождения.
Нарушения структуры хромосом
Транслокации — обменные перестройки между негомологичными хромосомами.
Делеции — потери участка хромосомы. Например, синдром кошачьего крика связан с делецией короткого плеча 5-й хромосомы. Признаком его служит необычный плач детей, напоминающий мяуканье или крик кошки. Это связано с патологией гортани или голосовых связок. Наиболее типичным, помимо «кошачьего крика», является умственное и физическое недоразвитие, микроцефалия (аномально уменьшенная голова).
Инверсии — повороты участка хромосомы на 180 градусов.
Дупликации — удвоения участка хромосомы.
Изохромосомия — хромосомы с повторяющимся генетическим материалом в обоих плечах.
Возникновение кольцевых хромосом — соединение двух концевых делеций в обоих плечах хромосомы.
Какова же общая клиническая характеристика хромосомных болезней?
Почти все они сопровождаются множественными нарушениями скелета, психики. Отмечаются врожденные пороки наружных и внутренних половых органов, их замедленный рост. Нарушается деятельность нервной, эндокринной и других систем, снижена генеративная функция, наблюдается четкое повышение смертности среди лиц с хромосомными аномалиями.
Диагностические признаки разделяются на 3 группы.
А) комплекс признаков, позволяющих лишь заподозрить хромосомную аномалию. Это общие признаки: физическое недоразвитие, ряд дизморфий мозгового и лицевого черепа (деформация ушных раковин и их низкое расположение, микроцефалия, эпикант, высокое небо), косолапость, клинодактилия мизинцев, некоторые пороки развития внутренних органов (сердца, почек, легких).
В) признаки встречаются в основном при определенных хромосомных болезнях. Их сочетание позволяет в большинстве случаев диагностировать хромосомную аномалию. Среди характерных, наиболее часто встречающихся признаков этой группы при трисомии хромосомы 18 следует назвать долихоцефалию (89,6% случаев), флексорное положение кистей (96,1 %), «стопу-качалку» (76,2%), короткий и широкий I палец стопы (70,6% случаев); при трисомии по хромосоме 13--расщелину верхней губы и неба (68,7 % случаев), флексорное положение кистей (44,4%), косоглазие (31,4%), дефект скальпа (30,5 % случаев) и др.
С) признаки характерны только для одной хромосомной аномалии, например, «кошачий крик» -- при синдроме 5р--, алопеция при синдроме 18р.
Хромосомным болезням свойственна чрезмерная фенотипическая (клиническая) вариабельность. Часто при одних и тех же хромосомных аномалиях клинические признаки выражены по-разному. В качестве примера можно привести болезнь Дауна, при которой поражение психики проявляется слабоумием от легких до тяжелых степеней (дебильность -- имбецильность -- идиотия). Выраженность клинических проявлений хромосомных болезней зависит от многих причин, среди которых следует отметить генотипические и паратипические факторы, состав поражаемых генов, размер аберрации и индивидуальность хромосомы, процент мозаичных клеток в организме и т.д.
Для диагностики хромосомных болезней в настоящее время применяют ряд методов медицинской генетики, чаще клинико-генеалогический, цитогенетический (определение полового хроматина и кариотипирование), патологоанатомический и дерматоглифический. Как правило, современная диагностика любого заболевания является комплексной. Кроме традиционных клинических данных, лабораторных исследований, сбора анемнестических данных, при диагностике наследственных болезней, в частности хромосомных, особое внимание уделяется изучению генеалогии больного. Только около 3-5% их четко наследуется.
112.Особенности клинических проявлений хромосомных синдромов, обусловленных трисомиями аутосом. Методы диагностики, генетический риск.
Синдром Дауна – трисомия 21
Врожденные пороки развития, нарушения постнатального развития нервной системы, и вторичный иммунодефицит и т.п. Дети с синдромом Дауна рождаются в срок, но с умеренно выраженной пренатальной гипоплазией (на 8-10% ниже средних величин).
монголоидный разрез глаз (по этой причине синдром Дауна долго называли монголоидизмом), брахицефалия,
круглое уплощенное лицо,
плоская спинка носа,
эпикант,
крупный (обычно высунутый) язык,
деформированные ушные раковины.
мышечная гипотония сочетается с разболтанностью суставов.
ВПР
клинодактилия, типичные изменения дерматоглифики [четырехпальцевая, или «обезьянья», складка на ладони, две кожные складки вместо трех на мизинце, высокое положение трирадиуса и др.].
Врожденные пороки внутренних органов, сниженная приспособляемость детей с синдромом Дауна часто приводят к смерти в первые 5 лет. Следствием измененного иммунитета и
недостаточности репарационных систем (для поврежденной ДНК) являются лейкозы, часто возникающие у больных с синдромом Дауна.
Синдром Эдвардса - трисомия 18
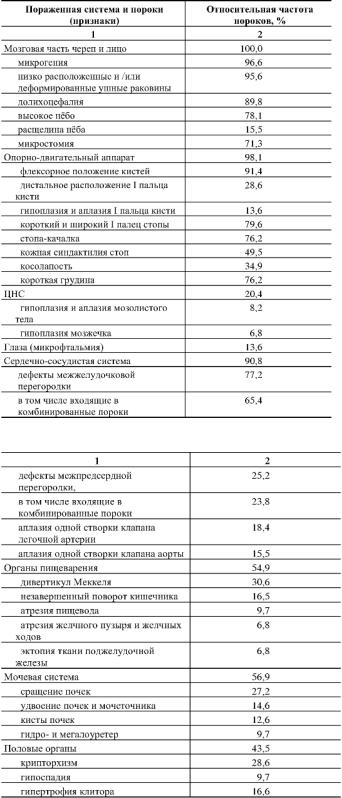
Наиболее значимы в диагностике синдрома Эдвардса изменения мозгового черепа и лица, опорно-двигательного аппарата, пороки развития сердечно-сосудистой системы.
Дети с синдромом Эдвардса умирают в раннем возрасте (90% до 1 года) от осложнений, обусловленных врожденными пороками развития (асфиксия, пневмония, кишечная непроходимость, сердечнососудистая недостаточность). Клиническая и даже патологоанатомическая дифференциальная диагностика синдрома Эдвардса сложна, поэтому во всех случаях показано цитогенетическое исследование. Показания для него те же, что и при трисомии 13.