Материал: MG_Otvety_1
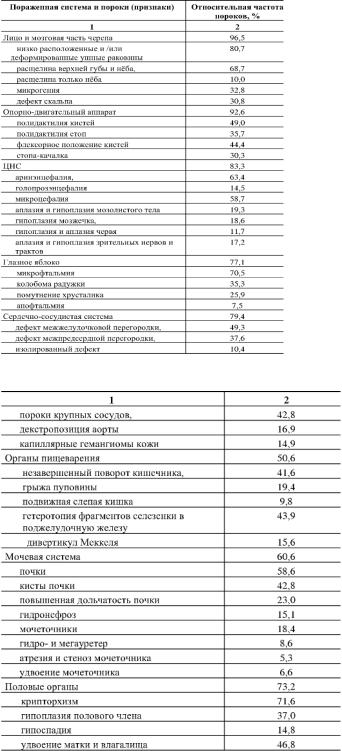
Синдром Патау - трисомия 13
Клиническая диагностика синдрома Патау основывается на сочетании характерных пороков развития. При подозрении на синдром Патау показано УЗИ всех внутренних органов.
В связи с тяжелыми врожденными пороками развития большинство детей с синдромом Патау умирают в первые недели или месяцы жизни (95% умирают до 1 года). Однако некоторые больные живут несколько лет. Более того, в развитых странах отмечается тенденция увеличения продолжительности жизни больных с синдромом Патау до 5 лет (около 15% больных ) и даже до 10 лет (2-3% больных).
Трисомия 8
Для болезни наиболее характерны отклонения в строении лица, пороки опорнодвигательного аппарата и мочевой системы. Это выступающий лоб, косоглазие, эпикант, глубоко посаженные глаза, гипертелоризм глаз и сосков, высокое нёбо (иногда
расщелина), толстые губы, вывернутая нижняя губа, большие ушные раковины с толстой мочкой, контрактуры суставов, камптодактилия, аплазия надколенника, глубокие борозды между межпальцевыми подушечками, четырехпальцевая складка, аномалии ануса. При УЗИ выявляются аномалии позвоночника (добавочные позвонки, неполное закрытие позвоночного канала), аномалии формы и положения ребер или добавочные ребра.
При трисомии 8 прогноз физического, психического развития и жизни неблагоприятный, хотя описаны пациенты в возрасте 17 лет. Со временем у больных проявляются умственная отсталость, гидроцефалия, паховая грыжа, новые контрактуры, аплазия мозолистого тела, кифоз, сколиоз, аномалии тазобедренного сустава, узкий таз, узкие плечи.
113.Особенности клинических проявлений хромосомных синдромов, обусловленных хромосомными аберрациями. Методы диагностики, генетический риск.
Различные хромосомные аберрации встречаются с разной частотой. По сводным данным многих исследований, распространенность наиболее частых хромосомных аберраций среди новорожденных следующая:
21-трисомия (синдром Дауна) - 1:700;
XXX (трисомия Х) - 1:1000 (девочки);
XYY (синдром дубль-Y) - 1:1000 (мальчики);
XXY (синдром Клайнфельтера) - 1:1400 (мальчики);
ХО (синдром Шерешевского - Тернера) - 1:3300 (девочки);
5р (синдром «кошачьего крика») - 1:4000;
18-трисомия (синдром Эдвардса) - 1:6800;
13-трисомия (синдром Патау) - 1:7600.
Наиболее часто встречаются изменения модального числа хромосом. Это отсутствие в хромосомном наборе какой-либо хромосомы (моносомия) или появление добавочной хромосомы (трисомия, тетрасомия и т. д.). Примером таких аномалий являются хорошо известные клиницистам четко очерченные клинические синдромы - синдром Дауна (21трисомия), синдром Эдвардса (18-трисомия), синдром Патау (13-трисомия), синдром Клайнфелтера (XXY), синдром Шерешевского - Тернера (ХО). К другим хромосомным аберрациям относятся такие нарушения, при которых общее число хромосом может оставаться нормальным, а изменяется структура самой хромосомы: транслокации (обмен сегментами между хромосомами), делеции (отсутствие части хромосомы), кольцевые хромосомы и т. д.
Перспективным методом профилактики хромосомной патологии является антенатальная диагностика, т. е. исследование клеток амниотической жидкости на 16-18-й неделе беременности или клеток хориона в более ранние сроки. Внедрение антенатальной диагностики в широкую практику с охватом контингентов повышенного риска позволит значительно сократить частоту рождения детей с хромосомными заболеваниями, в первую очередь с болезнью Дауна.
Синдром Шерешевского - Тернера ( 45, Х) 1:2000, 1:5000
Цитогенетика многообразна: моносомия может быть в сочетании с делецией плеча Х-хромосомы, изохромосомами, кольцевыми хромасомами; частая мозаичность.
Потеря Y- или второй Х-хромосомы существенно нарушают развитие организма. Если это не приводит к самопроизвольному аборту, то у новорожденных (всегда - девочек) выявляют
клинические проявления:
низкий рост
короткая шея с избытком кожи и крыловидными , низкий рост волос на шее
лимфатический отек на руках и ногах (кисти, предплечья, стопы, голени) у новорожденного
гипогонадизм, недоразвитие половых органов и вторичных половых признаков (первичная аменорея, агенезия гонад, гипоплазия половых органов, слабое оволосенение лобка и подмышечных впадин, недоразвитие молочных желез, недостаточность эстрогенов)
ВПР (различные почечные аномалии , сердечно-сосудистые аномалии, скелетные аномалии и эктодермальные аномалии )
нарушение скелета, черепно-лицевые дисморфии, вальгусная девиация суставов, бочкообразная грудная клетка, остеопороз.
антимонголоидный разрез глазных щелей ( + птоз, эпикант)
низкое расположение ушных раковин
высокое небо
Рентгенологическом исследовании отмечаются задержка окостенения, нарушение слияния эпифизов с метафазами, остеопороз трубчатых костей. На электроэнцефалограмме нередко наблюдаются признаки задержки коркового электрогенеза, дизритмия. Умственное недоразвитие выявляется у незначительной части больных: чаще оно выражено нерезко, но изредка достигает степени имбецильности. Обычно больные трудолюбивы и благодушны. Описан своеобразный инфантилизм со склонностью к домовитости, стремлением опекать и поучать младших. У многих больных с возрастом появляются критика к своему состоянию и переживание дефекта: они становятся более замкнутыми, раздражительными, склонны к невротическим реакциям.
Диагноз может быть заподозрен клинически и окончательно ставится при цитогенетическом исследовании. В типичных случаях в хромосомном наборе больных выявляется 45 хромосом (45/ХО) - 22 пары аутосом и только одна Х-хромосома.
Синдром Клайнфельтера (наиболее часто - 47,XXY) 1:500, 1:750
Цитогенетика: полный и мозаичный 46,XY/47,XXY варианты (мозаичность - проявления синдрома смягчены). При наличии большего числа Х-хромосом в мужском кариотипе ( кариотип 48,XXXY или кариотип 49,XXXXY ) проявления заболевания, и в том числе умственная отсталость, резко выражены .
Кариотип 47,XYY вызывает менее четкую клиническую картину. Наличие Y-хромосомы определяет формирование по мужскому полу. Выявляют клинические проявления:
высокий рост
женский тип телосложения
гинекомастия
слабое оволосенение лица, подмышечных впадин, лобка
отставание в физическом развитии
недоразвитие половых органов и вторичных половых признаков
поведенческие расстройства
бесплодие (азооспермия, олигоспермия)
Уэтих больных наряду с недостаточностью внимания, восприятия, памяти и абстрактного мышления более резко и рельефно обнаруживаются чрезмерная внушаемость, подражательность, подчиняемость, несамостоятельность, чрезмерная привязанность к близким, нередко с элементом назойливости. Настроение обычно повышенное, с эйфорическим оттенком, имеет тенденцию к беспричинным колебаниям, иногда отмечается склонность к эксплозивным аффективным вспышкам. У этих больных выявляются недостаточное чувство долга, ответственности, активности, а также неспособность к длительному волевому усилию и напряженной деятельности. Эти особенности эмоционально-волевой сферы как бы выступают на первый план в структуре дефекта и утяжеляют общую клиническую картину психического недоразвития.
При легкой форме психического недоразвития с началом обучения в школе и особенно в пубертатном и постпубертатном возрасте у больных часто появляется сознание своей неполноценности, которое становится источником внутреннего конфликта. Начинает преобладать гипотимный фон настроения, нередко с раздражительностью, легко возникают невротические и патохарактерологические реакции. В литературе также описываются случаи синдрома Клайнфелтера с депрессивными, ипохондрическими, навязчивыми, нарколептическими и шизофреноподобными расстройствами. Окончательный диагноз основывается на цитогенетическом исследовании: обнаруживают в ядрах клеток высокое содержание полового хроматина, соответствующее женскому типу. Кариологическое исследование выявляет 47 хромосом (47, XXY).
Синдром «кошачьего крика» - частичная моносомия по короткому плечу хромосомы
5 (5р-).
Синдром моносомии 5рбыл первым описанным синдромом, обусловленным хромосомной мутацией (делецией).
У детей с такой хромосомной аномалией отмечается необычный плач, напоминающий требовательное кошачье мяуканье или крик. По этой причине синдром сначала был назван синдромом «кошачьего крика». Частота синдрома достаточно высокая для делеционных синдромов - 1 : 45 000. Описано несколько сотен больных, поэтому цитогенетика и клиническая картина этого синдрома изучены хорошо.
Цитогенетически в большинстве случаев выявляется делеция с утратой от 1/3 до 1/2 длины короткого плеча хромосомы 5. Потеря всего короткого плеча или, наоборот, незначительного участка встречается редко. Для развития клинической картины синдрома 5римеет значение не величина утраченного участка, а конкретный фрагмент хромосомы. За развитие полного синдрома ответствен лишь незначительный участок в коротком плече хромосомы 5 [5р- (15,1-15,2)]. Помимо простой делеции, при этом синдроме обнаружены и другие цитогенетические варианты: кольцевая хромосома 5 (естественно, с делецией соответствующего участка короткого плеча); мозаицизм по делеции; реципрокная транслокация короткого плеча хромосомы 5 (с потерей критического участка) с другой хромосомой.
Клиническая картина синдрома 5рдовольно сильно различается у отдельных больных по сочетанию врожденных пороков развития органов.
Наиболее характерный признак - «кошачий крик» - обусловлен изменением гортани (сужение, мягкость хрящей, уменьшение надгортанника, необычная складчатость слизистой оболочки).
Практически у всех больных имеются те или иные изменения мозговой части черепа и лица: лунообразное лицо, микроцефалия, гипертелоризм, микрогения, эпикант, антимонголоидный разрез глаз, высокое нёбо, плоская спинка носа.
Ушные раковины деформированы и расположены низко.
Кроме того, встречаются врожденные пороки сердца и некоторых других внутренних органов, изменения костно-мышечной системы (синдактилия стоп,
клинодактилия V пальца кисти, косолапость). Выявляют мышечную гипотонию, а иногда и диастаз прямых мышц живота.
Выраженность отдельных признаков и клинической картины в целом меняется с возрастом. Так, «кошачий крик», мышечная гипотония, лунообразное лицо с возрастом исчезают почти полностью, а микроцефалия выявляется более отчетливо, становятся заметнее психомоторное недоразвитие, косоглазие. Продолжительность жизни больных с синдромом 5рзависит от тяжести врожденных пороков внутренних органов (особенно сердца), выраженности клинической картины в целом, уровня медицинской помощи и повседневной жизни. Большинство больных умирают в первые годы, около 10% больных достигают 10-летнего возраста. Имеются единичные описания больных в возрасте 50 лет и старше.
114.Синдромы анеуплоидий половых хромосом, клиническая характеристика, методы диагностики, генетический риск.
Анеуплоиди́я — изменение кариотипа, при котором число хромосом в клетках не
кратно гаплоидному набору (n). Отсутствие в хромосомном наборе диплоидного организма одной хромосомы называется моносомией (2n-1); отсутствие двух гомологичных хромосом — нуллисомией (2n-2); наличие дополнительной хромосомы называется трисомией (2n+1) . Анеуплоидия возникает в результате нарушения сегрегации хромосом в митозе или мейозе.
Численные нарушения в системе половых хромосом (моносомия и трисомия) не вызывают таких тяжелых последствий, как аутосомные аномалии . Ярко выраженные изменения фенотипа немногочисленны или вообще отсутствуют (например, у женщин с кариотипом 47,ХХХ).
В предварительной диагностике болезней, обусловленных аномалиями половых хромосом, основное значение имеет анамнез:
задержка полового развития,
нарушение формирования вторичных половых признаков,
бесплодие,
самопроизвольные аборты.
Экспресс-методы цитогенетического анализа (например, определение полового хроматина в соскобе со слизистой щек) не всегда дают надежные результаты. Поэтому при подозрении на аномалию половых хромосом требуется детальное цитогенетическое исследование большого числа клеток.
Поскольку серьезные анатомические дефекты отсутствуют, кариотип 47,XXY и кариотип 47,XYY y мужчин и кариотип 47,XXX у женщин часто остаются нераспознанными.
Синдром Клайнфельтера (наиболее часто - 47,XXY) 1:500, 1:750
Цитогенетика: полный и мозаичный 46,XY/47,XXY варианты (мозаичность - проявления синдрома смягчены). При наличии большего числа Х-хромосом в мужском кариотипе ( кариотип 48,XXXY или кариотип 49,XXXXY ) проявления заболевания, и в том числе умственная отсталость, резко выражены .
Кариотип 47,XYY вызывает менее четкую клиническую картину. Наличие Y-хромосомы определяет формирование по мужскому полу. Выявляют клинические проявления:
высокий рост
женский тип телосложения
гинекомастия
слабое оволосенение лица, подмышечных впадин, лобка
отставание в физическом развитии
недоразвитие половых органов и вторичных половых признаков
поведенческие расстройства
бесплодие (азооспермия, олигоспермия)
Синдром Шерешевского - Тернера ( 45, Х) 1:2000, 1:5000
Цитогенетика многообразна: моносомия может быть в сочетании с делецией плеча Х-хромосомы, изохромосомами, кольцевыми хромасомами; частая мозаичность.
Потеря Y- или второй Х-хромосомы существенно нарушают развитие организма. Если это не приводит к самопроизвольному аборту, то у новорожденных (всегда - девочек) выявляют
клинические проявления:
низкий рост
короткая шея с избытком кожи и крыловидными , низкий рост волос на шее
лимфатический отек на руках и ногах (кисти, предплечья, стопы, голени) у новорожденного
гипогонадизм, недоразвитие половых органов и вторичных половых признаков (первичная аменорея, агенезия гонад, гипоплазия половых органов, слабое оволосенение лобка и подмышечных впадин, недоразвитие молочных желез, недостаточность эстрогенов)
ВПР (различные почечные аномалии , сердечно-сосудистые аномалии, скелетные аномалии и эктодермальные аномалии )
нарушение скелета, черепно-лицевые дисморфии, вальгусная девиация суставов, бочкообразная грудная клетка, остеопороз.
антимонголоидный разрез глазных щелей ( + птоз, эпикант)
низкое расположение ушных раковин
высокое небо
Синдром трипло-Х (47,XXX) 1:1000
Цитогенетика: полный или мозаичный вариант
Клинически проявления выражены не ярко: