Материал: MG_Otvety_1
Убольшинства:
нормальное физическое и психическое развитие ( 2 х-хромосомы гетерохроматизированы, функционирует лишь одна, как у нормальной женщины)
нет отклонений в половом развитии, нормальная плодовитость
интеллектуальное развитие на нижней границе нормы
Унекоторых женщин: нарушение репродуктивной функции (вторичная аменорея, дисменорея,
ранняя менопауза и др.), незначительные аномалии наружных половых органов
Риск: повышен риск хромосомных нарушений у потомства и возникновения спонтанных абортов
Варианты Х-полисомии с числом Х-хромосом больше 3 (редко): с увеличением числа Х-хромосом нарастают отклонения от нормы – отклонения в умственном развитии, черепно-лицевые дисморфии, аномалии скелета, половых органов. Также повышен риск потомства: девочка с синдромом трипло-Х и мальчик с синдромом Кляйнфелтера
Синдром дисомии по Y-хромосоме (47, ХYY) 1: 1000
Убольшинства:
рост немного выше среднего, отклонений в физическом развитии нет
поведение: дефицит внимания, гиперактивность, импульсивность
нет отклонении в умственном (интеллект чуть ниже среднего), половом развитии
может быть задержка речевого развития, затруднение в чтении и произношении
Риск: повышенного риска иметь хромосомные аномалии у потомства НЕТ
115.Синдромы, обусловленные микрохромосомными аберрациями, клиническая характеристика, методы диагностики, генетический риск.
Синдромы, обусловленные микроструктурными аберрациями хромосом ( 1 : 50 000-100 000 )
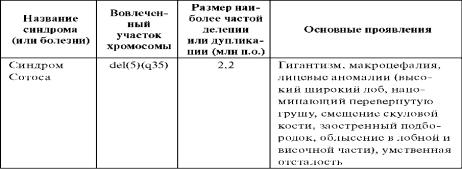
В эту группу входят синдромы, обусловленные незначительными, размером до 5 млн п.о., делециями или дупликациями строго определенных участков хромосом. Соответственно их называют микроделеционными и микродупликационными синдромами.
Диагностика: современные высокоразрешающие цитогенетические методы, особенно
молекулярно-цитогенетические ( метод FISH). В основе развития микроделеционных и микродупликационных синдромов лежат изменения дозы генов в участке хромосомы, затронутом перестройкой. Для формирования клинической картины данной группы заболеваний принципиально важно отсутствие продукта нескольких генов, затрагиваемых микроделецией. По своей природе смежные генные синдромы находятся на границе между менделирующими моногенными заболеваниями и хромосомными болезнями. Патологический процесс при некоторых из них развертывается через инактивацию опухолесупрессоров (ретинобластомы, опухоли Вильмса), клиника других синдромов обусловлена не только делециями как таковыми, но и явлениями хромосомного импринтинга и одно-родительских дисомий (синдромы Прадера-Вилли, Ангельмана, Беквита-Видемана).
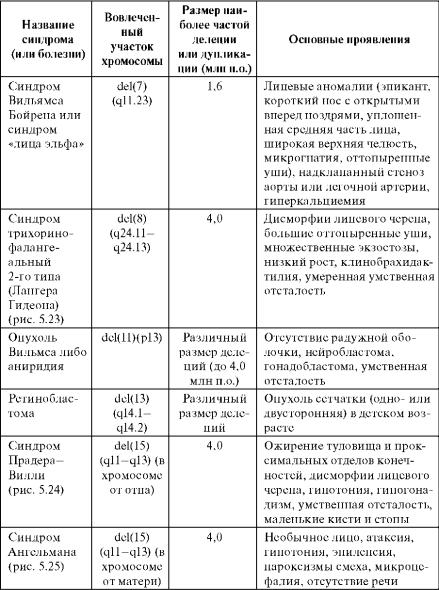
Клинические проявления синдромов сильно варьируют в связи с разной протяженностью делеции или дупликации, а также в связи с родительской принадлежностью микроперестройки - унаследована ли она от отца или от матери. В последнем случае речь идет об импринтинге на хромосомном уровне. Это явление было открыто при цитогенетическом изучении двух клинически различающихся синдромов (Прадера-Вилли и Ангельмана). В обоих случаях микроделеция наблюдается в хромосоме 15 (участок q11-q13).
116.Генные болезни человека, классификации, современные методы лабораторной диагностики.
Генные болезни - разнородная по клиническим проявлениям группа заболеваний, обусловленных генными мутациями. Основа для их объединения - этиологическая генетическая характеристика и закономерности наследования в семьях и популяциях. У человека описаны все типы генных мутаций,обусловливающие наследственные болезни: миссенс, нонсенс, сдвиг рамки считывания,
делеции, вставки (инсерции), нарушения сплайсинга, увеличение числа (экспансия)
тринуклеотидных повторов. Любой из этих видов мутаций может вести к наследственным болезням. Даже одна и та же генная болезнь может быть обусловлена разными мутациями одного и того же гена.
Классификация:
Генетическая классификация: согласно типам наследования:
1.аутосомно-доминантные (нейрофиброматоз I типа, синдром Марфана)
2.аутосомно-рецессивные ( фенилкетонурия, галактоземия, болезнь Вильсона - Коновалова)
3.Х-сцепленные доминантные (витамин Д резистентный рахит)
4.Х-сцепленные рецессивные (миопатия Дюшенна-Беккера, гемофилия, синдром ЛешаХантера)
5.Y-сцепленные (голандрические)
6.митохондриальные (атрофия зрительного нерва Лебера, митохондриальные миопатии) – передаются только от матери
Отнесение болезни к той или иной группе помогает врачу сориентироваться относительно ситуации в семье и определить вид медико-генетической помощи.
Клиническая классификация: систему или орган, наиболее вовлеченный в патологический процесс:
1.нервные (нейрофиброматоз)
2.нервно-мышечные (миотоническая дистрофия, миодистрофия Дюшенна-Беккера)
3.эндокринные (адреногенитальный синдром)
4.кожные,
5.глазные,
6.опорно-двигательного аппарата,
7.крови,
8.сердечно-сосудистой системы,
9.психические,
10.мочеполовой системы,
11.желудочно-кишечного тракта (ЖКТ),
12.легких.
Для некоторых групп болезней установились даже специальные термины: нейрогенетика, дерматогенетика, офтальмогенетика. Условность клинического принципа классификации очевидна. Некоторые болезни у одних больных больше проявляются в одной системе, у других - в другой. Например, муковисцидоз может преимущественно поражать или ЖКТ, или легкие. Нейрофиброматоз I типа может выражаться либо кожными изменениями (пигментные пятна, нейрофибромы),либо опухолями нервных стволов и мозга.
Патогенетическая классификация: основное патогенетическое звено. В соответствии с этим различают
1. Наследственные болезни обмена веществ
углеводного обмена(галактоземия, гликогенозы)
аминокислотного обмена (фенилкетонурия)
обмен витаминов (витамин-резистентный рахит)
обмена липидов (семейная гиперхолестеринемия)
обмена металлов и др
2.Врожденные пороки развития (моногенной природы)
3.Комбинированные состояния
Лабораторная диагностика:
1.Молекулярно – генетические методы (методы ДНК-диагностики – прямые и косвенные)
2.Биохимические методы – выявление биохимического фенотипа организма
хроматографические методы анализа
масс-спектрометрия
тандемная масс-спектрометрия и др.
117.Синдром Марфана и Элерса-Данло, клиническая характеристика, методы диагностики, генетический риск.
Синдром Марфана (1 : 10 000-15 000)
Синдром Марфана - наследственная аутосомно-доминантная болезнь соединительной ткани.
Причина: мутации в гене фибриллина (локализация в хромосоме 15q21) - в основном миссенс. Симптоматика синдрома Марфана многосистемная и разнообразная: от легких форм, трудноотличимых от нормы, до инвалидизирующего течения.
Диагностика: молекулярно – генетические методы (методы ДНК-диагностики – прямые и косвенные) + клинический анализ по критериям
Наиболее специфичны для синдрома Марфана нарушения скелета, вывих хрусталика, сердечнососудистые изменения, эктазия твердой мозговой оболочки.
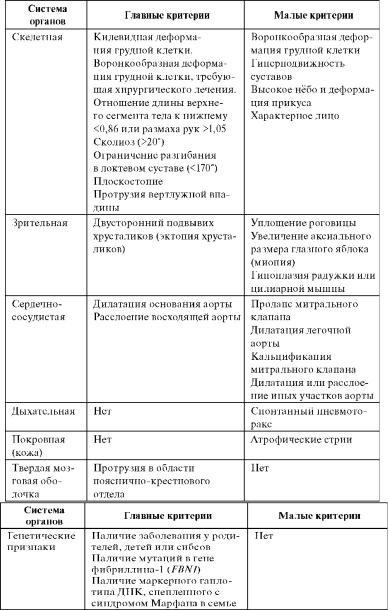
-Мышечно-скелетная система:
арахнодактилия, долихостеномелия,
высокий рост,
длинные конечности,
деформация позвоночника (сколиоз, грудной лордоз, гиперкифоз),
деформация передней стенки грудной клетки (вдавленная грудь, «куриная» грудь или оба варианта),
ненормальная подвижность суставов (гиперподвижность, врожденные контрактуры или оба варианта),
плоская стопа,
высокое арковидное нёбо,
недоразвитие вертлужной впадины,
мышечная гипотония
Диагноз: по 1 главному критерию в двух системах и одного малого - в третьей системе органов.
При синдроме Марфана ростовые скачки и закрытие зон роста скелета наблюдаются на 2,4 года раньше у лиц мужского пола и на 2,2 года раньше у лиц женского пола. Рост взрослых мужчин равен в среднем 191 см, женщин - 175 см. С увеличением возраста отца (особенно после 35 лет) повышается вероятность рождения ребенка с синдромом Марфана.
Синдром Элерса-Данло
Синдром Элерса-Данло - гетерогенная группа наследственных болезней соединительной ткани с разными типами наследования (аутосомно-доминантный, аутосомной – рецессивный, рецессивный Х-сцепленный)
Диагностика: молекулярно – генетические методы (методы ДНК-диагностики – прямые и косвенные) + клиническая картина
Синдром Элерса-Данло проявляется врожденной гиперрастяжимостью соединительной ткани в связи с нарушениями синтеза коллагена, обусловленными мутациями в разных генах коллагена и других белков экстраклеточного матрикса. Клинически, биохимически, молекулярно-генетически идентифицировано 6 типов синдрома Элерса-Данлоетные изменения, повышенная ранимость кожи, проявления со стороны внутренних органов.
-Кожа:
Сверхрастяжимость (щеки, под наружными концами ключиц, локти, колени),
бархатистость,
хрупкость,
кровоточивость,
темно-коричневые
веснушки (более 20),
рубцы (множественные, типа папиросной бумаги, келоидные),
стрии в области поясницы,
просвечивающие вены,
расхождение послеоперационных швов
-Суставы:
пассивное разгибание мизинца на 90° и более,
приведение большого пальца кисти к предплечью,
переразгибание локтевого сустава на 10° и более, переразгибание коленного сустава на 10° и более,
свободное касание ладонями пола при несогнутых коленях,
переразгибание межфаланговых, запястных, голеностопных и других суставов,
привычный вывих суставов,
плоскостопие
-Глаза:
птоз,
избыточное развитие периорбитальной клетчатки,
отслойка сетчатки,
остатки эпиканта,
разрыв глазного яблока.
-Уши: сверхрастяжимость.
-Зубы:
частичная адентия,
сверхкомплектные зубы,
опалесцирующая эмаль,
пародонтоз,
множественный кариес.
-Грудная клетка:
сколиоз, кифоз, лордоз,
плоская спина,
вдавление грудины.
-Живот: грыжи (пупочная, белой линии, паховая, диафрагмальная), спонтанная перфорация кишечника.
-Конечности: варикозные вены, подкожные подвижные узелки на голенях, плоскостопие.
-Сердце: пролапс митрального клапана, аритмии, вегетососудистая дисто-ния.
-Внутренние органы: птоз желудка, почек и матки.
-Мозг: аневризмы сосудов мозга, субарахноидальное кровоизлияние.
-Стремительные роды.
Наличие синдрома ЭлерсаДанло мало отражается на репродуктивной функции, хотя у больных снижено количество потомков.
При синдроме ЭлерсаДанло имеются нарушения (первичные или вторичные) во всех системах организма. Наиболее важные диагностические признаки: гиперэластичность кожи, подкожные узелки (сферулы), легче прощупываемые на передней поверхности голени; переразгибание