Материал: Khimia_bilety
13. Представление о методе молекулярных орбиталей.
Отличие этого метода от метода электронных пар состоит в том, что в нем используются не волновые функции, описывающие электронные пары, а волновые функции одного электрона в поле всех ядер и остальных электронов. Электроны молекулы размещаются по соответствующим одноэлектронным уровням с учетом принципа Паули, т. е. на одной молекулярной орбите может находиться не более двух электронов, причем их спины должны быть противоположными.
Для молекулярных орбит характерно то, что отвечающие им функции являются многоцентровыми (в простейшем случае — двухцентровыми), а не одноцентровыми, как для атомных орбит.
Хотя приложение метода МО к многоатомным молекулам связано с определенными трудностями, в этом отношении уже сейчас достигнуты серьезные успехи. Для большого числа молекул получены характеристики π-электронных систем: полные энергии π-электронов, энергии отдельных молекулярных орбит, энергии возбуждения и т. д.
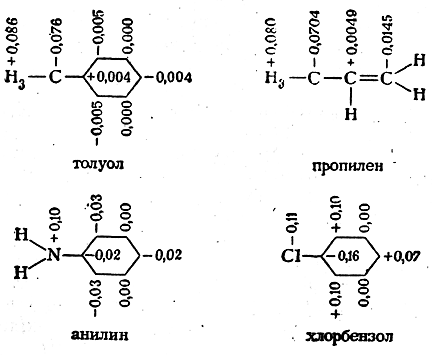
Метод молекулярных орбит успешно применяется для получения картины распределения π-электронной плотности в молекуле. В настоящее время для многих молекул рассчитаны так называемые молекулярные диаграммы, в которых указываются электронные, или эффективные, заряды, характеризующие относительную величину электронной плотности вокруг данного атома, кратности связей и индексы свободной валентности атомов, отражающие степень их ненасыщенности. На приведенных ниже молекулярных диаграммах толуола, пропилена, анилина и хлорбензола указаны значения электронной плотности у атомов углерода, азота, хлора:
На молекулярных диаграммах бензола и нафталина указаны эффективные заряды (в данных случаях равные нулю), кратности связей (цифры на линиях связей) и индексы свободной валентности атомов (показаны стрелками):
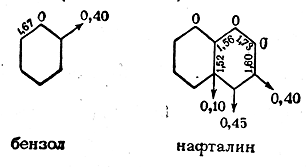
Такого рода диаграммы могут иметь важное значение для предсказания и объяснения реакционной способности органических соединений.
В последнее время по методу молекулярных орбит выполнены расчеты распределения σ-электронной плотности вмолекулах предельных соединений.
14. Полярная связь. Полярность молекул и их дипольный момент.
Предположим, что мы имеем соединение АB, при этом взаимодействуют атомы A B с большим значением энергии сродства к электрону. ЭОa>ЭОb -> общая электронная пара в молекуле AB смещена от атома B к атому А. Электронейтральность нарушается, в молекуле появляются положительный и отрицательный полюса. Такая структура молекулы носит название полярная структура. Полярная молекула HCl. Связь в результате которой возникает полярная молекула носит название П.К.С. Очевидно чем больше расстояние между полюсами, тем ярче выражена полярная структура молекулы. 1) Cl2-чисто ков.связь, 2) НСl-полярная связь 3) NaCl-ионная связь. Вывод: любая химическая связь образованна электронными парами. Расположение электронных пар в молекуле опред. отн. ЭО атомов вступающих в связь. Если ЭО одинаковы, то электронные пары располагаются симметрично относит. атомов, вступивших в связь. Если ЭО неодинаковы, то электронная пара смещается к одному из атомов.(полярная связь) При низких различиях ЭО мы имеем ионную связь. (см.рис10) Полярная молекула – диполь. Основной характеристикой диполя является дипольный момент. µ=ē*l. l-плечо диполя, µ-характеризует напряженность электростатического поля, создаваемое диполем. ē~4,8*10**-10 эл.стат.ед. µ=D*10**-18. D-единица Дебая. Для полярных соединений µ=0-4 D, для ионных соединений µ=4ч11D(?), для ковалентных соединений µ=0.
15. Донорно-акцепторный механизм ковалентной связи. Комплексные соединения.
Является разновидностью ковалентной связи. Соединения первого порядка или валентно насыщенные соединения. H2O, AgCl, NH3, HCl, KJ, HgJ2, CuSO4, FeCl3 и т.д. Они могут давать соединения высшего порядка или комплексные соединения. 1)NH3+ HClа [NH4]Cl, 2)AgCl+2NH3=[Ag(NH3)2]Cl, 3)CuSO4+4NH3= [Cu(NH3)4]SO4, 4)2KJ+HgJ2= K2[HgJ4], 5)FeCl3+6H2Oа [Fe(H2O)6]Cl3. Комплексные соединения- соединения, которые образуются без возникновения новых электронных пар, а за счет проявления дон.-акц. связи. BF3+NH3аBF3NH3, B-акцептор, N-донор. Общие св-ва ков. и дон.-акцепторных связей. Возникают за счет общих электронных пар. В случае ковалентной связи все участники равноправны (каждый участник дает по 1 электрону) , д-а (один участник дает электронную пару, другой – пустую орбиталь). [Cu(NH3)4]SO4. Cu-комплексообразователь, 4-координационное число. Внутри []- внутренняя сфера, за []-внешняя сфера, NH3-лиганды. Заряд внутри сферы представляет собой сумму зарядов центрального иона и заряда лиганд. В целом заряд нейтрален.
Существует 2 теории возникновения комплексных соединений. 1 – теория Полинга – на основе донорно-акцепторных связей, вторая – Бете – теория кристаллического поля, т.е. электростатического взаимодействия.
16. Межмолекулярное взаимодействие. Водородная связь.
Между валентно-насыщенными и в сумме электронейтральными молекулами вещества в различных агрегатных состояниях действуют силы притяжения и отталкивания, имеющие электростатическую природу. Относительная интенсивность этих сил во многом определяет физико-химические свойства вещества. Например, проявление сил отталкивания объясняет малую сжимаемость жидкостей и твердых тел. Силы притяжения лежат в основе таких явлений, как сжимаемость газов, адсорбция и т.д. Силы отталкивания есть результат взаимного отталкивания одноименно заряженных электронных оболочек. Силы отталкивания проявляются лишь на очень маленьких расстояниях и быстро убывают с увеличением расстояния. Eотт. =Ar-n , n=12 r - расстояние между молекулами. A и n - константы, характеризующие конкретное вещество. Часто силы межмолекулярного притяжения называют силами Ван-Дер-Ваальса, так как в газах и жидкостях мера взаимного притяжения определяется как a/V2 из уравнения Ван-Дер-Ваальса. Притяжение АА и ВВ – проявление когезии, АВ – адгезии. Различают
а) ориентационные силы
б) деформационные (индукционные)
в) дисперсионные силы.
a) ориентационные: они проявляются в случае, если молекула- ярко выраженный диполь. Такие молекулы стремятся расположиться упорядоченно: (+-) (-+) (+-) - уменьшение Eизб. В системе.
Еориент=
б)одна
молекула полярна, другая – легко
поляризуема. Под действием э.с. поля
первой молекулы на 2 наводится диполь
и они взаимодействуют. Еинд=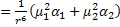
в) дисперсионное. Если молекулы не полярны, возникает так называемые мгновенные диполи. В случае многоатомных молекул в эл.оболочке в одних местах сгущение, а в других - разряжение электронов : на какой-то момент времени молекула - диполь. Дисперсионные силы суммируются. Это преобладающий вид взаимодействия. Eд= (3h*l1*l2 *I1*I2) / (2r^6* (I1+I2) [I1 ,I2- потенциалы ионизации.
Ориентационное взаимодействие преобладает, если молекулы - яркие диполи. В общем виде:
Eпритяж.=-B*r-m , m=6.
Eсум. = Eпритяж.+Eотталк. = A*r-n -B*r-6. Эти силы действуют на расстояниях 3-5 A (10^-8 см.)
E ~ 0.4*10^-4 кДж/Моль
18. Первое начало термодинамики. Закон Гесса как следствие 1-го начала термодинамики.
Первый закон термодинамики есть по сути закон сохранения энергии. Первый закон термодинамики устанавливает связь между количеством теплоты полученное или выделенной в процессе количеством произведенной или полученной работы и изменением внутренней энергии системы. Первый закон термодинамики имеет множество формулировок:
-если в каком либо процессе энергия одного вида исчезает , то вместо нее появляется энергия в другой форме в кол-ве строго эквивалентном исчезнувшему виду.
-Различные формы энергии переходят друг в друга в строго эквивалентных всегда одинаковых соотношениях.
-в любой изолированной системе общий запас энергии сохраняется постоянным.
-работа - одна из форм перехода энергии => невозможно создание вечного двигателя 1 рода, который давал бы возможность получать работу, не затрачивая на это соответствующее кол-во энергии.
-математическое выражение 1 закона т.д. DU=Q-A. В любом процессе изменение запаса внутренней энергии DU=U2-U1 какой-либо системы складывается из теплоты Q, сообщенной системе минус кол-во работы А, совершенной системой. Для процессов, связанных с бесконечно малыми изменениями: dU=dq-dA, dA=dA`+pdV, где dA` - так называемая «полезная» работа , т.е элементарная работа преодоления всех сил, кроме внешнего давления ; pdV - работа против сил внешнего давления. I начало т.д. в развернутом виде: dU= dq - pdV - dA`. В интегральном виде: q= DU+ (V2/V1) òpdV+A` . (второе слагаемое - работа расширения).
Закон Гесса: Тепловой эффект реакции, протекающей при постоянном объеме или постоянном давлении, не зависит от пути реакции, то есть от ее промежуточных стадий, а определяется только природой и состоянием исходных веществ и продуктов реакции.
Закон является прямым следствием 1 начала, т.к. при постоянных V и Р тепловые эффекты реакций равные изменению функций состояния U и Н, стало быть в этих частных случаях тепловые эффекты и сами являются функциями состояния.
19. Стандартная энтальпия образования. Следствие из закона Гесса. Термохимические расчеты.
Тепловой эффект образования 1 моль вещества из простых веществ, устойчивых при 298К и давлении 100кПа, называют энтальпией (теплотой образования). Тепловые эффекты реакций образования веществ в стандартном состоянии называют стандартной энтальпией образования.
Следствие закона Гесса: энтальпия химической реакции равна сумме энтальпий образования продуктов реакции за вычетом суммы энтальпий образования веществ с учетом стехиометрических коэффициентов.
20. Зависимость теплового эффекта реакции от температуры.
Продифференцируем
уравнения
 и
 по Т, причем в первом случае возьмем
постоянный V, а во втором – Р.
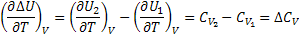
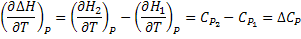
Температурный коэффициент теплового эффекта процесса равен изменению теплоемкости системы, происходящему в результате процесса (правило Кирхгоффа).
Интегрируя полученные выше дифф уравнения, получаем:
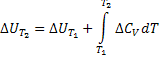
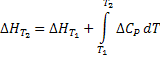
17. Система. Фаза. Компонент. Параметры. Функции состояния: внутренняя энергия и энтальпия. Стандартные условия.
Система - это тело или группа тел, находящихся в взаимодействии, которые мы мысленно выделяем из окружающей среды. Системы бываю гомогенными (смесь газов, раствор) и гетерогенные (вода со льдом, раствор с осадком) . В гомогенной системе между частями системы нет поверхностей раздела , а в гетерогенной - есть. Если система не обменивается с окружающей средой веществом и энергией, то она называется изолированной. Если отсутствует массообмен, а энергообмен присутствует, то это закрытая система, иначе - закрытая.
Фаза - совокупность всех гомогенных частей системы, одинаковых по составу и всем физ\хим свойствам, не зависящим от количества вещества. Фазы отделены друг от друга поверхностями раздела, на которых все свойства фазы резко скачком меняются.
Компоненты - составные части системы - химически индивидуальные вещества, составляющие данную систему и способные к самостоятельному существованию, будучи изолироваными от других частей системы. Состояние системы определяется набором переменных величин - параметров. Различают параметры интенсивные и экстенсивные. Интенсивные - не зависят от массы или числа частиц в-ва. (P,T), а экстенсивные - зависят (V, E).
Очень большую роль в т.д. играют т.н. функции состояния - это такие функции, значения которых зависят только от состояния системы и не зависят от пути по которому система пришла в данное состояние. Изменение функции состояния delta x = x2-x1, где x1 - значение параметра в начале процесса, а х2- в конце. Математическим признаком ф-и состояния является то, что ее дифференциал является полным дифференциалом , характерным же признаком полного дифференциала является равенство частных производных. S=fi(x,y); dS=M dx+ Ndy.
[deltaM/deltaY]x = [delta N/deltaX]y. Пусть дифференциал ф-и S=fi(x,y)=dS=2xy dx + x^2 dy. Частные производные: [delta(2xy)/delta(y)]x = 2x; [deltax^2/deltax]y=2x; 2x=2x. Наиболее важной т.д.ф-й состояния является внутренняя энергия системы, обозначаемая буквой U. При переходе системы из какого-либо состояния1 в состояние2 deltaU=U2-U1. U характеризует собой запас энергии данной изолированной системы. В понятие U входят следующие слагаемые: Eпоступательного и вращательного движения молекул, Еатомов, Еэлектронов, внутриядерная энергия (все виды энергии кроме кинетической энергии движения системы в целом и потенциальной энергии положения системы в целом). В настоящее время не представляется возможным экспериментально определить или рассчитать запас U систем, но можно рассчитать или определить изменение U. Очевидно, что в круговом процессе изменения функции состояния=0. Если система вышла из состояния1, претерпела изменения и вновь вернулась в состояние1, то изменение ф-и состояния=0. Дифференциалы dU и dH - полные дифференциалы. Другой ф-й состояния, широко используемой в термодинамике является энтальпия - Н (теплосодержание) Н = U+ pv . Если системе, находящейся в условиях постоянства объема сообщить некоторое кол-во тепла, то оно израсходуется исключительно на увеличение внутренней энергии системы. Если же процесс происходит в изобарно-изотермических условиях, то система при изменении объема, совершит работу против сил внешнего давления: deltaH=deltaU+P*deltaV.