Материал: Боженко Основы квантовой химии 2
табулированы и включены в квантово-химические программы. Например, гибридный функционал B3LYP – очень популярен. И в литературе часто можно встретить, например, такую аббревиатуру B3LYP/6-31G – она означает расчет методом DFT с функционалом B3LYP в стандартном валентно-расщепленном базисе 6-31G.
Расчетная процедура в методе DFT заключается в вычислении электронной плотности итерационным методом до получения самосогласованного решения. И затем с использованием рассчитанной таким образом электронной плотности вычисляются физико-химические свойства рассматриваемой системы.
Зачастую метод DFT превосходит по точности метод теории возмущений, во всяком случае, в ее втором порядке, то есть метод MP2. Но следует иметь в виду, что различные функционалы содержат подгоночные параметры, определяемые экспериментально. Поэтому для оценки точности результатов, полученных методом DFT, исследователи опираются в основном на многочисленные расчеты этим методом систем, которые аналогичны исследуемым ими системам.
Рассмотрением метода функционала плотности заканчивается наш короткий обзор методов, учитывающих энергию электронной корреляции. Как отмечалось ранее, метод Хартри-Фока в его практической реализации Рутааном (метод Хартри-Фока–Рутаана) является базовым методом современной квантовой химии. При его усложнении получаются методы, учитывающие энергию электронной корреляции (post – хартри-фоковские методы), дающие наиболее точные результаты расчетов, а при его упрощении получаются так называемые полуэмпирические методы, дающие результаты менее точные по сравнению с методом Хартри-Фока–Рутаана . Рассмотрим их коротко.
51

Полуэмпирические методы квантовой химии.
Полуэмпирические методы квантовой химии продолжают использоваться в расчетах сложных молекулярных систем, где применение рассмотренных выше неэмпирических методов и метода функционала плотности затруднено из-за чрезмерно больших затрат машинного времени. Хотя интерес к ним постепенно угасает в связи с бурным прогрессом вычислительной техники и соответствующего программного обеспечения. Вспомним уравнения Хартри-Фока-Рутаана. Мы их записывали таким образом
|
|
|
|
FC |
SC |
(69) |
|
Или в более подробной записи |
|
||
(F11 S11 )c1 |
(F12 |
S12 )c2 .... (F1m S1m )cm 0 |
|
(F21 S21 )c1 |
(F22 |
S22 )c2 ... (F2m S2m )cm 0 |
(70) |
……………………………………………….
(Fm1 Sm1 )c1 (Fm2 Sm2 )c2 ... (Fmm Smm )cm 0
где S  f | f
 - интеграл перекрывания.
Основная особенность полуэмпирических методов состоит в том, что часть интегралов системы уравнений (70) заменяется параметрами, вычисляемыми из экспериментальных данных. Подавляющее большинство методов, используемых в современных расчетах, основано на понятии о дифференциальном перекрывании и различных вариантах пренебрежения им. Что же такое дифференциальное перекрывание? Это не что иное, как подынтегральное выражение в матричном элементе
S |
|
f | f |
|
. Или f f dr , то есть произведение двух АО, |
52
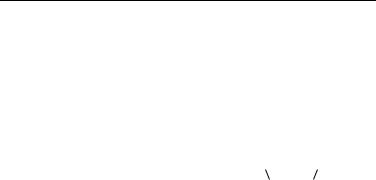
зависящих от координат одного и того же электрона, на элементарный объем.
Рассмотрим наиболее популярные полуэмпирические методы, основанные на различных вариантах пренебрежения дифференциальным перекрыванием и используемых в квантово-химических расчетах.
Приближение нулевого дифференциального перекрывания (НДП).
В англоязычной литературе и квантово-химических программах обозначается как NDO - Neglecting of Differential
Overlap. Оно означает, что две различные АО f и f нигде в пространстве не перекрываются. То есть
f f dr =0 , если α # β . Ясно, что при этом интегралы перекрывания равны нулю. То есть S  f | f
 0 . То есть предполагается ортогональность АО.
1. Полное пренебрежение дифференциальным перекрыванием НДП.
Самым грубым (неточным) приближением является приближение полного пренебрежения дифференциальным перекрыванием – ППДП. В англоязычной литературе и квантово-химических программах обозначается как CNDO – Complete Neglecting of Differential Overlap.
В этом методе для всех пар атомных орбиталей, в том числе и центрированных на одном и том же атоме, действует приближение НДП. Можно сказать, что приближение НДП применяется ко всем двухэлектронным интегралам. И, как практически во всех полуэмпирических методах, только валентные электроны учитываются явно, а остальные рассматриваются в виде остова, заряд которого равен числу
53

валентных электронов. Наиболее популярной версией метода CNDO явилась версия CNDO/2. С ее помощью оказалось возможным рассчитывать достаточно широкий круг молекул, в отличие от предшествовавших ей простейших методов, позволявших изучать только соединения углерода с сопряженными связями. Она оказалась способной удовлетворительно рассчитывать дипольные моменты, геометрическую структуру, силовые постоянные и в первом приближении спектры ЯМР
2. Полное пренебрежение двухцентровым дифференциальным перекрыванием - ПДДП.
Это более точное приближение по сравнению приближением ППДП. В англоязычной литературе и квантово-химических программах обозначается как NDDO – Neglecting of Diatomic Differential Overlap. В этом методе приближение НДП действует для всех пар атомных орбиталей, центрированных на разных атомах.
3. Частичное пренебрежение дифференциальным перекрыванием – ЧПДП или (Intermediate Neglecting of Differential Overlap - INDO).
Здесь нулевое дифференциальное перекрывание имеет место только для АО, принадлежащих разным атомам. Тогда, как двухэлектронные интегралы, принадлежащие одному атому, рассчитываются. Точнее в этом методе рассчитываются одноцентровые кулоновские и обменные интегралы. Это позволило вполне корректно рассчитывать спиновые плотности на атомах, константы изотропного сверхтонкого взаимодействия (ИСТВ) и объяснять многие особенности спектров ЭПР4.
4 Автору довелось вместе с рецензентом данного пособия профессором Е.А.Поленовым выполнять такие исследования в 1980-х годах.
54
4. Модифицированное частичное пренебрежение дифференциальным перекрыванием – МЧПДП или
(Modified Intermediate Neglecting of Differential Overlap - MINDO).
Это приближение наиболее популярно в версии MINDO/3, использующей удачный подход к оценке параметров. Он заключается в калибровке разного типа, когда одна часть из них рассчитывается по данным атомной спектроскопии, а другая опирается на экспериментальные теплоты образования и геометрическую структуру большого числа соединения. Этот метод оказался наиболее удачным для расчета межъядерных расстояний в молекуле, потенциалов ионизации и теплот образования различных систем.
5. Модифицированное пренебрежение двухатомным перекрыванием – МПДП или (Modified Neglecting of Differential Overlap - MNDO).
В этом приближении равны нулю только двухэлектронные интегралы, в которых дифференциальное перекрывание
f f dr содержит функции, центрированные на разных
атомах. В свое время на основании анализа многих десятков статей автору этих строк довелось сделать вывод о том, что метод MNDO способен воспроизвести все наиболее характерные особенности поверхностей потенциальной энергии, а также вполне удовлетворительно рассчитывать длины связей (межъядерные расстояния) в системах, содержащих атомы второго и третьего периодов. Но при этом погрешности в валентных углах могут достигать 300 и более. Что, конечно, неприемлемо. Особенно, если учесть, что, рассмотренные ранее в данном пособии,
55