Материал: Орлов-ВЭЖХ

5
Базовая линия соответствует тому промежутку времени, в течение которого детектор регистрирует сигнал только от подвижной фазы.
Пик - кривая, в идеале приближающаяся к кривой гауссова распределения, описывает постепенное нарастание концентрации на выходе из колонки и последующем ее уменьшении.
Время появления максимума пика на хроматограмме называется временем удержива-
ния tR.
При постоянных условиях работы и составе фаз хроматографической системы время удерживания является величиной постоянной для данного вещества. Иногда в начальной части хроматограммы регистрируется пик, природа которого связана с кратковременным нарушением равновесия в колонке при вводе пробы. Этому пику соответствует время удержи-
вания несорбируемого вещества t0.
Время удерживания также определяется скоростью подачи через колонку подвижной фазы F. Удерживаемый объем данного вещества рассчитывается по формуле:
Vn = tn F |
( 1 ) |
||||||
и не зависит для данной колонки от расхода. |
|
||||||
Параметр коэффициент емкости данного соединения в данной хроматографической |
|||||||
системе рассчитывается по формуле: |
|
||||||
K′ = |
tR − t0 |
|
|
|
|||
|
|
|
|||||
|
|
t0 |
|
|
|
( 2 ) |
|
Этот параметр не зависит от размеров колонки и скорости потока и широко использу- |
|||||||
ется в хроматографической литературе и работах. |
|
||||||
Сравнительную термодинамическую характеристику двух разделяемых пиков ве- |
|||||||
ществ дает относительное удерживание |
|
||||||
αi , j = |
tRi |
− t0 |
|
|
|||
tRj |
− t0 |
( 3 ) |
|||||
|
|
||||||
или селективность. Эта величина показывает способность данной хроматографической системы разделять данную пару веществ i,j.
Времена удерживания и все производные от них величины являются по существу термодинамическими характеристиками процесса. Однако, в хроматографии (как в любом химическом процессе) результат определяется совместным влиянием факторов термодинамического и кинетического типа. Если в хроматографической системе данного состава при данной температуре у двух веществ значения tR одинаковы (или α=1.0), то никакое изменение геометрии колонки не приведет к разделению этой пары. Но, с другой стороны, различие значений tR вовсе не означает автоматически, что разделение, а тем более хорошее, будет достигнуто. Для этого используемая колонка должна обладать достаточно высокими кинетическими характеристиками. Акты сорбции-десорбции должны совершаться с большой скоростью, чтобы реализовать потенциальную возможность разделения, на которую указывает
различие в tR.
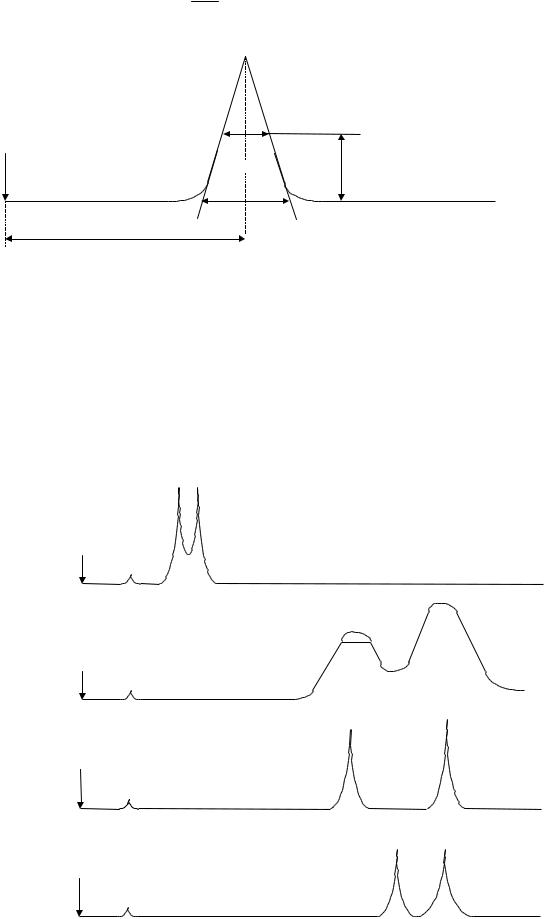
Основная кинетическая характеристика процесса - высота h, эквивалентная теоретической тарелке (ВЭТТ). Эта величина соответствует высоте слоя сорбента, при прохождении которого акт сорбции-десорбции совершается в среднем один раз. Она отражает, по существу, качество используемого сорбента, качество заполнения колонки и правильность выбора режима хроматографирования. Для оценки качества колонки применяется обратная величина - число теоретических тарелок N:
N = L h |
( 4 ) |
|
где L - длина колонки, мм; |
||
|
h - ВЭТТ, мм.
6
Число теоретических тарелок служит мерой эффективности колонки. Его рассчитывают по формуле:
N 5,54 tR =
ω0/5
2 |
|
t |
R |
|
2 |
|
= 16 |
|
|
( 5 ) |
|
|
|
||||
|
|
ωS |
|
||
Рис. 4.
ω0.5
 0.5h ωS
tR
В качестве численной меры степени разделения используется критерий разделения
RS. Он может быть рассчитан на основании измерения хроматограммы веществ Х и У. |
|||||
RS |
= |
2(tRy − tRx ) |
( 6 ) |
||
ωSy + ωSx |
|
||||
|
|
|
|||
RS связан с основными характеристиками системы следующим соотношением: ( 7 )
Совместное влияние селективности, удерживания и эффективности на результат разделения можно проиллюстрировать наглядно (рис. 5).
Рис. 5 α = 0.8
N = 10000 K’ = 0.3 RS = 0.7
α = 0.8 N = 100 K’ = 5 RS = 0.9
α = 0.8
N = 10000 K’ = 5
RS = 9.2
α =0.99 N = 20000 K’ = 5
RS = 1.1

7
2.3. Размывание хроматографических зон.
Разделяемая смесь вводится в колонку в виде узкого импульса и его объемом по сравнению с объемом колонки можно пренебречь. По мере перемещения молекул разделяемых веществ с потоком подвижной фазы импульс постепенно расширяется, при этом концентрация разделяемых веществ в нем уменьшается. Главная причина данного процесса в том, что скорость перемещения по колонке отдельных молекул отличается от средней скорости, характерной для данного соединения. С точки зрения конечного полезного результата хроматографического процесса - достижения разделения молекул различных видов - размывание зон крайне нежелательно, по крайней мере по следующим причинам. Во первых, интенсивное размывание ведет к частичному перекрыванию зон различных соединений и поэтому приходится предъявлять более жесткие требования к селективности системы. Причем даже если в том или ином случае удается обеспечить повышенную селективность, общая разделяющая способность невелика. Другое отрицательное следствие размывания - уменьшение концентрации сорбата в центре зоны, ведущее к снижению чувствительности при анализе.
Мерой интенсивности процессов размывания является высота, эквивалентная теоретической тарелке. Величина h определяется рядом частных процессов.
1) Неоднородность потока подвижной фазы. Сорбент в колонке образует систему каналов, через которые протекает подвижная фаза. Чем мельче частицы сорбента, тем ближе друг к другу длина пути молекул подвижной фазы, меньше разница времени проходящих через колонку молекул одной зоны, меньше размывание зоны.
h = 2λd p |
( 8 ) |
|
где dp - размер частиц сорбента.
2) Молекулярная диффузия в подвижной и неподвижной фазах. Чем больше скорость потока, тем меньше размывание из-за этой причины.
h ≈ 1 U |
( 9 ) |
|
где U - скорость потока. |
||
|
||
3) Скорость массообмена - время сорбции или ионного обмена. Чем больше скорость |
||
потока, тем больше размывание из-за этой причины. |
|
|
h ≈ K U |
( 10 ) |
|
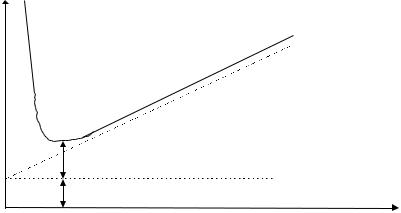
В конечном итоге получаем уравнение Ван-Деемтера. |
||
h = A + |
B |
+ CU |
|
||
U |
( 11 ) |
|
А - вклад неоднородности потока подвижной фазы; В/U - вклад слагаемых диффузного характера;
СU - вклад кинетики массообмена.
Рис. 6
h
8
C
A
Uопт |
U |
Ясно, что для снижения h необходимо использовать частицы сорбента меньшего диаметра. К сожалению, использовать этот путь можно лишь до определенного предела, который диктуется техническими соображениями.
Перепад давления в колонке связан с другими параметрами процесса следующим соотношением:
∆p = |
r U |
L |
|
dÂ2 |
|||
|
( 12 ) |
||
|
|
где r - параметр сопротивления потоку, ∆р - перепад давления,
U - скорость потока,
L - длина колонки.
При повышенном давлении резко возрастает стоимость и сложность оборудования. Поэтому в ЖХ dр= 3-10 мкм, в ГХ - 100-200мкм. Для повышения эффективности предпочтительнее менее вязкие растворители, так как в них больше коэффициент диффузии и меньше сопротивление колонки.
ΙΙΙКЛАССИФИКАЦИЯ МЕТОДОВ ЖИДКОСТНОЙ ХРОМАТОГРАФИИ.
Сточки зрения агрегатного состояния подвижной фазы хроматографию разделяют на газовую и жидкостную; в первом случае подвижная фаза газообразная, во втором - жидкость.
Вдальнейшем мы будем рассматривать только жидкостную хроматографию в ее различных вариантах.
Т.к. хроматография представляет собой физико-химический процесс, наиболее естественным была бы классификация жидкостной хроматографии на несколько методов, положив в основу классификации принцип деления смеси на компоненты.
Сэтой точки зрения ЖХ можно разделить на 3 класса:
адсорбционную;
ионообменную;
гельпроникающую.
3.1. Адсорбционная хроматография.
В основе разделения методами адсорбционной жидкостной хроматографии лежит адсорбция - физическое взаимодействие между молекулами пробы (сорбата) и сорбента, а также между молекулами элюента и сорбента.
Типичные физическое взаимодействие - это взаимодействие, обусловленное дисперсионными и электростатическими силами (диполь-дипольные и ион-дипольные взаимодействия, образование водородных связей). Дисперсионные взаимодействия имеют неполярную природу, их физический смысл объясняется с позиций квантовой механики. Дипольдипольные взаимодействия, называемые обычно ориентационными, могут происходить
9
лишь между молекулами, обладающими постоянным дипольным моментом. Очень важный в хроматографии тип полярного взаимодействия - образование водородных связей. Эти взаимодействия достаточно сильны и приближаются по силе к энергии слабой химической связи.
Все взаимодействия физического типа обычно проходят с большой скоростью и сам процесс адсорбции в ЖАХ не является лимитирующей стадией в массообмене.
Подавляющая часть органических соединений разделяется методами адсорбционной жидкостной хроматографии. Разделяемые вещества находятся в виде молекул, поэтому этот метод часто называют молекулярной жидкостной хроматографией.
Что можно анализировать этим методом?
1)В нефти
насыщенные углеводороды
алкилбензолы
алкилнафталины
ароматические многоядерные углеводороды (антрацен и т.д.)
полярные ароматические (фенолы и т.д.)
гетероциклы (тиофены, бензтиофены и т.д.)
2)Липиды
сахара
холестерины
моно и диглицериды
жирные кислоты
3)Гормоны
4)ПАВ
5)Пищевые добавки (красители, стабилизаторы и т.д.)
6)Витамины.
Адсорбционную хроматографию можно разделить на 2 вида.
1.Хроматография на полярном сорбенте (SiO2, Al2O3) с неполярным элюентом (гексан, гептан с добавкой 1-2% спирта). Хорошо разделяются неполярные соединения (бензол,
насыщенные углеводороды, ароматика). Элюент должен быть обезвожен, чтоб Н2О не закрывала активные центры SiO2. Метод еще называется “нормально-фазовым”.
Твердая поверхность адсорбента покрыта молекулами растворителя, довольно слабо взаимодействующими с сорбентом. Адсорбция пробы требует десорбции части молекул растворителя, чтобы проба могла достичь поверхности сорбента. Таким образом процесс адсорбции носит конкурентный характер.
2.Второй вид - хроматография на неполярном сорбенте с использованием полярных элюентов (спирты, ацетонитрил, ацетон). Другое название этого метода “обращенно-фазовая хроматография”. Неполярный сорбент готовят из обычного силикагеля, привив на его поверхность углеводородные соединения, чаще всего длина углеводородной цепочки С=2, 8, 16
и18. На таком неполярном сорбенте хорошо разделяются полярные вещества (спирты, витамины, наркотики, антидепрессанты и т.д.). В настоящее время основная масса разделений в жидкостной хроматографии (до 80%) проводится с использованием этого метода. При при-
вивке на поверхность сорбента групп типа NH2 (амины), CN - нитрил, С6Н5-фенил селективность разделения можно изменить по сравнению с SilС-18 и тем самым улучшить разделение интересующих нас соединений.
3.2.Ионообменная хроматография.
Воснове разделения лежит обратимый обмен ионов между неподвижной ионообменной и жидкой подвижной фазой. Различие в сродстве ионов образца к ионообменной неподвижной фазе приводит к разделению. Это уже процесс химического, а не физического взаимодействия ионов.
Вкачестве сорбентов используется силикагель или полимер с привитыми группами: