Материал: Основы физической химии
10 |
Гл. I. Основы химической термодинамики |
Чтобы использовать термодинамику для анализа реальных процессов, необходимо выработать некоторые практические критерии, по которым можно было бы судить о завершенности процесса, т. е. достижении равновесного состояния. Состояние системы можно считать равновесным, если текущее значение переменной отличается от равновесного значения на величину, меньшую, чем ошибка, с которой эта переменная измеряется. Релаксационный процесс можно считать закончившимся, если наблюдаемое свойство системы остается неизменным в течение времени, сопоставимого со временем релаксации по этой переменной. Так как в системе одновременно могут протекать несколько процессов, при рассмотрении условий достижения равновесия надо сопоставлять времена релаксации по разным переменным. Очень часто неравновесная в целом система оказывается равновесной по отношению к процессам с малыми временами релаксации, и их термодинамическое описание оказывается вполне корректным. Примерами таких систем являются, например, равновесные химические реакции, протекающие в физически неравновесных средах: реакции при сгорании топлива в ракетных двигателях, реакции в турбулентных потоках жидкости, биохимические реакции в живых организмах и т. п.
Второе исходное положение, или нулевой закон термодинамики, описывает свойства систем, находящихся в состоянии теплового равновесия:
если система А находится в тепловом равновесии с системой В, а та, в свою очередь, находится в равновесии с системой С, то системы А и С также находятся в тепловом равновесии.
На основе второго постулата вводится понятие температуры как особой интенсивной переменной, характеризующей состояние теплового равновесия. Системы, находящиеся в тепловом равновесии, имеют одинаковую температуру. Таким образом, нулевой закон — это постулат о существовании температуры. Транзитивностью обладает не только тепловое, но и любое другое равновесие (механическое, диффузионное и т. п.), но в термодинамике постулируется только термическое равновесие, а выравнивание всех остальных интенсивных переменных на граничной (или контрольной) поверхности является следствием этого постулата и второго закона термодинамики.
Каждый из законов термодинамики имеет несколько эквивалентных формулировок. Первый закон, по сути, представляет собой закон сохранения энергии, он вводит функцию состояния — внутреннюю энергию — и указывает способы ее изменения (и измерения). Первый закон ограничивает круг процессов, осуществление которых возможно в принципе, но он ничего не говорит о том, какие из этих процессов протекают самопроизвольно и что представляет собой конечное состояние системы. Ответ на этот вопрос дает второй закон, который постулирует существование функции состояния — энтропии, по изменению которой можно судить о направлении процесса и его результате. Третий закон определяет численное значение энтропии при 0 К и тем самым указывает естественный уровень ее отсчета.
Современная формулировка первого закона термодинамики предложена Г. Гельмгольцем в 1847 г., но в скрытой форме она содержалась уже в работах Р. Майера (1841 г.) и Дж. Джоуля (1843 г.). Второй закон термодинамики и понятие энтропии были сформулированы в работах Р. Клаузиуса (1850 г.). Абсолютная шкала температур (T ) была введена В. Томсоном (Кельвином) (1848 г.), который в 1851 г. сформулировал второй закон независимо от Р. Кла-
§ 2. Уравнения состояния |
11 |
узиуса. Но основы для формулировки второго закона были заложены еще раньше в работе С. Карно (1824 г.). М. Планк, опираясь на тепловую теорему В. Г. Нернста, сформулировал третий закон термодинамики, теоретическое обоснование которого было предложено Л. Больцманом.
Сложная, на первый взгляд, иерархическая структура понятий и определений, принятых в термодинамике, оказывается вполне понятной и логичной, если посмотреть, как она работает, например, при решении основной задачи химии — предсказании результата превращения взятых в определенных количествах исходных веществ, помещенных в заданные условия.
Любая интересующая нас система — некоторый «черный ящик», судить о том, что там происходит, можно, зная количества теплоты, вещества и работу, которыми система обменивается с окружением через граничную поверхность. Существование однозначной связи между равновесными внутренними свойствами системы и внешними свойствами окружения — следствие постулатов термодинамики. Наличие такой связи позволяет нам по заданным внешним переменным, которые поддаются контролю, рассчитать интересующие внутренние свойства. А это уже серьезный шаг в направлении ответа на поставленный вопрос, если определить, какие из многочисленных внутренних свойств наиболее информативны. Из всего многообразия внутренних свойств одним из самых важных для химии, пожалуй, является энтропия, так как именно по ее изменению можно судить о том, в каком направлении пойдет реакция в изолированной системе и какова глубина ее протекания (т. е. что представляет собой равновесная смесь). Химическая реакция есть результат обмена компонентами между составляющими веществами, поэтому на этом этапе возникает необходимость в получении сведений об абсолютных значениях энтропии всех веществ, которые могут образоваться в результате комбинации этих компонентов. Приборов, которые измеряли бы энтропию, не существует, значит, придется прибегнуть к соотношениям, которые устанавливали бы связь между энтропией и пропорциональными ей измеримыми свойствами. По сути, математический аппарат термодинамики, все соотношения в частных производных, с которыми приходится сталкиваться в этом курсе, ориентированы на то, чтобы можно было самым простым и доступным способом получить информацию о важных для практики, но неизмеримых свойствах системы.
§ 2. Уравнения состояния
Из постулатов термодинамики следует, что при равновесии внутренние переменные термодинамической системы являются функциями внешних переменных и температуры. Например, если система содержит K компонентов, занимает объем V и имеет температуру T , то при равновесии любые термодинамические характеристики этой смеси, такие как количества и концентрации образовавшихся соединений, число фаз, давление, теплоемкость, коэффициент термического расширения и др., являются функциями не более чем (K + 2) независимых переменных. Если же система закрытая, т. е. не может обмени-
ваться веществом с окружением, то для описания ее свойств достаточно двух независимых переменных. Отсюда следует вывод о существовании уравнения
состояния термодинамической системы, связывающего равновесные внутрен-
12 |
Гл. I. Основы химической термодинамики |
ние переменные с внешними переменными и температурой или внутренней энергией. В общем случае уравнение состояния имеет вид
f(a, b, T ) = 0 или a = a(b, T ), |
(2.1) |
где a — набор внутренних параметров, b — совокупность внешних параметров, T — температура. Если внутренним параметром является давление p, а внешним — объем V , то уравнение состояния
p = p(V , n, T ) |
(2.2.а) |
называют термическим. Если внутренним параметром |
является энергия, |
а внешним — объем, то уравнение состояния |
|
U = U(V , n, T ) |
(2.2.б) |
называют калорическим.
Количество независимых уравнений состояния равняется вариантности системы, т. е. числу независимых переменных, достаточных для описания термодинамического состояния равновесной системы (оно на единицу больше числа внешних переменных).
В случае закрытой системы в отсутствие внешних полей и поверхностных эффектов число внешних переменных равно 1 (V ), соответственно, число уравнений состояния равно 2. Если открытая система содержит K компонентов и ее объем может изменяться, то число
p |
|
|
внешних переменных составляет K + 1, |
|
|
|
|
|
|
|
а число уравнений состояния равно |
|
|
|
K + 2. |
|
|
|
Если известны термическое и кало- |
|
|
|
рическое уравнения состояния, то ап- |
|
|
|
парат термодинамики позволяет опре- |
|
|
|
делить все термодинамические свой- |
|
|
|
ства системы, т. е. получить ее полное |
|
|
|
термодинамическое описание, а зна- |
|
|
|
чит, оценить результат любых процессов |
|
V |
||
|
в этой системе. Сами уравнения состоя- |
||
|
|
|
|
Рис. 2.1. Изотермы идеального газа |
ния нельзя вывести методами классиче- |
|
ской термодинамики, но их можно опре- |
делить экспериментально. В главе 4 будет показано, как некоторые термические уравнения состояния выводятся с использованием представлений и методов статистической физики.
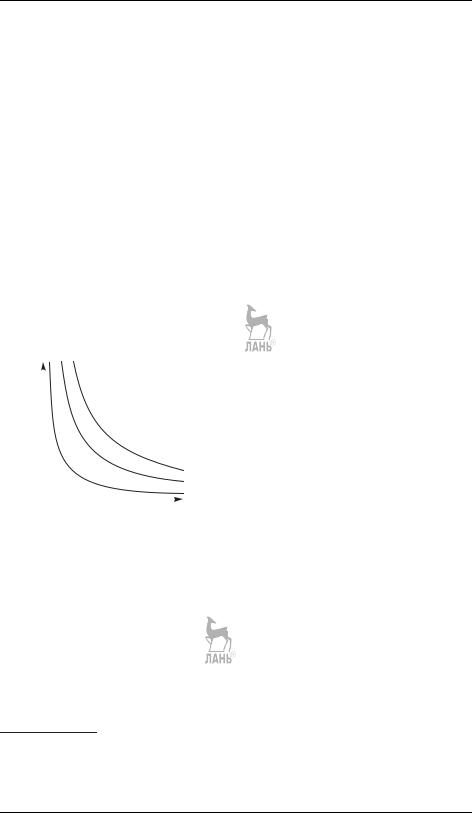
Самое простое уравнение состояния имеет идеальный газ — совокупность частиц точечного размера с нулевой потенциальной энергией взаимодействия:
pV = nRT , |
(2.3.а) |
где R — универсальная газовая постоянная 1), или |
|
pVm = RT , |
(2.3.б) |
где Vm = V/n — мольный объем газа (см. рис. 2.1). |
|
1) R = 8,314 Дж · моль−1 · К−1 = 1,987 кал · моль−1 · К−1 = 0,082 л · атм · моль−1 · К−1.
§ 2. Уравнения состояния |
13 |
Реальные газы лишь приближенно описываются уравнением состояния идеального газа. При высоких давлениях и низких температурах (особенно когда газ близок к конденсации) отклонения от идеального поведения становятся
значительными.
Удобной мерой неидеальности является фактор сжимаемости Z = pVm/RT , для идеального газа Z = 1 при любых условиях. На рис. 2.2 представлены факторы сжимаемости некоторых реальных газов как функции давления при 298 К (пунктир соответствует идеальному газу). Из рисунка видно, что при высоких давлениях для всех газов Z > 1, т. е. их труднее сжать, чем идеальный газ, поскольку в этой области между частицами преобладают силы отталкивания. При низких давлениях для некоторых газов Z < 1, что объясняется преобладанием межмолекулярного притяжения. При p → 0 эффект межмолекулярного взаимодействия исчезает, потому что длина свободного пробега молекул становится много больше расстояния между частицами, и для всех газов Z → 1, т. е. в этих условиях все газы ведут себя почти идеально.
Z = pVm/RT |
|
|
|
|
|
|
|
|
|||
2,0 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
1,8 |
|
|
|
|
|
N2 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||
1,6 |
|
|
|
|
|
|
|
|
|
||
|
|
|
|
|
|
|
|
|
|||
1,4 |
|
|
H2 |
|
|
|
|
|
He |
||
|
|
|
|
|
|
|
|||||
|
|
|
|
|
|
|
|
||||
1,2 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
O2 |
|
|
|
|
||
|
|
|
|
|
|
|
|
|
|||
1,0 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
0,8 |
|
|
CH4 |
|
|
|
|
|
|
||
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|||
0,6 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
0 |
200 |
400 |
600 |
800 |
1000 |
||||||
p, бар
Рис. 2.2. Зависимость фактора сжимаемости некоторых газов от давления при 298 К
Для описания реальных газов используют более сложные уравнения состояния, в которых межмолекулярные взаимодействия учитывают с помощью эмпирических параметров, индивидуальных для каждого газа. Все эти уравнения должны удовлетворять термодинамическим условиям устойчивости 1) в крити-
ческой точке: |
|
∂p |
|
|
|
∂2p |
Tc |
|
|
|
= 0, |
= 0 |
(2.4) |
||||||
|
|
|
|||||||
|
|
∂V |
Tc |
∂V 2 |
и переходить в уравнение состояния идеального газа при p → 0.
Двухпараметрические кубические уравнения состояний
Наиболее известным уравнением, описывающим одновременно свойства и газа, и жидкости, является уравнение Ван-дер-Ваальса, предложенное им в 1873 г.
1) Вывод условий устойчивости приведен в § 5.
14 |
Гл. I. Основы химической термодинамики |
в диссертации «О непрерывности газообразных и жидких состояний»:
|
|
p = |
RT |
− |
a |
(2.5.а) |
|||||||
или |
|
Vm − b |
Vm2 |
|
|
|
|||||||
b + |
RT |
Vm2 + |
a |
Vm − |
ab |
|
|
||||||
Vm3 − |
= 0, |
(2.5.б) |
|||||||||||
p |
p |
p |
|||||||||||
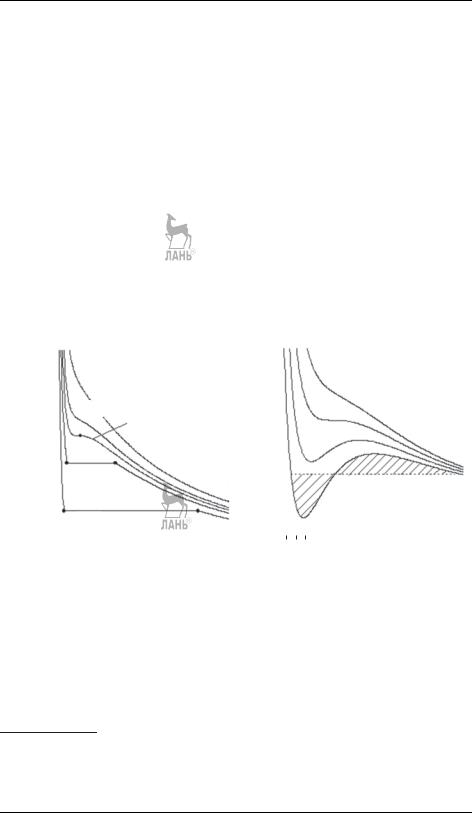
где a и b — константы, учитывающие действие сил притяжения и отталкивания между молекулами. Параметр b называют эффективным молекулярным объемом, он приблизительно равен учетверенному собственному объему молекул.
Уравнение (2.5) — кубическое и, следовательно, имеет или три действительных, или один действительный и два мнимых корня. При наличии трех действительных корней средний корень физического смысла не имеет, поскольку находится на участке кривой, соответствующем условию термодинамической
неустойчивости системы |
∂V |
T > 0. |
|
|
|
∂p |
|
Значение меньшего корня уравнения (2.5) принимают за удельный объем
жидкой |
фазы |
(точка |
1 |
на |
рис. 2.3.б), |
большего — за объем пара (точка 2 |
||||||||||||||||||||||||||||||||||||||||
p, бар |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
p, бар |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
120 |
|
|
|
|
60 ◦C |
|
|
|
|
|
|
|
|
|
|
|
|
|
150 |
|
|
|
|
|
1,1Tc |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
100 |
|
|
|
|
40 ◦C |
31,04 |
◦ |
C (Tc) |
|
|
|
100 |
|
|
|
|
|
Tc |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||||||||||||
80 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
50 |
|
|
0,9Tc |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||
60 |
|
|
|
|
20 ◦C |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
0 |
1 |
3 |
|
|
|
|
|
|
|
|
2 |
|
|
|
|||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||||||||||
40 |
|
|
|
|
0 ◦C |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
0,8Tc |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
−50 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||
20 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||
0,0 |
0,1 |
0,2 |
0,3 |
|
0,4 |
0,5 |
0,6 |
0,5 |
1 |
2 |
5 |
10 |
||||||||||||||||||||||||||||||||||
|
|
|
|
|
|
|
|
|
а |
|
Vm, л · моль−1 |
|
|
|
|
|
|
|
|
б |
|
Vm, л · моль−1 |
||||||||||||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
Рис. 2.3. |
Изотермы CO2: (а) экспериментальные; (б) |
|
рассчитанные |
|
по уравнению |
|||||||||||||||||||||||||||||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
Ван-дер-Ваальса |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||||||
на рис. 2.3.б); соединяющий их горизонтальный отрезок отвечает состоянию, когда жидкость и пар находятся в равновесии. Соответствующее значение p называют давлением насыщенного пара жидкости при данной температуре. 1) Горизонтальный отрезок отсекает на расчетной волнообразной изотерме Ван-дер-Ваальса два участка одинаковой площади (построение Максвелла), отмеченные штриховкой на рис. 2.3.б. Любая точка на этом отрезке отображает
1) Далее в тексте оно будет обозначено как ps, чтобы не путать с обычным давлением.