Материал: Основы физической химии
20 |
Гл. I. Основы химической термодинамики |
Принцип соответственных состояний |
|
Вводя |
безразмерные приведенные переменные: давление pr = p/pc, объем |
Vr = V/Vc и температуру Tr = T/Tc, можно получить приведенное уравнение реального газа, 1) которое не содержит в явном виде индивидуальных постоянных (см. ч. 2, Пример 2-3 и табл. П-1 в приложении III). Когда Ван-дер-Ваальс записал уравнение состояния через приведенные свойства, он фактически первым сформулировал закон (принцип) соответственных состояний:
если для рассматриваемых газов значения двух приведенных переменных одинаковы, должны совпадать и значения третьей приведенной переменной.
В основу этого принципа положено допущение, что свойства газов и жидкостей, которые определяются неспецифическими межмолекулярными взаимодействиями, для разных веществ одинаково связаны с критическими параметрами. Как результат, уравнения состояния различных веществ, записанные в приведенных переменных, должны совпадать. Это утверждение эквивалентно постулату о существовании общего универсального приведенного уравнения состояния:
F (pr, Vr, Tr) = 0. |
(2.12) |
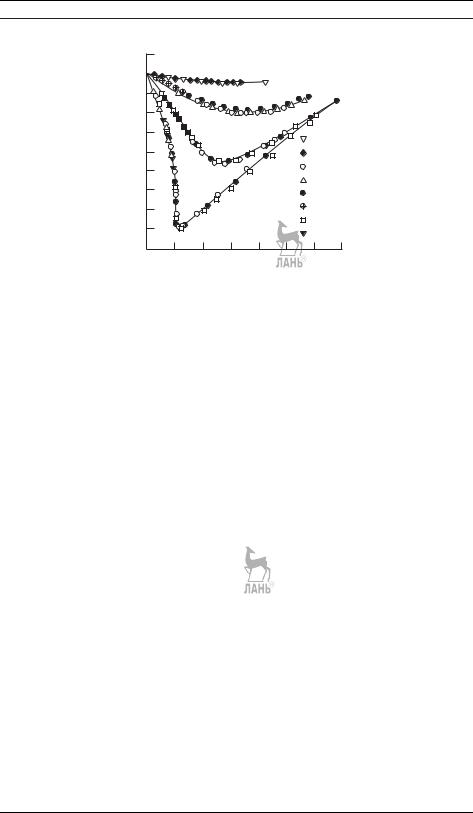
Поскольку это уравнение не содержит в явном виде индивидуальных постоянных, оно должно быть применимо к любому газу. Закон соответственных состояний является общим утверждением, не связанным с конкретным видом уравнения состояния. На практике закон соответственных состояний приближенно выполняется для однотипных веществ, что позволяет, например, использовать для реальных газов обобщенные диаграммы сжимаемости (рис. 2.7).
Доказательство теоремы о соответственных состояниях с точки зрения статистической физики приведено далее в § 16.
Термическое уравнение состояния можно определить экспериментально, изучая, например, зависимость объема фазы от температуры и давления. При этом получают величины, называемые термическими коэффициентами:
|
∂V |
|
|
|||
|
|
T |
= −βV0, |
(2.13.а) |
||
∂p |
||||||
β — изотермический коэффициент сжимаемости, |
|
|||||
|
∂V |
|
|
|||
|
p |
= αV0, |
(2.13.б) |
|||
∂T |
||||||
α— изобарный коэффициент расширения, V0 — объем при T = 0 К.
Ктермическим коэффициентам относится также частная производная
∂p
=γp, (2.13.в)
∂T V
где γ — изохорный коэффициент давления. Последнюю величину для конденсированной фазы нельзя измерить экспериментально, так как невозможно нагреть тело, чтобы не изменился его объем или объем оболочки, в которую оно
1) В приведенном виде можно записать только двухпараметрические уравнения состояния.
|
§ 2. Уравнения состояния |
|
21 |
||||||
Z = pV /RT |
|
|
|
|
|
|
|||
1,1 |
|
|
|
|
|
|
|
|
|
+++ |
|
|
Tr = 2,0 |
|
|
|
|
||
+ |
|
|
|
|
|
|
|
||
0,9 |
|
+ |
|
|
|
|
|
|
|
|
|
|
Tr = 1,5 |
|
|
|
|||
|
|
|
|
|
|
|
|
||
0,7 |
|
|
|
Tr = 1,2 |
|
|
CH4 |
||
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
N2 |
|
0,5 |
|
|
|
|
|
|
|
C2H4 |
|
|
|
|
|
|
|
|
|
C2H6 |
|
|
|
|
|
|
|
|
|
C3H8 |
|
0,3 |
|
|
|
Tr = 1,0 |
|
+ |
H2O |
||
|
|
|
|
|
|
C4H10 |
|||
|
|
|
|
|
|
|
|
||
|
|
|
|
|
|
|
|
CO2 |
|
0,1 |
1,0 |
2,0 |
3,0 |
4,0 |
5,0 |
6,0 |
7,0 |
||
0,0 |
|||||||||
|
|
|
|
|
|
|
|
|
pr |
Рис. 2.7. Зависимости фактора сжимаемости некоторых газов от приведенного давления при разных приведенных температурах
помещено. Коэффициент γ можно рассчитать, используя цепное соотношение Эйлера (см. ч. 2, Приложение IV):
|
∂p |
T |
|
∂V |
p |
|
∂T |
V |
= −1, |
(2.14) |
|
∂V |
∂T |
∂p |
|||||||||
откуда следует |
|
|
|
|
|
α |
|
|
|
|
|
|
|
|
|
γ = |
. |
|
|
(2.15) |
|||
|
|
|
|
|
|
|
|||||
|
|
|
|
|
|
βp |
|
|
|
||
Если известны термические коэффициенты, то уравнение состояния конденсированной фазы можно получить, интегрируя дифференциальное уравнение
dV = |
∂V |
T dp + |
∂V |
p dT. |
(2.16) |
∂p |
∂T |
Уравнения состояния широко используются в практике термодинамических расчетов при оптимизации условий проведения процессов дистилляции и экстракции; они необходимы химикам-технологам, специализирующимся в области процессов разделения и переработки органических веществ, сверхкритических технологий. С их помощью можно оценивать плотности жидкой и паровой фаз, давления паров, критические свойства чистых веществ и их смесей, отклонения энтальпии и энтропии от соответствующих значений свойств в состоянии идеального газа, условия парожидкостных равновесий. Пока что, к сожалению, не предложено единое уравнение состояния, которое одинаково хорошо описывало бы все интересующие практиков свойства жидкой и газовой фаз. В последние десятилетия исследовательская работа в области создания новых уравнений состояния ведется, в основном, по следующим направлениям:
• разработка многопараметрических уравнений состояния высокой точности для технологически значимых веществ и смесей, таких как вода, воздух, аммиак, диоксид углерода, легкие углеводороды и т. п.;
22 |
Гл. I. Основы химической термодинамики |
•уточнение параметров кубических уравнений состояния (с введением их температурной зависимости);
•разработка сложных функциональных зависимостей f(p, V , T ) = 0 для тяжелых углеводородов и их смесей;
•создание уравнений состояния для веществ сложной химической природы, таких как полимеры, электролиты и т. п.
§3. Первый закон термодинамики. Термохимия
Первый закон термодинамики явился обобщением опытов Дж. Джоуля, который доказал, что для круговых процессов отношение работы и теплоты есть величина постоянная, не зависящая от способа, которым теплота превращена в работу. Первое начало термодинамики — это, фактически, закон сохранения энергии. Он утверждает, что
существует аддитивная функция состояния термодинамической системы, называемая внутренней энергией, U. Внутренняя энергия изо-
лированной системы постоянна. В неизолированной системе она может изменяться за счет
а) совершения работы W над окружающей средой (или среды над
системой);
б) обмена теплотой Q с окружающей средой.
В дифференциальной форме первый закон записывается в виде уравнения
dU = δQ + δW , |
(3.1.а) |
в интегральной |
(3.1.б) |
U = Q + W. |
Символ δ в уравнении (3.1.а) отражает тот факт, что Q и W — функции перехода и их бесконечно малое изменение не является полным дифференциалом. В системе СИ размерность работы, теплоты и энергии — джоуль (Дж).
Согласно рекомендациям ИЮПАК, принято считать положительной теплоту, полученную системой, и работу, совершенную над ней, т. е. действует «эгоистический» принцип: положительно то, что увеличивает внутреннюю энергию системы. Мы будем придерживаться именно этой системы знаков. 1)
Первый закон справедлив для любых систем и процессов, но в случае открытых систем использовать его в форме уравнения (3.1.а) нельзя, так как в процессах, сопровождающихся переносом вещества от системы к окружению или обратно, наблюдаемые изменения энергии не удается разделить на теплоту и работу. Причиной этого является тот факт, что при внесении в систему некоторого количества вещества изменяется объем системы, т. е. совершается работа расширения (сжатия), и при этом вместе с веществом поступает некоторое количество энтропии, связанной с теплотой.
Для открытых систем первый закон принято записывать в виде
dU = δQ + δW + μidni, |
(3.2) |
i |
|
1) В настоящее время во многих изданиях придерживаются другой системы знаков: теплота считается положительной, если она передается системе. Напротив, работа считается положительной, если она совершается системой над окружающей средой.
§ 3. Первый закон термодинамики. Термохимия |
23 |
где последняя сумма характеризует процесс обмена веществом между системой и окружением. Эту сумму условно называют «химической работой», имея в виду работу переноса вещества. Функция μ получила название «химический потенциал» (подробно о химическом потенциале см. § 6). Аналогичное выражение можно использовать и при описании процессов обмена или переноса вещества внутри изолированных или закрытых систем, если рассматривать последние как совокупность нескольких подсистем, открытых по отношению друг к другу.
Энергия любой системы определяется с точностью до постоянной величины. Однако практического неудобства это не вызывает, так как результатом термодинамического процесса является изменение энергии, поэтому уровень отсчета можно выбрать произвольно. В общем случае энергия системы складывается из
•кинетической энергии движения системы как целого;
•потенциальной энергии, обусловленной положением системы во внешнем силовом поле;
•внутренней энергии.
Обычно в химической термодинамике рассматриваются неподвижные системы в отсутствие внешних полей. В этом случае полная энергия системы равна ее внутренней энергии, которая является суммой
•кинетической энергии движения составляющих вещество частиц;
•энергии межмолекулярных взаимодействий (притяжения и отталкивания составляющих систему частиц);
•энергии, эквивалентной массе покоя всех частиц согласно уравнению Эйнштейна;
•энергии электромагнитного излучения.
При термодинамическом описании систем рассматривают не все виды энергии, а только некоторые из них. Так, при химической реакции не изменяется энергия взаимодействия нуклонов в ядрах, поэтому в качестве компонентов системы можно выбирать атомы химических элементов. Если же приходится учитывать ядерные превращения, то в качестве компонентов выбирают элементарные частицы. Внутренняя энергия неизменных структурных единиц принимается за условный уровень отсчета внутренней энергии и входит как константа во все термодинамические соотношения.
В отличие от внутренней энергии, теплота и работа не являются функциями состояния, их величины зависят от типа процесса. Работа — это упорядоченная форма передачи энергии, а теплота — неупорядоченная, связанная с хаотическим движением частиц.
Работа
Работа W — форма передачи энергии от одного тела к другому, не связанная с переносом теплоты и (или) вещества. Существуют разные виды работы: механическая, электрическая, магнитная, изменения поверхности и др. Бесконечно малую работу любого вида можно представить как произведение обобщенной силы Pi на изменение обобщенной координаты dXi, например:
δWмех |
= −pdV механическая работа (работа расширения); |
δWэл |
= ϕ · dq работа переноса заряда; |
δWпов |
= σ · dΩ работа изменения площади поверхности; |
δWпол |
= V · H · dM работа поляризации вещества; |
24 |
Гл. I. Основы химической термодинамики |
где ϕ — электрический потенциал, q — заряд, σ — поверхностное натяжение, Ω — площадь поверхности, H — напряженность магнитного поля, M — удельная намагниченность. Понятие «обобщенный» подразумевает, что силы и координаты могут иметь произвольные размерности, но их произведение имеет размерность энергии.
Сумму всех видов работы за исключением работы расширения называют
полезной (немеханической) работой:
δWполезн = ϕdq + V HdM + μidni + ... . (3.3)
i
С учетом уравнения (3.3), дифференциальное выражение первого закона можно представить в виде
dU = δQ − pdV + δWполезн |
(3.4) |
Механическую работу, производимую при расширении против внешнего давления pex, рассчитывают по формуле
V2 |
|
W = − pexdV. |
(3.5) |
V1 |
|
Если процесс расширения обратим, то внешнее давление отличается от давления системы (например, газа) на бесконечно малую величину, и в формулу (3.5) можно подставлять давление самой системы, которое определяется по уравнению состояния.
В адиабатическом процессе отсутствует теплообмен с окружающей средой (Q = 0, δQ = 0), поэтому работа может совершаться только за счет убыли внутренней энергии: W = U. При обратимом адиабатическом расширении идеального газа давление и объем связаны соотношением (уравнением адиа-
баты)
(3.6.а)
где γ = Cp/CV , Cp и CV — изобарная и изохорная теплоемкости (см. далее). В уравнении (3.6.a) следует обратить внимание на два момента: во-первых, это уравнение процесса, а не уравнение состояния; во-вторых, оно справедливо только для обратимого адиабатического процесса. Это же уравнение можно записать в эквивалентных формах:
T V γ−1 = const, |
(3.6.б) |
T γp1−γ = const. |
(3.6.в) |
В табл. 3.1приведены формулы для расчета работы, совершаемой идеальным газом в различных процессах. При обратимом процессе совершаемая работа всегда больше, чем при любом необратимом процессе между теми же состояниями.
Теплота. Калорические коэффициенты
Теплота Q — форма (или способ) передачи энергии от более нагретого тела к менее нагретому, не связанная с переносом вещества и совершением работы. Теплота, как и работа, относится к функциям процесса. Однако при определенных условиях теплота совпадает с изменением функции состояния. Используя первый