Материал: учебник-1-часть-2017
аскорбиновая кислота. При повреждении хромосом или их разрыве с помощью эндонуклеаз обнаруживается и удаляется пораженный участок ДНК; ДНК-полимеразы могут синтезировать недостающий фрагмент ДНК, который с помощью лигаз вставляется взамен поврежденного, и таким образом восстанавливается целостность ДНК.
Общий патогенез наследственных болезней
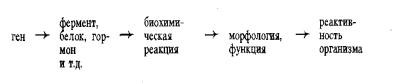
Согласно концепции Жакоба и Моно, один ген ответственен за синтез одного фермента: «один ген — один фермент». Это значит, что гены контролируют синтез ферментов, белков, гормонов и многих других веществ в организме, а следовательно, и морфологию и функцию органов, систем и организма в целом. Схематически это можно представить в виде следующей зависимости:
Выделяют ген-регулятор, ген-оператор и структурный ген. Регуляторные гены обеспечивают функционирование структурных, а последние через изменение синтеза и РНК изменяют синтез фермента, белка, гормона и т.д. Регуляция синтеза осуществляется самим синтезируемым веществом. При его недостатке он связывается с репрессором, а ген-регулятор, ген-оператор и структурный ген начинают функционировать, т.е. начинается транскрипция и синтез вещества. При его избытке активируется репрессор и синтез вещества прекращается.
Мутационные изменения могут происходить как в структурных, так и регуляторных генах с различными последствиями: мутация в структурном гене ведет к полной утрате синтеза на рибосомах клетки белков и ферментов. Примером таких нарушений являются агаммаглобулинемия и многочисленные наследственные энзимопатии, наследственные эндокринопатии. Мутация регуляторного гена изменяет интенсивность функционирования структурного гена и ослабление синтеза белка, гормона, фермента. Это, вероятно, лежит в основе наследственной предрасположенности к заболеваниям, особенно в случаях повышенной функциональной нагрузки. Например, при наследственной предрасположенности к сахарному диабету повышенное потребление углеводов или эмоциональный стресс в течение продолжительного времени могут вести к возникновению сахарного диабета. Таким образом, реализация наследственного предрасположения определяется не только наследственными свойствами организма, но и влиянием факторов внешней среды.
Закономерности наследования признаков у человека
Как уже говорилось, мутация проявляется в изменении структуры ДНК, следствием которого будет искажение генетической информации, что проявится фенотипическими нарушениями в организме на различных уровнях (морфологическом, функциональном, физиологическом, биохимическом).
66
На морфологическом уровне это проявляется аномалиями строения тела (поли-, брахидактилия, микроцефалия, синдактилия), на физиологическом уровне это проявляется склонностью к развитию таких заболеваний, как диабет, дальтонизм, гипертоническая болезнь, на биохимическом уровне — в виде нарушений биохимических процессов в организме, что в классическом виде ведет к формированию таких наследственных энзимопатий, как альбинизм, фенилкетонурия, алкантонурия, наследственные гликогенозы и др.
В зависимости от мутационных изменений в рецессивных или доминантных генах и локализации этих мутаций (в соматических или половых клетках) выделяют следующие типы наследования: аутосомнодоминантный, аутосомно-рецессивный и Х-сцепленный.
Нередко в организме человека формируются признаки, похожие на наследственно обусловленные, но они не связаны с поражением генома, а обусловлены расстройствами внутриутробного развития. Такие организмы, у которых обнаруживаются изменения, напоминающие наследственные, но не связанные с нарушением генома, а обусловленные нарушением внутриутробного развития, получили название фенокопий.
Аутосомно-доминантный тип наследования
Чтобы понять аутосомно-доминантный тип наследования в классическом виде, необходимо представить следующие три возможности: первая возможность, если в брак вступают индивидуумы, один из которых имеет доминантный ген. Схематически ситуация возможна следующая:
А’а + аа → А’а + аа + А’а +аа,
где А’ — доминантный ген, а — рецессивный ген.
Если доминантный ген определяет формирование заболевания или дефекта развития, в такой семье может быть, как видно из схемы, 50 % больных и 50 % здоровых детей. Больные дети могут передать обязательно доминантный ген следующим поколениям, и поэтому фенотипическое проявление этого гена будет обязательно у ряда потомков каждого поколения. Учитывая, что доминирование проявляется в соматических хромосомах, наследственное заболевание или дефект развития мо-
жет проявляться у индивидуумов обоего пола.
Если в брак вступает индивид, являющийся гомозиготой по доминантному гену, то в случае брака со здоровым индивидуумом, как это видно из схемы, все дети будут больными или иметь дефект развития:
А’А’ + аа → А’а + А’а + А’а + А’а
Такой вариант в реальной жизни встречается крайне редко.
В случае брака гомозиготного организма по доминантному гену с гетерозиготным теоретически ожидается появление всех детей больными или с дефектами развития, и более того, в случае гомозиготности по доминантному гену экспрессия заболевания будет максимальной, а в случае дефекта развития проявления могут быть вплоть до инвалинизации:
A’А’ + А’а → А’А’ + А’а + А’А’ + А’а
В классическом виде по этому типу передаются хорея Гентингтона, брахидактилия, полидактилия, ахондроплазия.
67
Доминантное наследование у человека осложняется пенетрантностью, которая представляет собой процентное соотношение заболевших лиц к числу носителей данного доминантного гена. В классическом виде (разобранном выше) фенотипическое проявление доминантного гена наблюдается у всех его носителей, и пенетрантность равна 100 %, и поэтому в этом случае говорят о полной пенетрантности.
По данным Е.Т. Лильина с соавт., например, при наследованном панкреатите, ретинобластоме пенетрантность равна 80 %, а при отосклерозе — 40 %. Проявляемость доминантного гена или экспрессивность тоже может быть разной, и поэтому фенотипически наследованное заболевание проявляется в виде классических или стертых форм. Например, такое наследованное заболевание, передающееся по доминантному типу, как синдром Марфана, характеризующееся в классическом виде нарушением костной, сердечно-сосудистой систем и зрения, нередко может даже не диагностироваться из-за незначительных фенотипических проявлений.
Аутосомно-рецессивный тип наследования
Рецессивный ген находится в подавленном состоянии и поэтому фенотипически не проявляется, т.е. наличие патологически измененного гена в гетерозиготе не проявляется фенотипически. Фенотипическое проявление рецессивного гена возможно только в организме, гомозиготном по данному гену. Возможны следующие варианты наследования. В случае брака гетерозиготного по рецессивному гену организма со здоровым индивидуумом рождаются дети фенотипически здоровые, но половина из них будет носителями патологического рецессивного гена:
Аа’ + аа → Aa + Aa + а’а + а’а ,
где а’ — рецессивный патологический ген.
В случае брака гетерозиготных индивидуумов по рецессивному гену возможно появление здоровых детей, носителей рецессивных патологических генов и больных, поскольку они являются гомозиготой по патологическому рецессивному гену:
Аа’ + Аа’ → АА + Аа’ + Аа’ + а’а’
При возможном браке двух гомозиготных организмов по патологическому рецессивному гену (бывает, вероятно, очень редко) ожидается рождение детей с фенотипическим проявлением наследственного заболевания или дефект развития. Например, при браке двух альбиносов все их дети будут альбиносами:
а’а’ + а’а’ → а’а’ + а’а’ + а’а’ + а’а’
Исходя из вышеуказанных закономерностей, можно заключить, что появление организмов, фенотипически проявляемых рецессивный ген, будет носить как бы случайный характер и будет проявляться только в гомозиготе по рецессивному гену. В случае гетерозиготности такие организмы будут только носителями, но фенотипически они будут здоровыми. Отсюда становится понятной вредность так называемых родственных браков. В случае их осуществления и появления рецессивного патологического гена возможность формирования гомозиготы по рецес-
68
сивному гену резко возрастает. Одновременно увеличивается и количество носителей такого рецессивного гена.
Х-сцепленный тип наследования
Закономерности этого типа наследования, в случае наличия патологического гена в Х-хромосоме, хорошо представлены на схеме:
Х’Х + XY → Х’Х + X’Y + XX + XY
Патологический рецессивный ген не проявляется у индивидуумов женского пола, а только у мужчин. Это связано с тем, что доминантный нормальный ген подавляет ген патологически измененный. Поэтому фенотипические проявления наследственной болезни будут только у индивидуумов мужского пола, а индивидуумы женского пола являются только носителями патологического гена. Мать передает свою пораженную хромосому дочерям и сыновьям, а отец — только дочерям.
У женщин этот тип наследования проявляется, только если она является гомозиготой по патологическому гену. Это очень редкий вариант. Поэтому, например, гемофилия или дальтонизм чаще встречаются у мужчин, чем у женщин.
По этому типу наследуются дальтонизм, гемофилия и другие заболевания.
Нарушения аутосомных хромосом
В основе хромосомных аберраций лежит нерасхождение хромосом в ходе мейоза или митоза. Трисомы, описанные в 1, 5, 6, 11, 12, 14 и 19-й хромосомах, как правило, являются летальными, и поэтому плод погибает или внутриутробно, или после рождения, и только трисомия в 13, 18 и 21-й паре совместима с жизнью.
Трисомия в 21-й паре аутосом или транслокация одной хромосомы в 15-ю пару ведет к развитию синдрома Дауна. Частота рождения ребенка с синдромом Дауна возросла до 1 на 500—600 родов.
Важное значение в его возникновении имеют интоксикации, зачатие в состоянии алкогольного опьянения и возраст. Так, показано, что у женщин после 40 лет возможность рождения ребенка с синдромом Дауна увеличивается.
Дети с синдромом Дауна внешне похожи друг на друга, как сиамские близнецы, ибо, прежде всего, имеют монголоидный тип лица. У них обнаруживается задержка психического и физического развития. Имеют место иммунодефицит и врожденные дефекты сердечнососудистой системы, желудочно-кишечного тракта. У детей с синдромом Дауна часто обнаруживаются злокачественные опухоли, особенно лейкозы.
Трисомия в 18-й паре (синдром Эдвардса) характеризуется сильной задержкой психического развития, пороками развития сердца. Для внешнего облика такого ребенка характерны низко расположенные уши. Нарушения мышц — сгибателей кисти и пальцев также весьма часты.
Основными факторами риска для хромосомной патологии являются возраст отца и матери (так, у женщин после 36 лет риск рождения ребенка с синдромом Дауна возрастает в 40 раз), контакт с мутагенными факторами. Особенно этот фактор выходит на первый план в свя-
69
зи с ухудшением экологической обстановки и, наконец, как показано исследователями, при наличии мозаицизма у отца или матери риск появления хромосомной патологии возрастает.
Нарушения половых хромосом
У высших организмов связь поколений осуществляется через половые клетки, основу деления которых составляет мейоз или редукционное деление. Это значит, каждая яйцеклетка состоит из 22 аутосомных и одной половой Х-хромосомы. В сперматозоидах имеется половинный набор хромосом, половина мужских половых клеток имеет Х- , а вторая Y-половую хромосому. В результате нарушения мейоза возможно нерасхождение половых хромосом и поэтому при оплодотворении яйцеклетки сперматозоидом у образующейся зиготы может наблюдаться избыток или недостаток половых хромосом. Число таких нарушений составляет 2,6 на 1000 рождений, и большая часть их гибнет на стадии зиготы или плода, не доживает до 5-летнего возраста.
Известны следующие синдромы, связанные с избытком или недостатком половых хромосом (табл. 5.1)
|
|
|
Таблица 5.1 |
|
Набор половых хромосом к норме и патологии |
||
|
(Е.Г. Лильин и соавт.) |
||
|
|
|
|
Яйцеклетки |
Спермии |
Зиготы |
Фенотип |
|
|
В норме |
|
X |
X |
XX |
Нормальная женщина |
X |
Y |
XY |
Нормальный мужчина |
|
При нерасхождении хромосом |
||
XX |
X |
XXX |
Женщина (трисомия-X) |
O |
X |
XO |
Женщина (синдром Ше- |
|
|
|
решевского-Тернера) |
XX |
Y |
XXY |
Мужчина (синдром Кляй- |
|
|
|
нфельтера) |
O |
Y |
YO |
Плод нежизнеспособен |
Трисомия Х-синдром. У всех лиц в кариотипе обнаруживается три Х-хромосомы. Часто эти женщины имеют гипоплазию клетки, недоразвитые яичники, бесплодие, нерегулярный менструальный цикл. Рано развивается аменорея и климакс. У 30 % сохраняется нормальная генеративная функция, и они имеют детей. Отмечено, что с увеличением числа хромосом до 4—5 клинические проявления усиливаются вплоть до явлений умственной отсталости.
Синдром Шерешевского-Тернера. Характеризуется большой ци-
тогенетической и клинической вариабельностью. Характерны явления мозаицизма. У 60 % лиц обнаруживается одна Х-хромосома. В 50 % случаев такие женщины умственно отсталы. Они низкого роста, имеют крыловидные складки на шее, широко расставленные соски. Подбородок уменьшен и поэтому лицо напоминает вид «сфинкса». Отмечается
70