Материал: А27103 Василинец И. М., Колодязная В.С. Методы исследования
Детекторы. В газожидкостной хроматографии используют различные типы детекторов. В зависимости от метода измерения они разделяются на интегральные и дифференциальные. Интегральные детекторы измеряют суммарное количество вещества, вышедшее из колонки за некоторый промежуток времени. Хроматограмма получается в виде ряда ступеней, каждая из которых соответствует появлению определенного компонента. Высота ступени пропорциональна количеству компонентов в пробе.
Дифференциальные детекторы измеряют мгновенное изменение концентрации вещества в газе-носителе. Так как компоненты пробы выходят из колонки постепенно, появление их записывается в виде кривой Гаусса. Площадь, ограниченная этой линией и основной линией, пропорциональна концентрации компонента. В исследованиях пищевых продуктов чаще всего используют дифференциальные детекторы.
В основу определения состава выходящего из колонки газа в наиболее распространенных детекторах положено измерение его физических свойств: теплопроводности или электропроводности при ионизации газа.
Первоначально наибольшее распространение получили детекторы, измеряющие изменение теплопроводности выходящего газа. Основной частью этих детекторов являются термоэлементы с малым сопротивлением, изготовленные из полупроводника (термистор) либо из платиновой или вольфрамовой проволоки (катарометр). Обычно используют два термоэлемента (один для обнаружения компонентов, другой для сравнения), их включают по типу моста Уитстона.
В мост соединены два сопротивления R1 и R2, а также два термоэлемента С1 и С2. Сигнал самописца снимается по диагонали моста. Сопротивления R1 и R2 подбирают таким образом, чтобы при прохождении чистого газа-носителя через термоэлементы С1 и С2 сигнал на самописце S равнялся нулю. Когда через измерительный термоэлемент С1 проходит газ-носитель с компонентом пробы, баланс моста нарушается, а появившаяся разность потенциалов усиливается и записывается самописцем.
Преимуществами детекторов этого типа являются простота их изготовления и универсальность применения для химических соединений почти любого строения. В зависимости от геометрической конструкции и рабочей температуры с помощью термических детекторов можно определять в газе-носителе до 10–8…10–5 молей растворенного вещества. Для достижения максимальной чувствительности в качестве газа-носителя используют водород или гелий, обладающие наибольшей теплопроводностью.
Недостатки термических детекторов – невысокая для некоторых целей чувствительность и большая зависимость сигнала от изменения рабочих параметров опыта. При работе с детекторами этого типа колебание скорости потока газа-носителя не должно превышать 20 мл/ч, температура термостата и детектора должна поддерживаться с точностью не менее ±0,1 °С.
Более чувствительными, получившими наибольшее распространение в последнее время, являются ионизационные детекторы. Существует два вида таких детекторов, различающихся по принципу ионизации: β-иони-зационный (аргоновый) и пламенно-ионизационный детекторы.
β-ионизационный, или аргоновый, детектор состоит из ионизационной камеры, к которой приложено высокое напряжение. Камера содержит источник ионизирующего излучения – Rа, Sr90 или Рm147, с помощью которых возбуждаются атомы аргона. Принцип работы детектора основан на том, что атомы инертных газов (аргона, гелия) способны возбуждаться до метастабильного состояния, в котором они остаются до столкновения с атомами или молекулами органических веществ. Эта энергия возбуждения аргона равна 11,6 эВ, она выше потенциала ионизации большинства молекул. Поэтому возбужденные атомы аргона, сталкиваясь с атомами органических соединений, элюированных из колонки, ионизируют их. Ток ионизации регистрируется обычными методами. В широком диапазоне концентраций наблюдается линейная зависимость между сигналом детектора и содержанием органических веществ. Чувствительность аргонового детектора достигает 10–15…10–14 молей. Используемый аргон должен быть очень высокой чистоты.
Принцип действия пламенно-ионизационного детектора основан на том, что при сжигании в пламени водорода молекулы ионизируются. Сила ионного тока пропорциональна концентрации молекул, поступающих в пламя. Ионизационный ток самого водорода и газов, используемых в качестве подвижной фазы, практически равен нулю и зависит только от чистоты используемых газов. Чувствительность детектора к углеводородным соединениям зависит от числа атомов углерода в молекуле и выражается формулой
С =
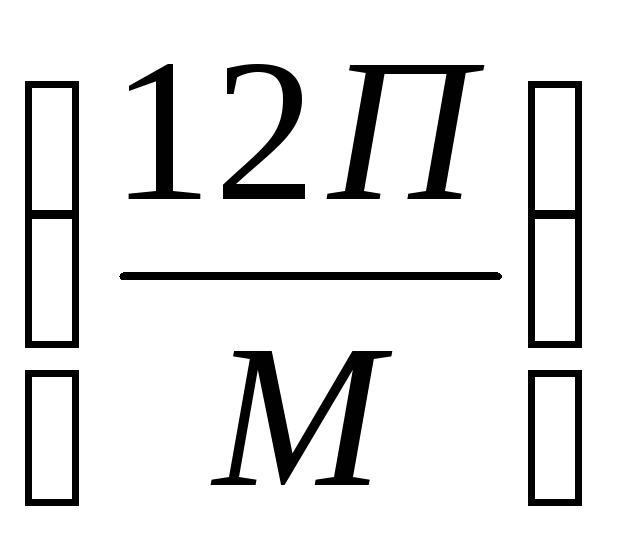 ,
(9.7)
где П – число углеродных атомов в молекуле; М – молекулярная масса.
В пламенно-ионизационных детекторах в качестве газа-носителя мож-но использовать чистый водород или примешивать его к любому газу-носителю на выходе из колонки. Детектор нечувствителен к небольшим колебаниям скорости потока газа-носителя и горючих газов. Он не может регистрировать пары и газы, такие, как воздух, диоксид углерода, пары воды, аммиак и сероводород. Чувствительность его меньше, чем у аргонового детектора, но значительно выше, чем у катарометров, и составляет 10–10…10–9 молей. Скорости потоков горючих газов и газа-носителя определяются конструкцией детектора.
Величина пробы и способы ее введения. Необходимая величина пробы определяется прежде всего чувствительностью детектора. При использовании катарометров проба достигает 50 мкл, ионизационных детекторов – не превышает нескольких микролитров.
Для получения более узких пиков на хроматограмме необходимо, чтобы введенная проба была сконцентрирована в минимальном объеме колонки. Поэтому при работе с жидкими веществами необходим допол-нительный подогрев дозатора (на 50…100 °С выше температуры колонки) для мгновенного испарения введенной пробы. Наиболее удобно вводить жидкие пробы медицинским шприцем.
Идентификация компонентов смеси. Качественный состав исследуемой смеси можно установить, сравнивая удерживаемые объемы компонентов смеси с удерживаемыми объемами индивидуальных веществ – «свидетелей». Однако удерживаемые объемы зависят от температуры и давления в колонке, свойств неподвижной фазы, плотности заполнения колонки и т. п., поэтому для правильной идентификации нужно строго придерживаться выбранных условий опыта.
В серийных анализах образцов с известным составом для идентификации достаточно сравнить полученные удерживаемые объемы с удерживаемыми объемами, определенными при предыдущих анализах, если хроматографирование проводилось при тех же условиях опыта.
Для случая неизвестного качественного состава смеси существует несколько методов идентификации веществ:
предварительное введение вещества, наличие которого предполага-ется;
построение логарифмической зависимости удерживаемого объема от числа углеродных атомов в цепи;
выделение компонента и его идентификация
и др.
При первом методе хроматографируют смесь анализируемой пробы с чистым веществом, наличие которого предполагается. При подтверждении предположения на хроматограмме наблюдают прирост пика. Если соединения не идентичны, появится новый пик (или перегиб на первоначальном пике). Обычно хроматографируют смесь на нескольких жидких фазах разной полярности, так как некоторые компоненты смеси могут иметь на одной жидкой фазе одинаковые удерживаемые объемы.
Второй метод основан на существовании в пределах одного гомологического ряда линейной зависимости логарифма удерживаемого объема от числа углеродных атомов.
Третий метод заключается в выделении соответствующей фракции в охлаждаемой ловушке после детектора и последующей идентификации выделенного вещества физическими и химическими методами.
Качественное определение компонентов. При количественной интерпретации данных, полученных с помощью дифференциальных детекторов, необходимо учитывать систему детектирования. В большинстве систем сигнал зависит от природы фиксируемого вещества. К этому типу детекторов относится катарометр. Его показания зависят не только от количества, но и от свойств компонентов. Поэтому в общем случае для получения максимальной точности необходимо проводить калибровку сигнала катарометра. Однако при использовании в качестве газа-носителя водорода или гелия, а также при анализе высокомолекулярных веществ, близких по своей природе, калибровкой можно пренебречь.
В ионизационных детекторах сигнал в определенных пределах не зависит от природы компонентов или может быть заранее рассчитан на основании их строения. Количественная интерпретация дифференциальных хроматограмм основана на изменении высоты или площади пика. Высота пика очень чувствительна к колебаниям рабочих условий, особенно температуры. Площадь пика чувствительна в основном только к изменению скорости потока. Существует ряд способов определения площади пика, но в последнее время чаще всего пользуются интегратором, находящимся в вычислительной машине, которая входит в комплект хроматографа.
Принимая сумму площадей всех пиков за 100 %, вычисляют содержание каждого компонента в процентах по формуле
Сn
= 100
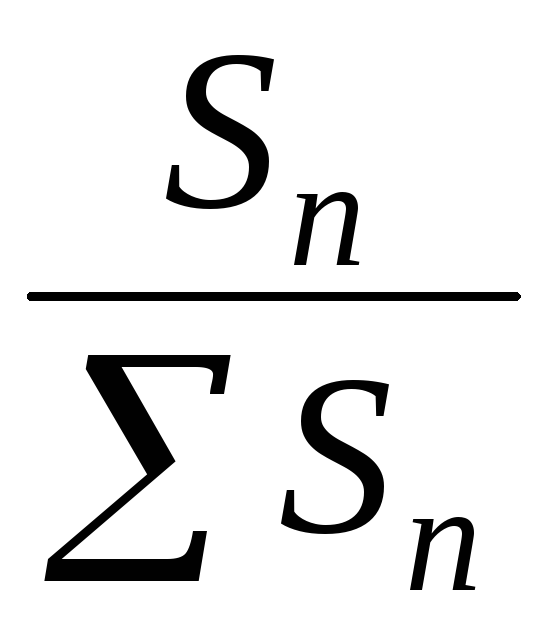 ,
(9.8)
где Сп – мольная доля п-го компонента; Sп – площадь пика п-го компонента; ΣSп – сумма площадей пиков всех компонентов.
Этот метод можно уточнить, вводя калибровочные коэффициенты Кi, учитывающие природу отдельных компонентов. Тогда концентрация п-го компонента может быть вычислена по формуле
Сn
= 100
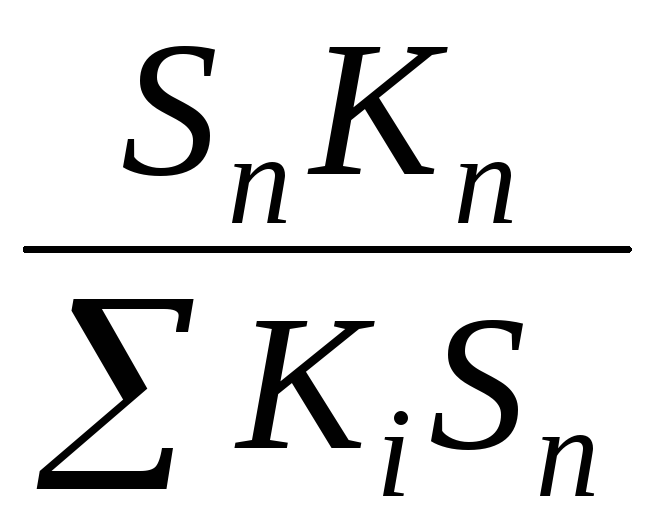 .
(9.9)
Калибровочные коэффициенты вычисляют на основании анализа ряда искусственных смесей, близких по составу к исследуемым.
Другой метод количественной оценки хроматограмм – внутренняя калибровка. К исследуемой смеси добавляют определенное количество стандартного вещества (лучше отсутствующего в смеси), пик которого находится вблизи пиков анализируемых компонентов. Концентрацию вычисляют, сравнивая площади пиков исследуемых компонентов с площадью пика стандартного вещества, введенного в известной концентрации.
10. Электрофорез
Электрофорез – метод разделения веществ, основанный на различии в подвижности заряженных молекул и ионов в электрическом поле. Скорость, с которой заряженная частица (молекула или ион) движется в электрическом поле, прямо пропорциональна электрической силе, действующей на единицу заряда этой частицы, и обратно пропорциональна силе, возникающей в результате деформации ионной сферы, окружающей движущуюся частицу. Ионная сфера частицы состоит из противоположных по знаку ионов веществ, составляющих буферный раствор. Первая из этих сил оценивается приблизительно по напряженности поля, которая вычисляется по формуле
G
=
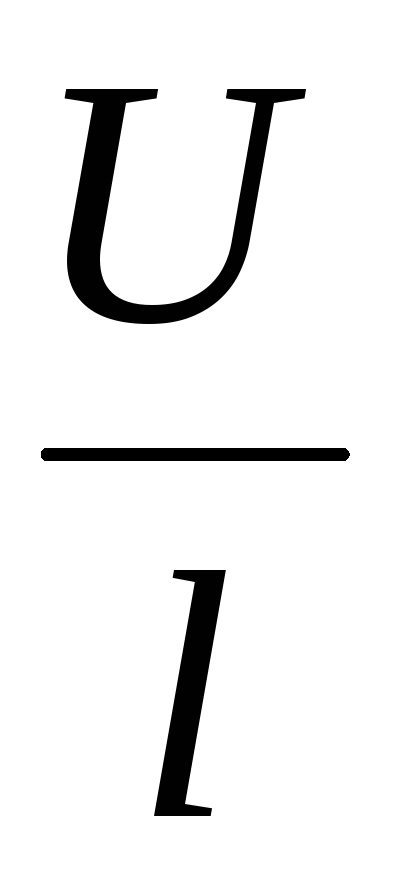 ,
(10.1)
где U – напряжение на концах электрофореграммы, В; l – длина электрофореграммы, см.
Для количественной оценки замедляющей силы пользуются функцией ионной силы
i
= 0,5
(Cn
Z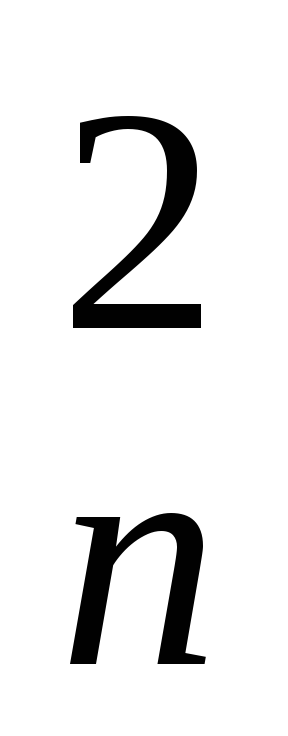 ),
(10.2)
где п – количество типов ионов в растворе; Сп – концентрация п-го иона в растворе; Zп – заряд п-го иона.
Как видно из уравнения, ионная сила не зависит от химической природы электролита.
Свободный заряд молекул белка в растворе обуславливается ионизацией как основных, так и кислотных групп: карбоксильных групп аспарагиновой и глутаминовой кислот, имидазольной группы гистидина, ε-ами-ногруппы лизина, гуадиновой группы арганина и т. п. Величина и знак заряда белковой молекулы зависят от соотношения кислотных и основных групп в молекуле белка, рН и ионной силы окружающего раствора.
С помощью электрофореза можно выделять отдельные фракции белков и выяснять, какие небелковые соединения связаны с этими фракциями, а также изучать изменение каждой фракции в процессе влаготепловой обработки семян.
Из многочисленных методов электрофореза, разработанных в настоящее время, в лабораторной практике получил распространение метод электрофореза на бумаге. Метод позволяет работать с небольшим количеством веществ и фиксировать отдельные фракции на отдельных участках электрофореграммы. Ценность метода для разделения белковых смесей в значительной мере снижается из-за адсорбции белковых веществ бумагой. Это обстоятельство уменьшает чувствительность электрофореза на бумаге и затрудняет количественный анализ белковых фракций.
Адсорбцию белков на бумаге можно уменьшить путем подбора таких условий разгонки, при которых достигается максимальное разделение отдельных фракций белков при минимальном смещении их относительно линий старта. При проведении электрофореза существенное влияние на движение молекул белка оказывает электроосмотический ток жидкости в бумаге, а также ток жидкости, возникающий при испарении ее с поверхности бумаги. Эти явления играют значительную роль при проведении электрофореза при высоких температурах и высокой напряженности электрического поля.
Приборы для электрофореза на бумаге. Известно большое количество различных приборов для электрофореза. Однако каждый их них состоит из двух основных частей – источника постоянного тока и электрофоретической камеры. Источник постоянного тока позволяет получать на выходе напряжение от 200 до 1000 В при силе тока от 5 до 50 мА.
Электрофоретическая камера состоит из стеклянной ванны с пришлифованной к ней крышкой. В ванну помещены две свободно вынимающиеся электродные кюветы, каждая из которых разделена продольной перегородкой на два отделения. В торцевые части кювет опущены угольные электроды, укрепленные на съемных пластинах. Электрический ток между отдельными частями кюветы проходит через перекинутую из одной части в другую полоску фильтровальной бумаги. В ванне находится также рамка, на которую укладывают электрофореграмму. Ванна установлена на деревянной подставке, снабженной электроблокирующим устройством, уровнем и установочными винтами.
В комплект прибора входит также денситометр, автоматически запи-сывающий кривую распределения интенсивности окрашенных белковых фракций по длине электрофореграммы. Денситометр состоит из источника света, механического устройства, позволяющего перемещать электрофореграмму перед щелью камеры. В камере находится фотосопротивление, соединенное с устройством для записи кривой интенсивности освещения на индикаторную бумагу.
Подготовка камеры для электрофореза. Камеру прибора устанавливают в горизонтальное положение с помощью установочных винтов, снимают крышку. Из камеры вынимают рамку для бумажных полос и пластинки с электродами. Электродные кюветы наполняют буферным раствором точно до одинакового уровня, оба отделения каждой кюветы соединяют полоской фильтровальной бумаги и погружают в раствор электроды. На полоски хроматографической бумаги, предварительно смоченные в буферном растворе, наносят раствор белков и располагают их параллельно друг другу (не более пяти). Полоски располагают на рамке так, чтобы они были равномерно натянуты. Рамку помещают в камеру, и концы полосок погружают в буферный раствор, налитый во внутренние отделения электродных кювет. Затем прибор закрывают крышкой, включают электрический ток и устанавливают необходимый режим разгонки (напряженность, силу тока).
Приготовление белкового экстракта. Экстракцию белков из исследуемого материала проводят при условиях, исключающих их денатурацию. Для этого извлечение белков лучше производить при относительно низкой температуре (около +4 °C). Можно экстрагировать белки и при комнатной температуре, но в течение непродолжительного времени. Для экстракции белков рекомендуется применять растворы нейтральных солей или забуференные растворы при рН около 7.
Приготовление буферных растворов. При подборе буферного раствора необходимо учитывать значение величины рН раствора. При низких значениях рН (около 3) или при значениях рН около 10 белки могут терять нативные свойства, что приводит к искажению электрофоретической картины.
Для разделения белков семян некоторых масличных культур можно рекомендовать следующие буферные растворы: для белков семян сои – фосфатный буфер рН 7,6 (1,18 г КН2РО4 и 10,33 г Nа2НРО4 · 2Н2О на 1 л дистиллированной воды); для белков семян хлопчатника – боратный буфер рН 8,8 (8,324 г борной кислоты и 6,235 г буры Nа2В4О7 · 10Н2О на 1 л дистиллированной воды); для белков семян подсолнечника – боратный буфер рН 9,0 (10,79 г борной кислоты и 3,528 г буры на 1 л дистиллированной воды).
Соответствующие навески солей и кислоты растворяют в небольшом объеме дистиллированной воды при постоянном перемешивании в мерной колбе на 1 л, затем объем раствора доводят водой до метки.
Выбор бумаги и нанесение белковой вытяжки. Электрофорез проводят на хроматографической бумаге небольшой толщины, так как адсорбция белков сильно возрастает при использовании плотных сортов бумаги.
Для разделения белковых веществ масличных семян удобно пользоваться хроматографической бумагой марки «М» или «Б». Для получения воспроизводимых результатов в каждой серии опытов следует применять бумагу одного сорта. Из хроматографической бумаги вырезают бумажные полоски размером 4 40 см и отмечают на них простым карандашом линию старта. Для разделения белков сои линию старта располагают в 10 см от анодного конца полоски; для белков семян хлопчатника – в 10 см от катодного конца полоски; для белков семян подсолнечника –по середине полоски.
На каждую полоску наносят от 0,01 до 0,06 мл недиализованной белковой вытяжки ( количество белка в наносимом объеме не должно превышать 20 мг). Белковую вытяжку наносят в виде полосы (весь объем наносимой вытяжки должен распределяться на 1,5 см2), перемещая микропипетку взад-вперед по бумажной полосе в поперечном направлении и не доводя на 2 мм до каждого края. Исследуемый раствор необходимо наносить равномерно и без повреждения бумаги пипеткой. Бумагу с нанесенной на нее белковой вытяжкой смачивают в буферном растворе, оставляя несмоченными небольшие участки около полосы белковой вытяжки. Избыток буферного раствора удаляют стеклянной палочкой. Подготовленную таким образом бумагу укладывают на рамку камеры.