Материал: А27103 Василинец И. М., Колодязная В.С. Методы исследования
4.4.1. Простая перегонка
Простая перегонка представляет собой процесс однократного частичного испарения жидкой смеси и конденсации образовавшихся паров. Она применима только для разделения смесей с разной летучестью компонентов.
Значительно более полное разделение жидких смесей на компоненты достигается путем ректификации.
4.4.2. Ректификация
Ректификация – процесс разделения смесей летучих жидкостей путем двустороннего массо- и теплообмена между неравновесными жидкой и паровой фазами, имеющими различную температуру и движущимися друг против друга.
Разделение обычно производится в колонных аппаратах при многократном или непрерывном контакте фаз. При каждом контакте из жидкости испаряется смесь паров с увеличенным содержанием паров низколетучей жидкости, а из паровой фазы конденсируется в первую очередь высококипящая жидкость, преимущественно переходящая в жидкость. Обмен веществ между фазами позволяет получить жидкость, обогащенную низколетучей фазой.
Пары, выходящие из верхней части колонны конденсируются в отдельном аппарате, конденсат разделяется на две части: одна часть возвращается в колонну и орошает ее насадку, а вторая выводится из аппарата. Возвращаемая часть конденсата называется флегмой; часть конденсата, выводимая из аппарата, – ректификатом (верхним продуктом). Снизу колонны удаляется жидкость, обогащенная высококипящей фракцией; она называется остатком (нижним продуктом).
Известно, что сравнительную эффективность ректификационных колонн определяют числом теоретических тарелок и флегмовым числом – отношением массы флегмы к массе ректификата.
Число теоретических тарелок примерно соответствует числу ступеней простой перегонки, необходимой для получения из исходной жидкости ректификата необходимого состава. Число теоретических тарелок колонны зависит от эффективности совместного тепло- и массообмена в колонне.
Потребное количество теоретических тарелок, необходимое для разделения жидкости от начального состава до конечного, приблизительно можно определить по уравнению
N
=
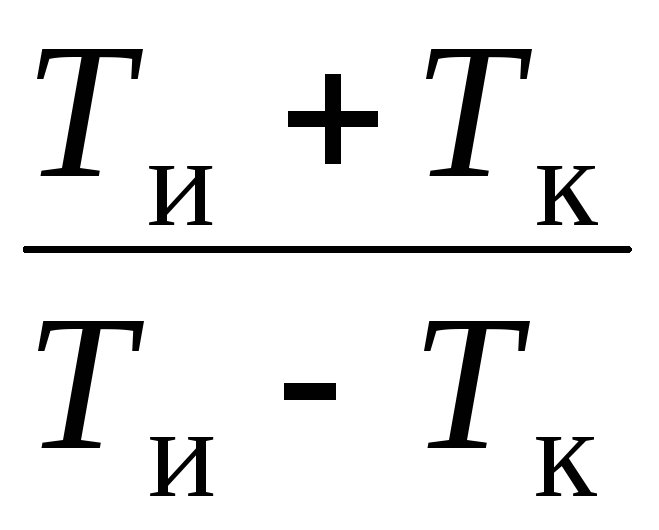 ,
(4.1)
где Ти – абсолютная температура кипения исходной смеси, К; Тк – абсолютная температура ректификата.
Лабораторные ректификационные колонки изготавливаются на 20, 50, 100, 200 и более теоретических тарелок.
Важным элементом ректификационной колонки является насадка, с помощью которой заполняется колонка для увеличения удельной поверхности контакта жидкой и газообразной фаз. Она должна иметь развитую поверхность и высокий процент свободного объема при небольшом гидравлическом сопротивлении. Насадку обычно изготавливают из витков тонкий проволоки или стекла.
Очень важным условием работы колонки является ее теплоизоляция от окружающей среды. Как правило, применяется активная изоляция с подогревом наружной поверхности электрической спиралью.
4.4.3. Молекулярная перегонка
В случае необходимости разделения смеси трудноразделимых жидкостей, глубокого их разделения применяют молекулярную перегонку. При этом процесс перегонки происходит под глубоким вакуумом – при остаточном давлении в аппарате 0,01…1 Па (10–2…10–4 мм рт. ст.). При этом давлении свободный пробег молекул жидкости увеличивается. Если в перегонном аппарате расстояние между поверхностью испарения и поверхностью конденсации меньше, чем величина свободного пробега молекул, то такой процесс называется молекулярной перегонкой.
Особенностью молекулярной перегонки является то, что над поверхностью жидкости не образуется насыщенной паровой фазы. Скорость молекулярной перегонки может быть определена по уравнению
n =
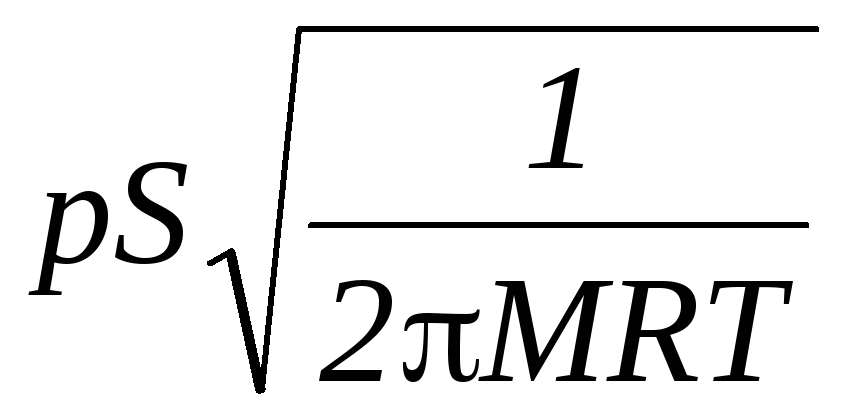 ,
(4.2)
где n – скорость перегонки, моль/с; p – давление пара вещества, дин/см2; S – поверхность испарения, см2; М – молекулярная масса; R – газовая постоянная (8,3 107 эрг/град); Т – абсолютная температура, К.
Чтобы уменьшить испарение веществ с поверхности конденсации, что увеличит испарение с данной поверхности и уменьшит теоретическую скорость перегонки, полученную по уравнению (4.2), температуру поверхности конденсации обычно поддерживают на 100 °С и более ниже температуры испаряющейся жидкости.
При молекулярной перегонке жидкость не кипит, а испаряется, поэтому стремятся получить минимальную толщину слоя испаряющейся жидкости – 0,001…0,005 мм, содержащего 400…2000 мономолекулярных слоев. Стремятся избегать местные перегревы и разложение веществ. Длительность контакта их с греющей поверхностью стремятся сократить до 0,001 с.
При молекулярной перегонке молекулы перегоняемого вещества не сталкиваются друг с другом, поэтому в процессе разделения не существует фазового равновесия между парами и жидкостью. Отсюда очевидно, что разделение на компоненты при молекулярной дистилляции может происходить лишь при значительном различии в давлении пара и молекулярной массы каждого из компонентов смеси.
Данный вид перегонки нашел применение при отделении свободных жирных кислот и неомыляемых веществ от глицеридов, для получения концентратов токоферолов и других подобных смесей. Применение молекулярной перегонки позволяет решать некоторые важные вопросы при подготовке к исследованиям отдельных компонентов липидов, например, концентрирование жирорастворимых витаминов и др.
4.4.4. Фракционирование кристаллизацией из растворов
Фракционирование кристаллизацией из растворов применяется, например, для разделения жирных кислот, их метиловых эфиров и глицеридов на узкие фракции и др. Этот метод имеет важное значение для подготовки к исследованиям веществ в условиях, когда образование вторичных продуктов маловероятно. Например, разделение жирных кислот ведется обычно в растворе сухого ацетона в соотношении 1:10, 1:12 или 1:14. При охлаждении раствора до температуры минус 20…25 °С отделяются насыщенные кислоты от ненасыщенных. При температуре минус 45…50 °С выкристаллизовывается олеиновая кислота, а при минус 60…70 °С – линолевая.
Фракционирование с применением кристаллизации используют при подготовке к исследованиям не только липидов, но и других веществ.
В современных условиях при исследованиях пищевых продуктов широко применяют физико-химические методы анализа. Применение данных методов позволяет существенно повысить аналитическую разрешающую способность и точность измерений.
Непрерывно растущие требования к качеству и количеству аналитической информации требуют освоения и применения новых современных методов и средств измерения состава и свойств материалов и веществ.
5. Измерение кислотности и окислительно-восстановительного потенциала
Известно, что в ряде растворов вещества распадаются (диссоциируют) на ионы. Благодаря этому на электродах, опущенных в такой раствор, называемый электролитом, образуется потенциал, значение которого зависит от природы образующихся ионов и от их концентрации или активности в растворе. Это свойство используется для измерения содержания анализируемых веществ. Наибольшее распространение потенциометрический метод получил для измерения концентрации водородных ионов и окислительно-восстановительного потенциала среды (окислительно-восстановительной способности среды).
Образование и растворение большей части осадков, как, например, сульфидов, карбонатов, фосфатов, зависит от концентрации водородных ионов.
Каждый фермент проявляет максимальное действие при определенной для него кислотности среды. Активность ферментов и характер процессов зависят также от окислительно-восстановительного потенциала (ОВ-потенциала). Регулируя степень кислотности и уровень ОВ-потенциала, можно управлять биохимическими процессами, направлять их по тому пути, который обеспечивает наибольший выход продукта и наилучшее его качество.
Общая кислотность среды характеризует содержание в растворе веществ, вступающих в реакцию с сильными щелочами и определяется титрованием. Данный показатель еще называют титруемой кислотностью.
Титруемая кислотность обусловлена присутствием в среде органических кислот и кислых солей фосфатов и карбонатов. Органические кислоты являются слабыми кислотами и при растворении диссоциируют не полностью. Поэтому кислотность, определенная как концентрация водородных ионов, и титруемая кислотность будут разные.
Для ферментативных реакций решающее значение имеет не общая кислотность, а концентрация активного компонента, вступающего в реакцию, т. е. иона водорода. Поэтому концентрацию водородных ионов в растворе называют активной или истинной кислотностью. Ее нельзя определить титрованием, так как по мере связывания щелочью ионов водорода с образованием молекулы нейтральной воды все новые молекулы кислот диссоциируют на ионы, и это будет продолжаться до тех пор, пока вся кислота не будет диссоциирована и связана щелочью. В связи с этим для определения активной кислотности необходимы методы, позволяющие установить только концентрацию в растворе ионов водорода, как активного компонента раствора.
Окислительно-восстановительным потенциалом называется электродвижущая сила (ЭДС), возникающая при переносе электронов в растворе, к которому приложено напряжение.
5.1. Определение активной кислотности
Концентрацию водородных ионов выражают в частях грамм-эквива-лента водорода, который равен единице. Например, при содержании ионов водорода 0,1 г/л его концентрация [H+] составит 10–1 г-экв/л.
В химически чистой воде небольшая часть ее молекул диссоци-ирована на водородные и гидроксильные ионы в равном количестве: Н2О ↔ Н+ + ОН–. При 25 C содержание диссоциированных ионов водорода и гидроксила в чистой воде одинаково и равно 10–7 моль/л; произведение обеих концентраций называется ионным произведением воды (константой диссоциации): [H+]·[OH–] = 10–7·10–7 = 10–14. Это произведение сохраняет постоянную величину и при наличии веществ, при диссоциации которых образуются водородные и гидроксильные ионы.
Вода, а также все растворы, в которых концентрация водородных и гидроксильных ионов одинакова и равна каждая 10–7 моль/л, называются нейтральными растворами.
Преобладание в растворе кислоты или щелочи приводит соответственно к возрастанию концентрации водородных или гидроксильных ионов. Однако во всех случаях их произведение остается постоянным. Поэтому вполне достаточно определить концентрацию одних ионов, чтобы найти концентрацию других. Обычно определяют концентрацию водородных ионов.
Однако надо иметь в виду, что между активностью ионов и их концентрацией в растворе существует зависимость аН+= f [H+], где f – коэффициент активности. Величина коэффициента активности зависит от природы электролита и концентрации раствора.Для чистой воды и очень разбавленных растворов f = 1, активность приблизительно равна концентрации ионов. В более концентрированных растворах между ионами возрастает электрическое взаимодействие и величина f принимает другие значения.
Концентрация водородных ионов может иметь самую разную величину от 1 до 10–14. Для удобства пользования этой величиной Сёренсен предложил характеризовать активную кислотность не абсолютной величиной концентрации водородных ионов, а десятичным логарифмом этой величины, взятым с обратным знаком, и обозначать эту величину знаком рН: [H+] = 10–pH и рН = –lg[H+].
Величину рН называют показателем водородных ионов . Она изменяется от 1 до 14. Причем при рН 7 раствор имеет нейтральную реакцию, при меньшем значении – кислую, а при большем – щелочную.
Величину рН определяют электрометрическим (потенциометрическим) или колориметрическим (индикаторным) методом. Последний метод основан на том, что некоторые вещества (так называемые индикаторы) способны менять свою окраску в зависимости от значения рН контролируемого раствора.
5.2. Электрометрический метод определения рН
Данный метод основан на том, что при погружении электрода в раствор происходит обмен ионов между электродом и раствором, вследствие чего на электроде возникает потенциал, величина которого зависит от концентрации водородных ионов в растворе.
Значение потенциала, возникающего на электродах, опущенных в электролит, и его знак зависят от природы металла электродов и растворителя, концентрации катионов в растворе. Потенциал определяется уравнением, вытекающим из закона Нерста:
Для измерения электродного потенциала ячейки составляют гальваническую цепь из опущенных в электролит измерительного и сравнительного электродов, соединенных внешней цепью. В этом случае уравнение (5.1) принимает вид
Е =
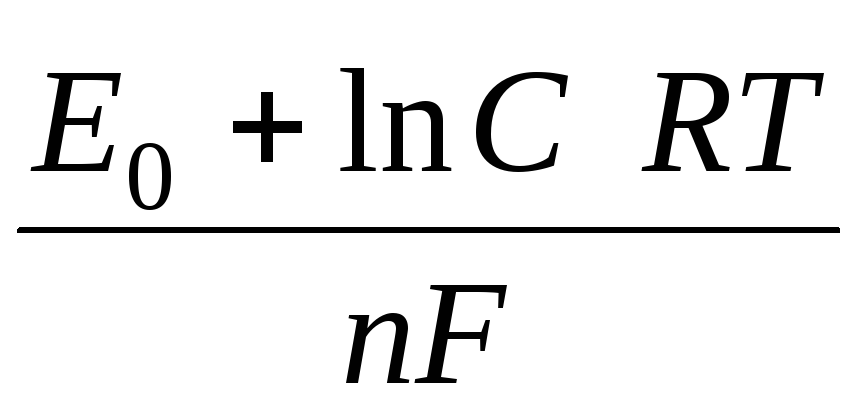 ,
(5.1)
где Е0 – потенциал электрода; С – мольная концентрация катионов металлов в растворе; R – универсальная газовая постоянная; Т – абсолютная температура раствора; n – валентность металла; F = 95600 – число Фарадея.
Еяч
=
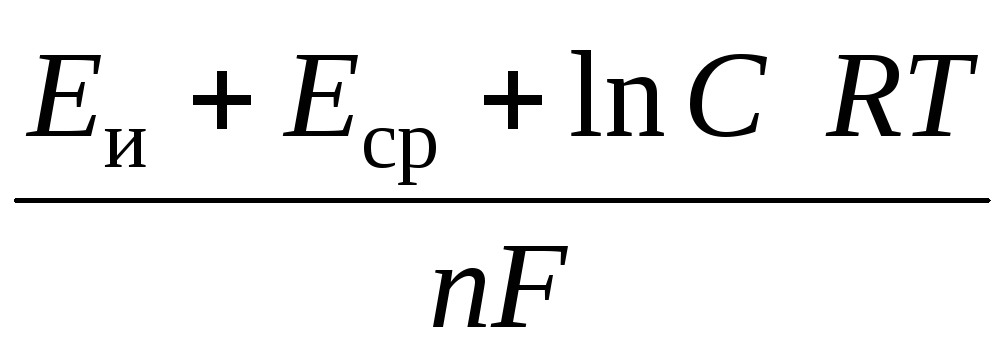 ,
(5.2)
где Еи – нормальный потенциал измерительного электрода; Еср – потенциал
сравнительного электрода.
Электрод сравнения – это в основном электрод второго рода. Наиболее распространенным из этой группы является каломельный электрод (рис. 5.1, а). Он состоит из смеси 4 металлической ртути и твердого хлорида ртути (каломель), находящейся в контакте и в равновесии с насыщенным водным раствором хлорида калия 2 через отверстие 3, платинового электрода 5 и асбестовой ткани 1.
Р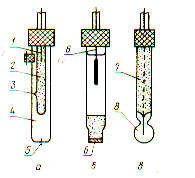 ис.
5.1. Схемы электродов для определения
рН:
а – каломельные электроды; б – хлоросеребрянные электроды; в – стеклянные электроды; 1 – асбестовая ткань; 2 – раствор хлорида калия; 3 – отверстие; 4 – смесь металлической ртути и твердого хлорида; 5 – платиновый электрод; 6 – диск из оплавленного стекла; 7 – трубка; 8 – чувствительная мембрана
Другим важным электродом сравнения является хлоросеребряный электрод (см. рис. 5.1, б). Он представляет собой аналог каломельного электрода, за исключением того, что вместо ртути и хлорида ртути в нем находятся серебро и хлорид серебра, а асбестовая ткань заменена на диск из оплавленного стекла 6.
Из измерительных наиболее распространен стеклянный электрод (см. рис. 5.1, в). Это объясняется его большими метрологическими, конструктивными, эксплуатационными преимуществами перед другими электродами. Электрод представляет собой трубку 7 из обычного стекла, на конце которой напаяна чувствительная мембрана 8 (плоская, конусообразная или сферическая) из специального электродного стекла. Мембрана выполняет функции одновременно двух электродов, аналогичных водородному: наружного, соприкасающегося с контролируемым раствором, и внутреннего, соприкасающегося с раствором, имеющим известный состав и постоянное значение рН. Контакт между обоими электродами осуществляется через мембрану, обладающую высоким электрическим сопротивлением, значение которого зависит от поверхности, толщины, химического состава стекла и температуры.
Таким образом, потенциал стеклянного электрода является алгебраической суммой потенциалов внутренней и наружной поверхностей измерительной мембраны. Для измерения необходимо рН раствора с какой-либо стороны мембраны поддерживать строго постоянным. В этом случае суммарный потенциал стеклянного электрода будет являться функцией рН второго, контролируемого раствора.
Основными достоинствами стеклянных электродов являются простота в работе, быстрое установление равновесия и возможность определения рН в окислительно-восстановительной среде. К недостаткам относят хрупкость их конструкций и усложнение работы при переходе к сильнощелочным и сильнокислотным растворам.
Для обеспечения механической прочности электродов, особенно при использовании в производственных условиях, их армируют, для чего применяют различные конструкции (в зависимости от решаемой задачи) из полимерных материалов при коррозиестойкой стали.
При измерении ЭДС гальванического элемента через элемент практически не должен протекать ток, так как его прохождение вносит две погрешности в значение ЭДС: во-первых, из-за изменения концентрации потенциалопередающих частиц у поверхности каждого электрода; во-вторых, из-за того, что каждый элемент обладает внутренним сопротивлением и на нем происходит падение напряжения, которое в зависимости от направления тока либо уменьшает, либо увеличивает ЭДС системы.
Наиболее удовлетворительные результаты дают измерения с помощью потенциометра. Воспроизводимость любого такого измерения зависит в основном от чувствительности, с которой известную переменную ЭДС можно компенсировать ЭДС гальванического элемента. Эта чувствительность определяется прибором, применяемым для обнаружения очень слабых токов, которые текут через цепь, когда две противоположно направленные ЭДС недостаточно компенсированы.