Материал: Основы физической химии
250 |
|
Гл. V. Химическая кинетика |
|
|
|
|
|
|
|
|
|
|
|
|
|
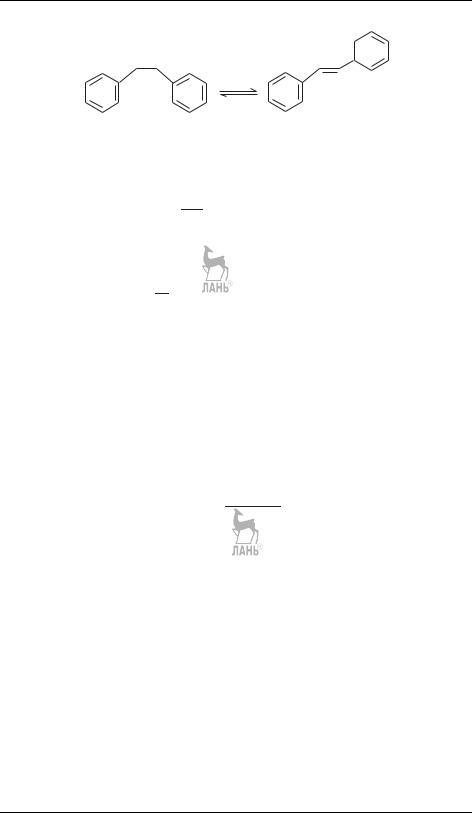
цис-стильбен транс-стильбен Закон действующих масс записывается следующим образом (индексы, отно-
сящиеся к обратным реакциям, часто записывают с отрицательным знаком):
r = r1 − r−1,
d[A] (21.1)
− dt = k1[A] − k−1[B].
Если начальные концентрации веществ A и B обозначить соответственно a и b и ввести степень превращения x ([A] = a − x, [B] = b + x), то кинетическое уравнение приобретает вид
dx
dt = k1(a − x) − k−1(b + x). (21.2)
Решение этого уравнения удобно записать через степень превращения x∞, соответствующую достижению равновесия:
x = x∞ (1 − exp [−(k1 + k−1)t]) |
(21.3.а) |
|||||
или |
|
|
x∞ |
, |
(21.3.б) |
|
(k |
+ k |
)t = ln |
||||
|
||||||
1 |
−1 |
|
x∞ − x |
|
|
|
|
|
|
|
|
||
где значение равновесной степени превращения x∞ определяется условием равенства скоростей прямой и обратной реакций:
|
b + x∞ |
= |
k1 |
, |
|
(21.4.а) |
||
|
|
|
|
|||||
|
a − x∞ |
k−1 |
|
|||||
откуда следует: |
|
k1a − k−1b |
|
|
||||
x |
= |
. |
(21.4.б) |
|||||
∞ |
|
k1 + k−1 |
|
|||||
Уравнения (21.3) для обратимой реакции первого порядка имеют такой же вид, как и уравнения (18.3), (18.4) для необратимой реакции, с той разницей, что вместо начальной концентрации фигурирует равновесная, а константу скорости необратимой реакции заменяет сумма констант для прямой и обратной реакций.
При t → ∞ наступает равновесие, которое характеризуется константой
K = |
[B]∞ |
= |
b + x∞ |
= |
k1 |
. |
(21.5) |
[A]∞ |
|
|
|||||
|
|
a − x∞ |
k−1 |
|
|||
Если сначала в системе присутствовало только вещество A, то решение прямой задачи через концентрации реагирующих веществ имеет вид
[A] = [A]∞ + ([A]0 − [A]∞) exp [−(k1 + k−1)t] ,
(21.6)
[B] = [B]∞ (1 − exp [−(k1 + k−1)t]) .
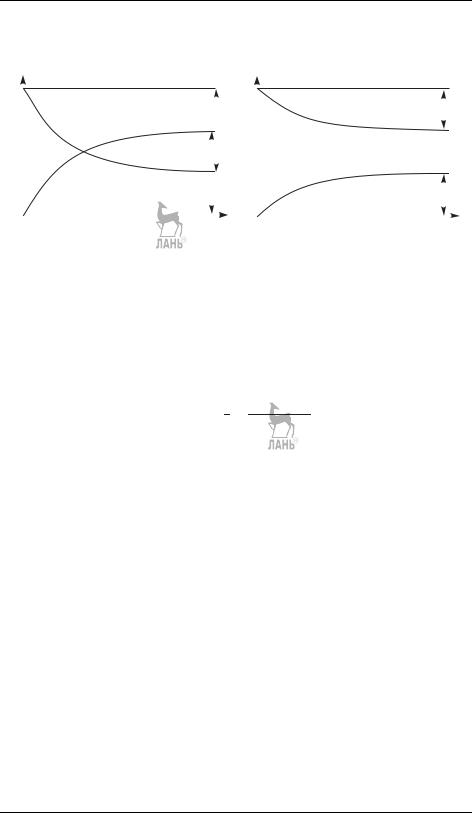
Концентрация реагента монотонно убывает от начального значения до равновесного, а концентрация продукта монотонно растет от нуля до равновесия.

§ 21. Кинетика сложных реакций |
253 |
образуются три различных σ-комплекса, соответствующие орто-, мета- и па- ра-ориентации нитрогруппы.
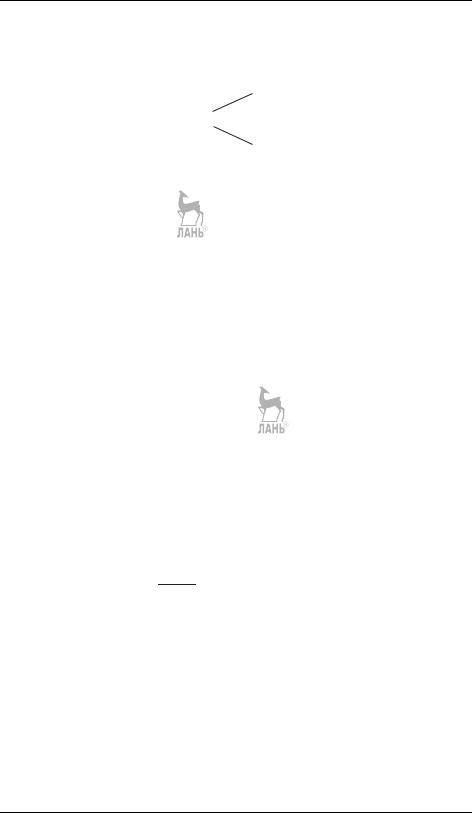
Рассмотрим простейшую кинетическую схему
k1  B
A
k2
 D
Кинетическое уравнение записывается с учетом принципа независимости:
r = r1 + r2,
|
d[A] |
(21.13) |
|
− |
= k1[A] + k2[A]. |
||
dt |
Решение этого уравнения имеет такой же вид, как и для одной реакции первого порядка:
[A] = [A]0 exp [−(k1 + k2)t] , |
(21.14) |
||
(k1 + k2)t = ln |
[A]0 |
. |
(21.15) |
|
|||
|
[A] |
|
|
Запишем выражения для скоростей образования продуктов реакции:
d[B] |
= k1[A], |
|
dt |
||
(21.16) |
||
d[D] |
||
= k2[A]. |
||
dt |
||
|
Поделив одно уравнение на другое, находим, что в любой момент времени отношение концентраций продуктов постоянно и определяется константами скорости элементарных стадий:
[B] |
= |
k1 |
. |
(21.17) |
[D] |
|
|||
|
k2 |
|
||
Данная операция — частный случай довольного общего приема — исключения времени, который используют при построении фазовых портретов сложных реакций (см. § 28).
Конкретные выражения для концентраций продуктов получаются при интегрировании уравнений (21.12), например с начальным условием [B]0 = 0:
[B] = |
k1 |
[A]0 |
(1 − exp [−(k1 |
+ k2)t]) |
(21.18) |
k1 + k2 |
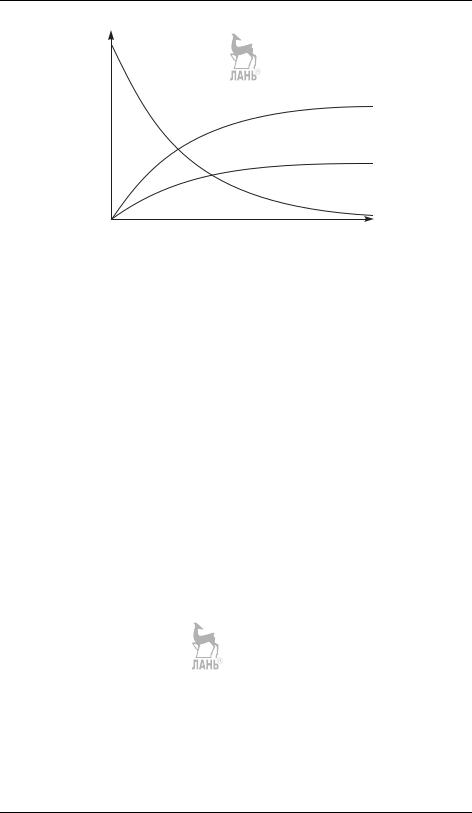
и аналогично для [D]. Кинетические кривые для параллельных реакций первого порядка приведены на рис. 21.3.
Обратная задача решается легко. По любой из трех кинетических кривых находят сумму констант скорости k1 + k2, а по отношению концентраций продуктов в любой момент времени — отношение констант k1/k2.
Если скорости параллельных реакций сильно различаются по порядку величины, то среди них можно выделить лимитирующую стадию, т. е. ту
элементарную реакцию, скорость которой определяет общую скорость процесса.
В параллельных реакциях лимитирующей является самая быстрая стадия. Это видно из выражения (21.13): если r1 r2, то r = r1 + r2 ≈ r1.
254 |
Гл. V. Химическая кинетика |
a
A → B
A → D
B
c
D
A
t
Рис. 21.3. Зависимости концентраций реагентов и продукта от времени для параллельных реакций первого порядка (k1 > k2)
Термодинамический и кинетический контроль
Интересная картина получается, если объединить два рассмотренных выше типа реакций и рассмотреть конкурирующие обратимые реакции:
A B
A D
Если соотношение конкурирующих продуктов определяется кинетическими параметрами, т. е. константами скорости прямых реакций, то речь идет о кинетическом контроле, если же оно задается термодинамическими параметрами — константами равновесия K1 = k1/k−1 и K2 = k2/k−2, то говорят о термодинамическом контроле процесса. Разумеется, термодинамический контроль может реализоваться только в том случае, когда в обеих реакциях за время опыта достигается равновесие. Если же обе реакции или хотя бы одна из них практически необратимы, возможен только кинетический контроль.
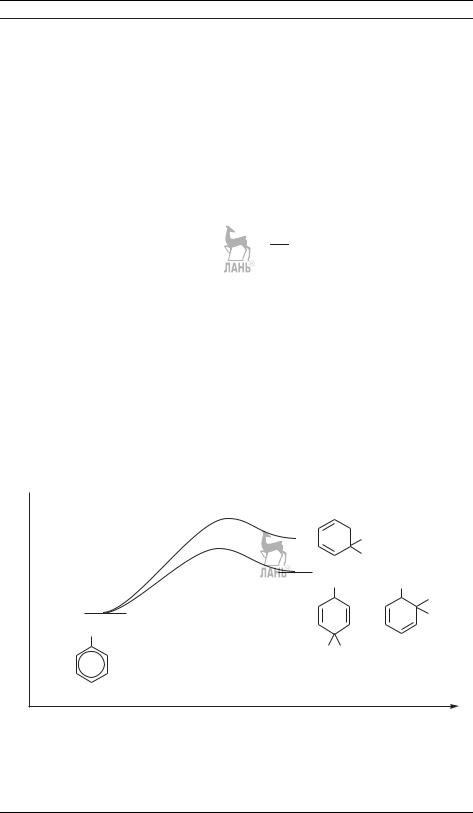
Вучебниках по органической химии обычно отмечают, что решающим фактором, определяющим тот или иной контроль реакции, является температура. Считается, что низкая температура способствует кинетическому контролю, тогда из двух продуктов больше получается того, у которого прямая реакция протекает быстрее. При высокой же температуре преимущественно образуется более устойчивый продукт, обладающий меньшей энергией Гиббса. Хорошим примером служит реакция гидробромирования бутадиена
CH2=CH–CH=CH2 + HBr, которая протекает через образование промежуточного карбокатиона и приводит к продукту 1,2- или 1,4-присоединения (рис. 21.4). 1,2-Продукт обладает большей энергией Гиббса, но характеризуется меньшей энергией активации — он образуется при низкой температуре, в условиях кинетического контроля. 1,4-Продукт, напротив, медленнее образуется (большая´ энергия активации), но более устойчив, поэтому его образованию способствуют условия термодинамического контроля, т. е. более высокая температура.
Впринципе, этот подход правильный, он подтвержден многочисленными экспериментальными данными по зависимости выхода конкурирующих органических реакций от температуры. Но мы можем взглянуть на эту ситуацию и с