Материал: Основы физической химии
240 |
Гл. V. Химическая кинетика |
Одновременно из тангенса угла наклона прямой в этом случае находят значение эффективной константы скорости.
В методе Оствальда–Нойеса используют зависимость периода превращения τα исходного вещества на определенную долю α от начальной концентрации. Подставляя x = αa в интегральное кинетическое уравнение (18.18) для реакции n-го порядка (напомним, что n не обязательно целое) находим:
1 |
1 |
− 1 |
1 |
|
(19.4) |
|||
τα = |
|
|
|
|
|
. |
||
k(n − 1)an−1 |
|
(1 − α)n−1 |
an−1 |
|||||
Соответственно, отношение периодов τα для двух начальных концентраций a1
и a2 равно |
|
|
|
|
|
|
a1n−1 |
|
|
|
|
|
||
|
|
(τα)2 |
= |
|
, |
|
|
|
|
|||||
|
|
(τα)1 |
|
a2n−1 |
|
|
|
|
||||||
|
|
|
|
|
|
|
|
|
|
|||||
откуда после логарифмирования получаем: |
|
|
|
|
|
|
||||||||
|
(τα)2 |
|
|
|
|
|
|
|
|
|
a1 |
|
||
ln |
|
= (n − 1) ln |
|
|
||||||||||
(τα)1 |
a2 |
|
||||||||||||
или |
|
|
|
|
|
|
|
(τα)2 |
|
|
|
|
||
|
|
|
|
|
ln |
|
|
|
|
|||||
|
n = 1 + |
(τα)1 |
|
. |
|
(19.5) |
||||||||
|
|
|
|
|
|
|||||||||
|
|
ln |
a1 |
|
|
|
||||||||
|
|
|
|
|
|
a2 |
|
|
|
|
|
|||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
Применяют также графический вариант этого метода. После логарифмирования |
|||||||||||
уравнения (19.4) получаем: |
1 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
− 1 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||
ln τ = ln |
|
(1 − α)n−1 |
− |
(n |
− |
1) ln a. |
(19.6) |
||||
|
|
||||||||||
α |
k(n |
− |
1) |
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|
|
|
В координатах ln τα − ln a этому уравнению соответствует прямая, из наклона которой находят порядок реакции, а из отрезка, отсекаемого прямой на оси ординат, — константу скорости.
Частным случаем метода Оствальда–Нойеса является определение порядка реакции по периоду полупревращения (α = 1/2). Из уравнения (19.5) тогда
получаем: |
|
|
|
|
|
|
(τ1/2)2 |
|
|
|
|
||||
|
|
|
|
ln |
|
|
|
|
|
||||||
|
n = 1 + |
|
(τ1/2)1 |
|
, |
|
(19.7) |
||||||||
|
|
|
|
|
|
||||||||||
|
|
|
ln |
a1 |
|
|
|
||||||||
|
|
|
|
|
|
a2 |
|
|
|
|
|||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|||
а из уравнения (19.6) — графический вариант метода: |
|
||||||||||||||
ln τ |
= ln |
2n−1 − 1 |
− |
(n |
|
− |
1) ln a. |
(19.8) |
|||||||
1/2 |
|
k(n |
− |
1) |
|
|
|
|
|
||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||
Методы Оствальда–Нойеса и метод полупревращения позволяют определять любые значения порядка реакции, включая дробные и отрицательные.
Используя зависимость степени превращения от порядка реакции (19.4), можно найти порядок реакции и по одной кинетической кривой, используя два разных времени превращения — обычно для этой цели берут α = 1/2 и α = 3/4.
§ 20. Влияние температуры на скорость химических реакций |
241 |
Подставив эти значения в уравнение (19.4) и поделив одно время превращения на другое, находим:
|
τ3/4 |
= |
4n−1 |
− 1 |
= 2n−1 + 1, |
(19.9) |
||||
|
τ1/2 |
2n−1 |
||||||||
|
|
− 1 |
|
|
|
|
|
|||
откуда |
|
|
ln |
τ3/4 |
|
|
|
|
||
|
|
|
|
− 1 |
|
|
||||
|
n = 1 + |
τ1/2 |
. |
(19.10) |
||||||
|
|
ln 2 |
|
|||||||
|
|
|
|
|
|
|
|
|
||
К дифференциальным методам относится метод Вант-Гоффа. Записав уравнение основного постулата химической кинетики в виде (19.2), после логарифмирования получим
ln r = ln kэфф + x ln[A]. |
(19.11) |
Соответственно, из двух значений скорости реакции при двух концентрациях можно найти порядок реакции:
x = |
ln(r2 |
/r1) |
. |
(19.12) |
ln([A]2 |
|
|||
|
/[A]1) |
|
||
В графическом варианте этого метода строят зависимость ln r от ln[A]. Из тангенса угла наклона полученной прямой определяют порядок реакции, а из отсекаемого на оси ординат отрезка — константу скорости. Различные значения r и [A] могут быть получены из одной кинетической кривой, однако более надежные результаты (с учетом ошибок эксперимента) получают, используя значения начальных скоростей при разных начальных концентрациях реагентов.
Таким же образом можно определять порядки реакции по нескольким реагентам. Для этого в уравнение
ln r = ln kэксп + x1 ln[A1] + ... + xn ln[An], |
(19.13) |
полученное логарифмированием уравнения (19.1), подставляют значения скорости при разных значениях концентраций реагентов и определяют все порядки реакции с помощью многомерного линейного регрессионного анализа.
§ 20. Влияние температуры на скорость химических реакций
Скорость большинства реакций увеличивается с ростом температуры, так как при этом возрастает энергия сталкивающихся частиц и повышается вероятность того, что при столкновении произойдет химическое превращение. Для количественного описания температурных эффектов в химической кинетике используют два основных соотношения — правило Вант-Гоффа и уравнение Аррениуса.
Правило Вант-Гоффа утверждает, что при нагревании на 10 градусов скорость большинства химических реакций увеличивается в 2–4 раза. Математически это означает, что зависимость скорости реакции от температуры степенная:
r(T2) |
= γ |
(T2 |
−T1) |
, |
(20.1) |
|
10 |
||||
r(T1) |
|
||||
|
|
|
|
|
где γ — температурный коэффициент скорости (γ = 2–4). Правило Вант-Гоффа очень приближенно описывает экспериментальные данные и применимо только
242 Гл. V. Химическая кинетика
в ограниченном интервале температур. При комнатной температуре оно качественно правильно описывает многие реакции в растворах.
Гораздо более точным является уравнение Аррениуса, 1) описывающее тем-
пературную зависимость константы скорости: |
|
k(T ) = A exp − RTEA , |
(20.2) |
где R — универсальная газовая постоянная. Это уравнение содержит два параметра, характеризующих химическую реакцию: A — предэкспоненциальный множитель, который не зависит от температуры, а определяется только видом реакции; EA — энергия активации, которую можно охарактеризовать как пороговую энергию, характеризующую высоту энергетического барьера на пути реакции (рис. 17.1). Энергия активации также не зависит от температуры. Для большинства реакций в растворе энергия активации составляет 50–100 кДж · моль−1, реакции между валентно-насыщенными молекулами в газовой фазе характеризуются энергиями активации 100–200 кДж · моль−1 (см. табл. П-13 в приложении III, ч. 2).
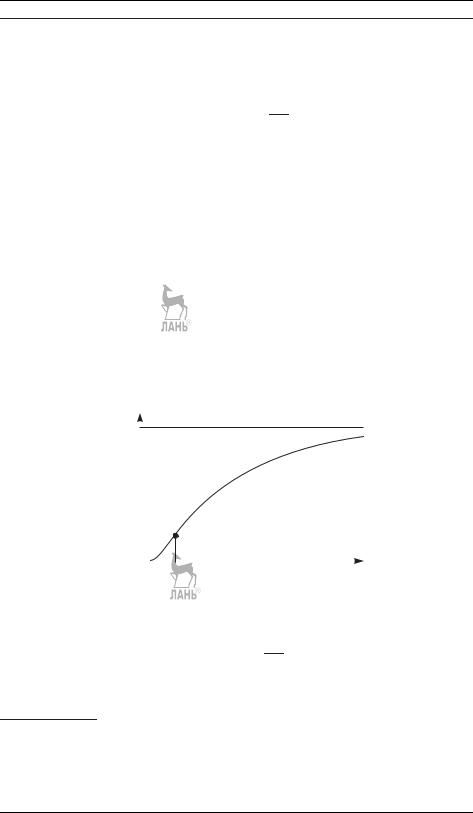
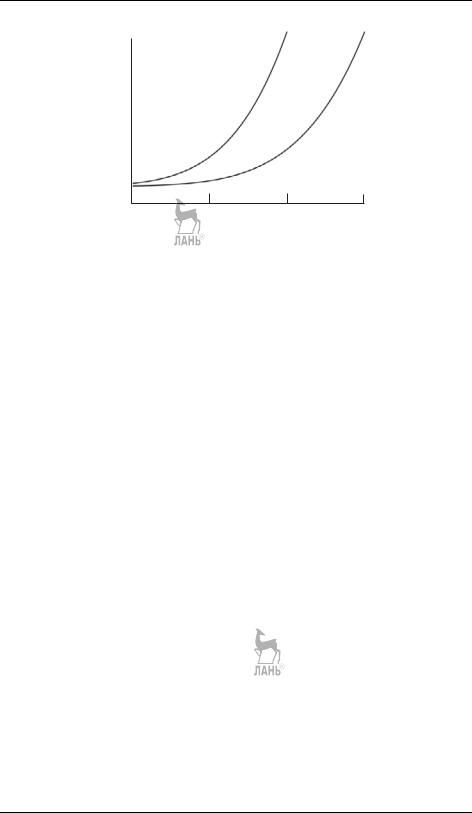
График, соответствующий уравнению (20.2), представляет собой монотонно возрастающую кривую с перегибом, стремящуюся при больших температурах к предельному значению, равному A (рис. 20.1). Точка перегиба на кривой соответствует температуре EA/(2R), что при обычных энергиях активации составляет несколько тысяч градусов, поэтому реальный физический смысл имеет только область температур до точки перегиба — в этой области константа скорости представляет собой быстро растущую функцию температуры (рис. 20.2).
A |
|
|
|
k(T ) |
k(T ) = A exp(−EA/RT ) |
||
|
Точка перегиба |
|
|
0 |
|
|
|
T = EA/(2R)) |
T |
||
|
Рис. 20.1. График уравнения (20.2) |
|
|
Уравнение Аррениуса (20.2) часто записывают в эквивалентной логарифми-
ческой форме: |
|
ln k = ln A − RTEA . |
(20.3) |
В таком виде оно используется для экспериментального определения энергии активации. Дифференцируя уравнение (20.3) по температуре и учитывая, что
1) Это уравнение первым вывел Я. Вант-Гофф, а С. Аррениус впоследствии объяснил физический смысл параметра EA.
§ 20. Влияние температуры на скорость химических реакций |
243 |
k(T )
A, E1 A, E2
250 |
300 |
350 |
400 |
|
|
|
T , К |
Рис. 20.2. Типичные зависимости константы скорости от температуры в кинетической области. Рядом с кривыми указаны параметры уравнения Аррениуса (E2 > E1)
A и EA не зависят от температуры, находим дифференциальную форму этого уравнения:
d ln k |
= |
EA |
. |
(20.4) |
|
|
|||
dT |
|
RT 2 |
|
|
Чем больше энергия активации реакции, тем быстрее растет константа скорости с увеличением температуры.
Экспоненциальный множитель в уравнении Аррениуса можно интерпретировать как долю активных молекул, энергия которых превышает EA при температуре T . В самом деле, если использовать больцмановскую функцию распределения по энергии: ρ(E) = const · exp[−E/(RT )], то доля молекул с E EA дается выражением:
|
|
|
∞ |
|
|
|
N(E EA) |
|
|
|
exp (−E/RT )dE |
|
|
= |
EA |
|
= exp (−EA/RT ) . |
(20.5) |
||
Nобщ |
|
∞ |
|
|||
exp (−E/RT )dE
0
Другой вывод уравнения (20.2) принадлежит Вант-Гоффу. Рассмотрим его на примере реакции первого порядка: A → P. Будем считать, что в реакцию вступают не все молекулы, а только активные (A ), причем между активными и обычными молекулами существует подвижное равновесие, а продукты образуются из активных молекул необратимо:
A A → P. |
(20.6) |
Активные молекулы образуются из обычных при поглощении энергии EA. Константа скорости превращения активных молекул в продукты (обозначим ее k2), согласно Вант-Гоффу, не зависит от температуры. Роль температуры, таким образом, сводится только к сдвигу равновесия A A в ту или другую сторону.
244 |
Гл. V. Химическая кинетика |
Скорость реакции (20.6) определяется только концентрацией активных молекул:
r = k2[A ]. |
(20.7) |
В условиях равновесия между A и A эту концентрацию можно выразить через константу равновесия:
[A ] = Kc[A]. |
(20.8) |
Подставляя соотношение (20.8) в уравнение (20.7), получаем, что эффективная константа скорости k в кинетическом уравнении r = k[A] равна
k = Kck2. |
(20.9) |
С учетом того, что k2 — величина постоянная, температурная зависимость константы скорости определяется уравнением изохоры Вант-Гоффа для константы равновесия:
d ln k |
= |
d ln Kc |
= |
U |
, |
(20.10) |
|
|
RT 2 |
||||
dT |
|
dT |
|
|
||
где U — тепловой эффект реакции активации A → A при постоянном объеме, который и называют энергией активации. Таким образом, энергия активации реакции — это разность внутренних энергий переходного комплекса и реагентов. Фактически мы вывели дифференциальную форму уравнения Аррениуса. Интегрируя уравнение (20.10) и обозначая U = EA, получаем уравнение Аррениуса в экспоненциальной форме (20.2).
Вывод Вант-Гоффа и интерпретация энергии активации как теплоты образования переходного комплекса справедливы только для реакции с одним энергетическим барьером. Для сложных реакций энергия активации, определяемая экспериментально, представляет собой комбинацию энергий активации отдельных стадий (§ 21) и служит просто кинетическим параметром суммарной реакции, не всегда имеющим четкий физический смысл.
Используем теперь уравнение Аррениуса для анализа применимости правила Вант-Гоффа. Представим правило Вант-Гоффа (20.1) как степенную зависи-
мость константы скорости:
k(T ) = Bγ(T/10),
где B — постоянная величина. Сравним это выражение с уравнением (20.2):
Bγ(T/10) ≈ A exp − RTEA .
Возьмем логарифм обеих частей этого приближенного равенства:
ln B + 10T ln γ ≈ ln A − RTEA .
Продифференцировав полученное соотношение по температуре, найдем искомую связь между энергией активации и температурой:
EA ≈ |
RT |
2 |
ln γ. |
(20.11) |
10 |
|