Материал: 2Молекулы - лекции
31
∑ciµ (hµν −εiδµν) = 0
µ |
(97) |
и называются уравнениями Хюккеля. Они решаются в один шаг и имеют ненулевые решения при равенстве нулю детерминанта
hµν – εiδµν = 0. |
(98) |
Полная энергия в методе Хюккеля есть просто сумма орбитальных энергий
E = ∑niεi
i |
, |
(99) |
где n = 0, 1 или 2 – число электронов на МО.
Рассмотрим решение уравнений Хюккеля на примере молекулы этилена С2Н4, имеющей 2 π–электрона (свяжем их с χ(р) АО атомов углерода, направленными перпендикулярно плоскости молекулы). МО имеет вид
φi = N(χ1 + χ2 ). |
(100) |
Величины необходимых интегралов следующие: αС = – 11.0 эВ, βСС = – 2.4 эВ. Детерминант (98) в рассматриваемом случае имеет вид
αc −ε |
βcc |
|
= |
|
x |
1 |
|
= 0 |
|
|
|
||||||
βcc |
αc −ε |
|
|
1 |
x |
|
||
|
|
|
|
(101) |
||||
|
|
|
|
|
|
|
|
(здесь произведена замена х = (αС – ε)/βСС). Раскрывая определитель, имеем
х2 –1 = 0 и х = ± 1, откуда
ε1= αС +βСС , ε2 =αС – βСС. |
(102) |
В принятых обозначениях система уравнений имеет вид
с1 х + с2 = 0
с1 + с2 х = 0, |
(103) |
Подставим х = ± 1. При х = –1 получим с1 = с2 . Используя далее условие нормировки волновой функции этилена с12 + с22 = 1, получаем:
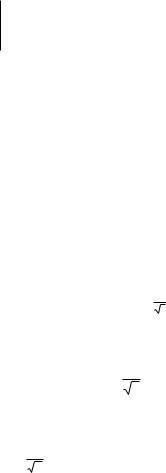
1
с1 = = с2 = 2 .
Таким образом, одна из π–МО этилена имеет вид
1
ϕ1 = 2 (χ1 +χ2). |
(104) |
При х = 1 имеем с1 = – с2 и, повторяя рассуждения, получаем другую π–МО: |
|
1 |
|
ϕ2 = 2 (χ1 – χ2). |
(105) |
Обе π–МО этилена изображены на рис. 16. Так как βСС < 0, то ε1 < ε2 причем, ε1 – ε2 = 2βСС. Это означает, что МО ϕ1 имеет более низкую энергию, т.е. она более энергетически стабильна.
Метод Хюккеля, безусловно, является лишь качественным: он ограничен предсказанием энергетики МО сопряженных систем и не способен дать информацию о молекулярной структуре. Однако за счет удачной параметризации этот метод может давать хорошие относительные орбитальные энергии для рядов π–электронных органических и металлоор-
32
ганических систем. Это позволяет, в частности, идентифицировать полосы в электронных спектрах поглощения таких молекул, отождествляя разности орбитальных энергий (εk – εi) с энергиями переходов.
Метод Хюккеля хорошо описывает свойства плоских органических молекул с двойными и тройными связями. Рассмотрим применение его для плоских полиеновых систем с чередующимися одинарными и двойными связями (рис. 24).
Вековое уравнение для таких систем выглядит следующим образом:
|
α−E |
β |
0 |
0... ... |
|
|
β |
α−E |
β |
0... ... |
|
Dn = |
0 |
β |
α−E |
β... ... |
= 0 |
|
... |
... |
... ...... ... |
|
|
|
0 |
0 |
0 |
0 ...α−E |
. |
|
|
|
|
|
|
Разделив (107) на β и производя замену (α–Е)/β = –х, получим
|
|
− x |
1 |
0 |
0 |
0 |
|
|
|
|
|
||||||
|
|
1 |
− x |
1 |
0 |
0 |
|
|
Dn = |
|
0 |
1 |
− x |
1 |
0 |
|
|
|
|
... |
... |
... ... |
1 |
|
|
|
|
|
0 |
0 |
... |
1 |
− x |
|
. |
|
|
|||||||
Для детерминантов различных порядков получаем:
D1 = –x,
D2 = x2–1,
D3 = –x3+2x,
D4 = –x4–3x2+1,
…
Dn = –xDn–1–Dn–2.
(106)
(107)
(108)
Полиномы последовательности (108) подобны полиномам Чебышева, что позволяет путем соответствующих преобразований [9] получить следующее выражение для энергии:
E = E j = α+ 2βcos( |
jπ |
|
) |
|
n + |
|
(109) |
||
|
1 , |
|||
где n – число атомов углерода в цепи или порядок полиена. Каждое значение j от 1 до n обозначает одно из решений или корней векового уравнения. При n = 2 j = 1, 2 получаем решение (104)-(105) для молекулы этилена.
На рис. 25 показаны схемы уровней энергии электрически нейтральных полиенов с различной длиной цепи. Электроны распределяются по уровням в соответствии с принципом Паули. Энергия перехода с верхнего занятого уровня на нижний вакантный убывает по мере увеличения n. Уменьшение энергии перехода π → π* с ростом размера молекулы наблюдается экспериментально, что подтверждает предсказательную способность метода Хюккеля для данного класса органических соединений. При n → ∞ уровни энергии сливаются в сплошную зону.
Метод Хюккеля также удовлетворительно описывает циклические молекулы, являющиеся основой многих важных органических веществ: красителей, лекарственных препаратов и др. Энергетические уровни для циклической системы, включающей n орбиталей, располагаются примерно также, как и для линейных структур:
E = E j = α+ 2 βcos( |
2π j) |
±1, ±2, … . |
(110) |
|
|
n |
, j = 0, |
||
Вид образующихся МО ϕ j циклической системы, записанных в форме линейной комбинации атомных (базисных)

33
орбиталей χk , представляется уравнением
|
1 |
n |
2π j(K −1)i |
|
|
|
ϕ j = ∑ckjχk = |
∑[exp |
]χk |
|
|
||
|
|
|
||||
k |
N K=1 |
n |
, i = i = −1, j = 0, ±1, ±2, … . (111) |
|||
Расширенный метод Хюккеля
Р. Хоффманн (1963) сохранил оригинальную схему Хюккеля, но включил в рассмотрение все валентные (а не только π) орбитали и явно учел интегралы перекрывания. В итоге уравнения метода, получившего название расширенный метод Хюккеля (РМХ), формально совпадают с уравнениями Рутана (21), однако содержание матричных элементов совершенно иное. Матричные элементы оператора Фока Fµν ≡ hµν являются параметрами или оцениваются с помощью соотношений, включающих эти параметры. Наиболее часто используются следующие оценки:
hµµ = – Iµ. ,
hµν = 0.5K(hµµ + hνν). |
(112) |
В варианте Вольфсберга–Гельмгольца К = 1.75. Интегралы перекрывания вычисляются аналитически с ОСТ.
Электронная энергия молекулы с закрытой оболочкой в РМХ является удвоенной суммой энергий занятых МО и описывается выражением
E = 2∑(∑ciµ2 hµµ + ∑∑ciµciνhµν)
i µ |
µ ν |
, |
(113) |
|
|
(члены, ответственные за межэлектронное и межъядерное взаимодействие, не учитываются). Выражение (113) дает хорошие относительные оценки энергии в рядах соединений с равномерным распределением электронов. Гетероатомы нарушают равномерность электронного распределения и РМХ в соединениях с гетероатомами часто не пригоден. Тем не менее, расширенный метод Хюккеля дает зачастую лучшие результаты, чем его простой аналог, при изучении конформаций циклических молекул, барьеров внутреннего вращения и передает относительный порядок уровней энергии.
Уместно отметить роль, которую РМХ сыграл в развитии химии. Именно с его помощью был установлен механизм связывания в металлоценах, сформулировано правило Вудворда–Хоффманна, исследованы свойства основных состояний многих алифатических и ароматических систем и др.
Расчет свойств молекул
Энергия является важнейшей характеристикой молекул. Любой квантово–химический расчет основан на минимизации энергии системы N электронов и M ядер. Методы поиска минимума позволяют отыскать на поверхности потенциальной энергии точку, отвечающую равновесной конфигурации молекулы с наименьшей энергией (или минимумы, если их несколько). Важную роль здесь играет выбор начальной геометрии и симметрии молекулы: при правильном учете симметрии из–за уменьшения количества варьируемых параметров время расчета может сократиться в несколько раз.
Полные энергии даже простых молекул весьма велики. К примеру, полная энергия молекулы F2, рассчитанная в базисе 6–31G* с использованием теории возмущений 2–го порядка (MP2//6–31G*), составляет –199.0346 а.е. или – 522565.34 кДж/моль. Энергия же изолированного атома F в том же базисе равна –99.4873 а.е. Разность в энергиях составляет всего 0.0601 а.е., или 0.0302% (отметим, что сравнивать следует расчетные значения, полученные в одном и том же базисе). Однако в химии важны не абсолютные, а относительные значения.
Как правило, в неэмпирических расчетах задача определения теплоты образования молекул не ставится, хотя получаемые геометрические параметры и силовые постоянные позволяют это сделать (так, в программе GAMESS при вычислении матрицы вторых производных проводится гармонический анализ и рассчитываются термодинамические параметры молекулы при стандартной температуре). Для оценки теплоты образования чаще используются полуэмпирические методы, в которых полная энергия представлена суммой электронной энергии и энергии отталкивания атомных остовов (в соответствии с валентным приближением). Рассмотрим такой расчет на примере молекулы СН2 методом MNDO. Для определения теплоты образования вначале рассчитывается энергия атомизации (полная и электронная энергия для атомов одинакова):

34
EАТОМ = −ETOTAL(CH2 ) + EC + 2EH |
(114) |
Полная энергия равна –151.5864 эВ, энергии атомов С и Н составляют
–120.5006 эВ и –11.9063 эВ, соответственно, и
EАТОМ = 151.5863 – 120.5006 – 2*11.9062 = 7.2731 эВ =167.37 ккал/моль.
Теплота образования метилена вычисляется с использованием экспериментальных значений теплот образования атомов углерода (170.89 ккал/моль) и водорода (52.10 ккал/моль):
∆Нf0 = ∆Нf0© + 2∆Нf0(H) – Eатом = 170.89 + 2×52.10 – 167.37 = 107.72 ккал/моль.
Полученный результат отвечает «химической точности» расчета теплот образования. Наилучшие результаты по теплотам образования дают методы АМ1 и РМ3: число элементов, по которым эти методы параметризованы, растет с каждым годом. Например, программа HyperChem, имеющая удобный графический интерфейс пользователя, позволяет проводить вычисления с включением d–орбиталей. Это обеспечивает возможность расчета соединений 3d– и 4d– переходных металлов.
Дипольные и квадрупольные моменты молекул характеризуют распределение заряда по молекуле и определяют энергию межмолекулярного взаимодействия.
Дипольный момент
µ = ∫r[∑Zaδe(r −Ra ) −ρмол(r)]dV = ∑Za e Ra −2∑∑Pµν∫rχµ (r)χν(r)dV
µ ν |
(115) |
|
(ρмол(r) – электронная плотность молекулы, Za и Ra – заряд и координата ядра) в концентрированном виде характеризует полярность молекулы. В химии принимают, что диполь направлен от центра тяжести положительных зарядов к центру тяжести отрицательных зарядов. Для электронейтральных молекул дипольный момент не зависит от выбора начала отсчета.
Абсолютные значения дипольных моментов могут быть определены методом молекулярных пучков, микроволновой спектроскопии, ИК–спектроскопией, измерением комплексной диэлектрической проницаемости как функции частоты и температуры. Сравнивая результаты расчета и измерений, можно оценить надежность проведенного экспериментального исследования. Однако только квантово–химический расчет позволяет определить точное направление (или знак) дипольного момента.
Результаты расчетов дипольных моментов некоторых молекул, используемых в технике или имеющих важное биохимическое значение, приведены в табл. 19. Можно заключить, что расчет, занимающий несколько минут, хорошо предсказывает экспериментальные значения дипольных моментов.
Таблица 19. Дипольные моменты некоторых молекул (×1030 Кл м)
Молекула |
Расчет |
|
Эксперимент |
(6–31G**) |
|
(измерения в газе или растворе) |
|
|
|
||
|
|
|
|
Вода H2O |
|
+7.29 |
6.186 |
|
|
|
|
Цианамид CH2N2 |
|
+16.26 |
13.3 – 15.1 |
|
|
|
|
Формамид CH3NO |
|
+14.18 |
12.4(2) |
|
|
|
|
Мочевина CH4NO |
|
+17.06 |
15.2(1) |
|
|
|
|
L–аланин |
|
+41.44 |
41.0 |
|
|
|
|
Урацил C4H4N2O2 |
|
+16.22 |
13.9(1) |
|
|
|
|
35
пара–нитропиридин–N–оксид |
+1.00 |
2.3(1) |
|
C5H4N2O3 |
|||
|
|
Квадрупольный момент, характеризующий отклонение распределения заряда от сферического, играет особенно важную роль, если дипольный момент нейтральной молекулы равен нулю. Тогда именно он характеризует распределение электронной плотности и определяет электрическое поле вокруг молекулы. Существует несколько определений квадрупольного момента; наиболее часто используется следующее:
|
|
θαβ = 12 ∫[3rαrβ −r2δαβ ]ρ(r)dr, α,β = x, y,z |
(116) |
( |
δαβ |
– символ Кронекера). Из определения (116) видно, что квадрупольный момент есть симметричный тензор 2–го |
|
|
|||
ранга, причем сумма его диагональных элементов равна нулю. Для нейтральных молекул с нулевым дипольным мо-
ментом квадрупольный момент не зависит от выбора системы координат. Положительный знак θαβ указывает на «вытянутое» вдоль оси z распределение заряда, отрицательный – на «сплющенное» вдоль оси z распределение.
Квадрупольный момент удобно выразить через так называемые вторые моменты электронного распределения
∞ |
|
µαβ = ∫rαrβρ(r)dr, |
α,β = x, y,z |
−∞ |
(117) |
где
θxx=µxx–(1/2)(µyy+µzz), θxy=(3/2)µxy. Остальные компоненты θαβ получаются простой перестановкой индексов.
В табл. 20 приведены вычисленные и измеренные компоненты квадрупольных моментов некоторых молекул. Из табл. 20 следует, что, хотя согласие хуже, чем в случае дипольных моментов, тем не менее простой неэмпирический расчет вполне удовлетворительно предсказывает их величины. Это обстоятельство позволяет, в частности, вести направленный поиск новых материалов, обладающих высокими нелинейными оптическими свойствами. Обуславливающие их электронные поляризуемости зависят от вторых и третьих моментов электронной плотности молекул в основном состоянии. Поэтому задача сводится к поиску веществ без центра симметрии, в которых взаимная ориентация молекул с большими вторыми и третьими моментами θxx, θуy, θzz будет обеспечивать высокие нелинейно–оптические характеристики.
Таблица 20. Квадрупольные моменты некоторых молекул (×1040 Кл м2)
Молекула |
Компонента |
Расчет (6–31G**) |
Эксперимент |
|
|
|
|
|
θxx |
+7.93 |
+8.77(7) |
Вода Н2O |
θyy |
–7.59 |
–8.34(7) |
|
θzz |
–0.33 |
–0.34(1) |
|
|
|
|
|
θxx |
–4.44 |
–1.0(7) |
Формамид CH3NO |
θyy |
+12.58 |
–11.3(1) |
|
θzz |
–8.14 |
–10(3) |
|
|
|
|
Ацетилен C2H2 |
θzz |
+23.23 |
+20.1(6) |
|
|
|
|
|
θxx |
+4.99 |
+4.7 |
Этилен C2H4 |
θyy |
–11.04 |
–12.0 |
|
θzz |
+6.05 |
+7(1) |
|
|
|
|