Материал: 2Молекулы - лекции

6
Fϕi (xi ) =εiϕi (xi ) =hi (xi )ϕi (xi )+
N |
|
∫ |
|
ϕj(xj) |
|
2 |
−1 |
|
* |
−1 |
|
(12) |
|
|
|||||||||||
+∑ |
|
|
|
rij dxj ϕi (xi )−(∫ϕj |
(xj)rij ϕi (xj)dxj )ϕj(xi ) , |
|
||||||
j=1 |
|
|
|
|
|
|
|
|
|
|
|
|
где F – оператор Фока (аналог гамильтониана, включающий усредненное электрон–электронное отталкивание и учитывающий требование принципа Паули).
В методе ХФ применительно к молекулам детерминант Слейтера, являющийся приближением к N– электронной волновой функции, составляется из занятых электронами молекулярных орбиталей (МО) ϕi(x):
|
ϕ1(x1) |
ϕ2 (x1) .... |
ϕN (x1) |
|
|
|
|
|
|
|
|||||
Ψ = (N)−1/ 2 |
ϕ1(x2 ) |
ϕ2 (x2 ) .... |
ϕN (x2 ) |
|
|
|
|
|
.... |
.... |
.... |
.... |
|
|
|
|
ϕ1(xN ) |
ϕ2 (xN ) .... |
ϕN (xN ) |
|
. |
(13) |
|
|
|
||||||
Каждая МО описывает поведение одного электрона в поле остальных электронов и (в отличие от атома) всех ядер системы. Концепция МО тесно связана с теорией многоэлектронного атома. Подобно атомным орбиталям (АО) молекулярная спин–орбиталь зависит от координат лишь одного электрона (т.е. является одноэлектронной) и записывается в виде произведения пространственной ϕi(r) и спиновой η(s) компонент:
ϕi(x) = ϕi(r)η(s). |
(14) |
Каждая МО ϕi(x) характеризуется своим значением энергии εi, которое является собственным значением оператора Фока молекулы: электроны заполняют МО в порядке повышения энергии молекулы. Полная энергия молекулы с замкнутыми оболочками в методе ХФ определяется соотношением, аналогичным выражению для энергии в теории атома, а именно:
N |
N N |
1 |
|
Za Zb |
|
|
Eполн = 2∑ |
εi + 2∑∑(Jij − |
Kij) + ∑ |
|
|
||
2 |
Rab |
|
|
|||
i=1 |
i=1j=1 |
a ≠b |
. |
(15) |
||
|
|
|
|
|
Последний член описывает электростатическую энергию отталкивания ядер. Остальные члены
εi = hii + ∑N (Jij − 1 Kij)
j=1 2 ,
hii = ∫ϕ*i (xi )hiϕi (xi )dxi ,
Jij = ∫ϕ*i (xi )ϕ*i (xi ) r1ij ϕj (xj )ϕj (xj )dxi dxj ,
1 |
|
|
|
Kij = ∫ϕ*i (xi )ϕ*j (xi ) |
|
ϕi |
(x j )ϕj (x j )dxidx j |
rij |
|||
|
|
|
. |
(16)
(17)
(18)
(19)
имеют тот же смысл, что и в теории атома. Одноэлектронный интеграл hii описывает кинетическую энергию электрона на орбитали ϕi и его притяжение к ядрам, εi есть полная энергия этого электрона в поле ядер и остальных элек-
тронов. Двухэлектронный кулоновский интеграл Jij описывает энергию межэлектронного отталкивания, а двухэлектронный обменный интеграл Kij – понижение энергии взаимодействия электронов с параллельными спинами на ор-
биталях ϕi и ϕj .
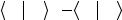
7
При вариационном решении уравнений ХФ оптимизируются только занятые электронами МО, следовательно, лишь их энергию находят физически обоснованно. Однако метод ХФ дает и характеристики свободных МО: такие МО называются виртуальными. К сожалению, они описывают возбужденные энергетические уровни молекулы лишь с ошибкой около 100% и применять их для трактовки спектроскопических данных следует с осторожностью, для этого существуют другие методы (см. ниже).
В дополнение к электронной энергии в методе ХФ для оптимизации геометрии молекулы (если она известна лишь приближенно) и определения частот гармонических колебаний ядер вычисляются первые и вторые производные полной энергии относительно ядерных координат. Обычно для этого непосредственно дифференцируют выражение (16) по координатам ядер . Минимум полной энергии соответствует равновесной геометрии молекулы, а диагонализация матрицы вторых производных в точке минимума, являющихся силовыми постоянными молекулы, дает частоты нормальных колебаний (см. ниже). Кроме того, стационарные точки энергетической потенциальной поверхности (точки, где первые производные энергии по ядерным координатам обращаются в нуль) - это минимумы, максимумы или седловые точки. Анализируя расположение и типы этих точек, можно охарактеризовать превращения молекул в ходе химических реакции.
Приближение МО ЛКАО. Уравнения Рутана
Уравнения Хартри–Фока для молекул (13) можно, в принципе, решить численно, получив МО в виде таблиц. Однако извлечение химической информации из волновых функций, выраженных таким образом, представляет собой нелегкую задачу. Существует приближение, позволяющее существенно упростить как решение уравнений ХФ, так и интерпретацию результатов. Двигаясь по молекуле, каждый электрон попадает под преимущественное влияние поля ядра, вблизи которого он находится в данный момент. Это означает, что описывающая этот электрон МО вблизи некоторого ядра должна быть близка к соответствующей АО. Поэтому каждую МО можно представить как линейную комбинацию всех m АО системы:
m |
|
|
φi (r) = ∑ciµχµ (r) |
|
|
µ |
. |
(20) |
Коэффициенты разложения ciµ определяют вклад каждой АО χµ в МО φi . Одна и та же АО по разному входит в разные МО, поэтому коэффициенты ciµ для каждой МО различны.
Выражение (20) называется приближением МО ЛКАО: оно очень удобно для использования вариационного метода. Применяя (21) с учетом ортонормированности МО (∫ϕi(r)ϕj(r)dV=δij), из условия минимума энергии получают уравнения ХФ в виде
|
|
|
|
|
m |
|
|
|
|
|
|
|
∑ciν(Fµν −εiSµν) = 0, µ =1,2,...,m |
|
|
|
|
|
|
|
ν=1 |
. |
(21) |
Здесь Fµν = ∫χµF χνdV – элементы матрицы оператора Фока F в базисе АО, |
S = ∫χµχνdV – интеграл перекрывания |
||||||
χµ |
и |
χ |
ν, |
ε |
i – энергия МО. Уравнения (21) называются уравнениями Рутана. |
||
АО |
|
|
|||||
Элементы матрицы оператора Фока Fµν в приближении МО ЛКАО имеют вид:
|
|
|
− |
1 |
|
|
|
Fµν = hµν + ∑∑∑c jλc jσ µν λσ |
2 |
µλ νσ |
|
|
|||
j |
λ σ |
|
|
|
, |
(22) |
|
|
|
|
|
||||
|
|
|
|
|
|
||
hµν = ∫χµ (ri )hχν(ri )dVi |
, |
|
|
|
|
(23) |
|
где |
|
|
|
|
|
||
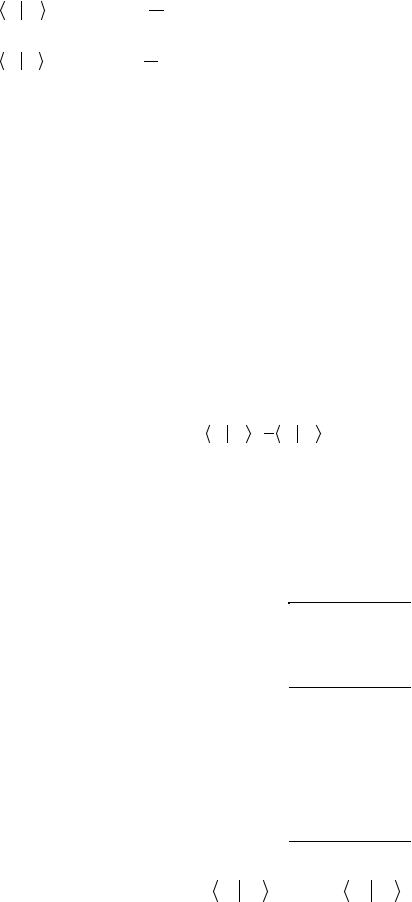
8
µν λσ |
= ∫∫χµ (ri )χν(ri ) |
1 χλ(rj)χσ(rj)dVidVj |
|
|
||
|
|
|
rij |
|
, |
(24) |
|
|
|
1 χν(rj)χσ(rj)dVidVj |
|
||
µλ νσ |
= ∫∫χµ (ri )χλ(ri ) |
|
|
|
|
|
|
|
rij |
, |
|
|
|
|
|
|
|
|
|
|
Уравнения Рутана можно переписать в матричном виде:
F C = S C E. |
(26) |
Путем унитарных преобразований F+=S–1/2FS–1/2 и C+=S–1/2C решение уравнения (26) сводится к стандартной задаче на собственные значения
F+C+= EC+. |
(27) |
Введем теперь матрицу зарядов–порядков связей или матрицу плотности (смысл этого названия будет прояснен поз-
же) P :
занят.МО
Pµν = ∑c jµc jν
j |
(28) |
(суммирование ведется по занятым МО). Эта матрица играет важную роль в теории химической связи, поскольку описывает распределение электронной плотности в молекуле.
Электронная энергия молекулы с закрытыми оболочками в методе Рутана:
|
|
|
1 |
|
|
|
E = 2∑∑Pµνhµν +2∑∑∑∑Pµν Pλσ µν λσ − |
2 |
µλ νσ |
|
|
||
µ ν |
µ ν λ σ |
|
|
. |
(29) |
|
|
|
|
||||
|
|
|
|
|
||
Из–за наличия самосогласованного поля уравнения ХФ нелинейны: решения можно получить, лишь задав некоторый потенциал, обусловленный распределением электронной плотности, априорно неизвестный. Поэтому решение уравнений Рутана осуществляется тем же итерационным методом ССП, что и в случае атома Блок–схема итерационного вычислительного процесса представлена на рис. 6.
Таблица 4. Число одноэлектронных и двухэлектронных интегралов в минимальном базисе АО
|
Атомные орбитали |
Число одноэлек- |
Число двухэлек- |
Общее |
|
Молекула |
|
|
число интегра- |
||
|
|
||||
|
|
тронных интегралов |
тронных интегралов |
||
|
N |
Тип АО |
|||
|
|
|
лов |
||
|
|
|
|
|
|
Н2 |
2 |
1s |
3 |
6 |
9 |
CH4 |
9 |
1s–, 2s–, 2p– АО углерода, |
45 |
1035 |
1080 |
|
|
1s–AO водорода |
|
|
|
Бензол C6H6 |
36 |
1s–, 2s–, 2p–AO углерода, |
666 |
222111 |
222777 |
1s–AO водорода |
|||||
|
|
|
|
|
|
Необходимо вычислять много двухэлектронных кулоновских µν λσ и обменных µλ νσ интегралов по АО (или по базисным функциям – см. ниже). Без учета симметрии молекулы число этих интегралов равно ≈ N4/8 (N – число АО), т.е. весьма велико, особенно, если учесть, что все четыре орбитали χµ, χν, χλ и χσ в общем случае центри-

9
рованы на разных ядрах (для сравнения: число одноэлектронных интегралов hµν ≈ N2/2, см. табл. 4). Отсюда ясно, сколь важен для эффективного вычислительного процесса выбор аналитического вида функций, по которым рассчитывают интегралы.
Многоэлектронная волновая функция и энергии состояний, получаемые с помощью метода Рутана (и с помощью метода Хартри–Фока вообще), инвариантны относительно ортогонального преобразования занятых электронами спин–орбиталей. Это означает, в частности, что если вместо АО для построения МО (21) будут использованы их линейные комбинации, полученные с помощью ортогональных преобразований, то одновременно и согласованно изменятся как все одно– и двухэлектронные интегралы, так и матрица P. Многоэлектронная волновая функция (14) и энергия системы (29) при этом останутся прежними. Это очень важное свойство метода: используя его, всегда можно обеспечить концептуальную химическую трактовку результатов, например, перейти к локализованным МО, описывающим электроны связи и неподеленные электронные пары, гибридным АО и т.д.
Ортогональным преобразованием называется преобразование, которое не меняет длин векторов и углов между ними и переводит один ортонормированный базис в другой ортонормированный. Матрица ортогонального преобразования Т обладает свойствами: ТТ' = 1, det T =±1.
Приближение МО ЛКАО ограничивает точность метода ХФ лишь постольку, поскольку реально в расчеты включается конечное число АО. Чтобы воспроизвести точное ХФ решение, потребовалось бы использовать в разложении (22) бесконечное число функций – этот случай известен как хартри–фоковский предел.
Ограничения метода Хартри–Фока
Из–за нелинейности уравнений ХФ среди решений всегда имеются такие, симметрия которых отличается от симметрии ядерной конфигурации молекулы ("дилемма симметрии"). Класс однодетерминантных функций, обладающих надлежащей симметрией, всегда уже, чем при отсутствии симметрийных ограничений. В последнем случае получают более низкое значение энергии из–за дополнительной вариационной свободы. Таким образом, в вариационной процедуре возникает дилемма: что лучше – более низкая энергия или правильная симметрия орбиталей? Пример: для правильного шестиугольника Н6 при больших расстояниях между атомами существуют решения, обладающие симметрией относительно оси 3–го, а не 6–го порядка. Такая же ситуация встречается в полиенах.
Пример нарушения симметрии: NO3. Чтобы получить правильную геометрию NO3, необходим высокий уровень расчета (рис. 7).
Игнорирование кулоновской электронной корреляции приводит к избыточной нелокальности обменного интеграла (20) и, как следствие, к завышенной в 1,5–2 раза оценке ширины запрещенной зоны в твердых телах. Метод ХФ непригоден также для расчета поверхности Ферми в металлах.
Электронная корреляция
Метод ХФ имеет принципиальный недостаток, суть которого поясняет следующий пример. Метод ХФ дает для энергии диссоциации молекулы Н2 значение 2.65 эВ, тогда как экспериментальная величина равна 4.75 эВ. При рассмотрении диссоциации молекулы водорода H + + H – ← H2 → H + H. проявляется так называемая диссоциационная катастрофа: отдельные атомы водорода имеют лишь по одному электрону и их электронные оболочки незамкнуты. Поэтому при расчете молекула Н2, имеющая замкнутую электронную оболочку, ведет себя так, как будто она имеет тенденцию диссоциировать на ионы H + и H –, которые можно описать, вводя дважды занятые орбитали на H – . Не удается описать и диссоциацию молекулы F2: ХФ энергия диссоциации оказывается отрицательной (рис.8). В неограниченном методе Хартри–Фока такой проблемы нет, однако этот метод не обеспечивает чистого спинового состояния.
Причина этих недостатков в том, что метод Хартри–Фока использует приближение независимых частиц, а электронное взаимодействие учитывается в нем как сумма взаимодействий каждого электрона со средней электронной плотностью остальных электронов. В действительности, между всеми электронами существует мгновенное кулоновское отталкивание, т. е. их движение коррелировано. Изменение энергии, вызванное этими мгновенными кулоновскими взаимодействиями, называется энергией корреляции1:
Eкорреляц = Eточн – EХФ < 0. |
(30) |
Разница в энергиях, рассчитанных с учетом и без учета корреляции, составляет около 1%, она химически существенна.
1 Поскольку расчеты всегда проводятся с использованием некоторых базисных функций, более корректно говорить о EКОРРЕЛЯЦ, относящейся именно к данному базису
10
Разделяют динамическую корреляцию, связанную с электронным движением, и статическую, обусловленную невозможностью учесть в методе ХФ малые отличия в однодетерминантных волновых функциях, когда в ходе химических реакций геометрия изменяется.
Пример, иллюстрирующий эффект электронной корреляции. Метилен СН2 имеет триплетное основное состояние 3B1 и низколежащее синглетное возбужденное состояние 1А1 (два неспаренных электрона обладают противоположными спинами). Эксперимент дает разность энергий между ними 9.2 ккал/моль. Из–за столь малой разницы в энергиях единственный детерминант Слейтера очень плохо описывает состояние 1А1, для которого детали взаимодействия электронов существенны, поэтому расчет методом ХФ завышает величину синглет–триплетного расщепления на 16– 19 ккал/моль даже при использовании очень широкого базиса. Минимум энергии достигается для состояния 1А1 только при использовании волновой функции в виде смеси конфигураций, включающей комбинацию волновых функций триплетного и синглетного состояний.
Существует несколько методов, позволяющих учесть электронную корреляцию и вычислить энергию молекулы более точно: метод конфигурационного взаимодействия (КВ), многоконфигурационный метод ССП, теория возмущений (МР) и др.
Конфигурационное взаимодействие
Разложение волновой функции N–электронной молекулы по N–электронным антисимметричным волновым функциям является ясным и естественным приемом учета электронной корреляции. В методе конфигурационного взаимодействии, многоэлектронная волновая функция раскладывается по детерминантам Слейтера, каждый из которых описывает систему в одном из возможных электронных состояний. Каждому состоянию отвечает определенная электронная конфигурация: их набор учитывает возможные переходы электрона с занятой МО на различные незанятые (виртуальные) орбитали. Это означает, что каждый такой детерминант строится из спин–орбиталей, отвечающих основному или одному из возбужденных одноэлектронных состояний молекулы. Полная волновая КВ–функция, учитывающая все возможные электронные конфигурации, имеет вид
∞ |
|
Ψкв = ∑аkΨk |
(31) |
к=0 |
и ищется вариационным путем. При этом спин–орбитали в каждом слейтеровском детерминанте Ψk остаются неиз-
менными (их предварительно рассчитывают по методу ХФ), а варьируются коэффициенты аk . Полный метод КВ (бесконечное число конфигураций) обеспечил бы, в принципе, точное решение электронного уравнения Шредингера в пределах данного базисного набора. Это, конечно, недостижимо: даже учет большого числа возбужденных конфигураций возможен только для небольших молекул и в не слишком широком базисе. Для больших молекул и базисов КВ–разложение на практике сильно ограничено: в расчет реально включают конфигурации, отвечающие возбуждению лишь некоторого числа электронов. Наиболее часто в волновую функцию включают однократно– и двукратновозбужденные электронные конфигурации, что уже позволяет учесть около 95% корреляционной энергии и понизить энергию системы на 2–3 эВ. Этого, в частности, достаточно, чтобы правильно описать диссоциацию молекулы F2 (рис. 8).
Метод КВ применим к описанию возбужденных состояний, систем с открытыми оболочками и неравновесных систем (например, диссоциирующих молекул), фотохимических реакций. Однако метод этот не слишком удобен: реализация полноконфигурационного метода невозможна; сходимость разложения низкая, при этом приходится учитывать порядка 104 – 106 конфигураций, каждая из которых дает вклад в энергию основного состояния лишь ≈10–3 эВ; число
подлежащих вычислению матричных элементов гамильтониана между конфигурациями Ψ0 и Ψk велико. Кроме этого, КВ–расчет энергии двух молекул на большом расстоянии дает результаты, отличные от суммы их энергий, рассчитанных порознь из–за различий в выборе возбужденных конфигураций фрагментов.
Многоконфигурационным методом ССП (МК–ССП) называется вариационный подход, в котором ХФ АО самосогла-
сованно оптимизируются одновременно с коэффициентами аk в (32), при этом используется все активное пространство функций. Это дает хорошее приближение для многоэлектронной волновой функции, хотя процедура выбора базиса и отбора конфигураций, включаемых в расчет, не является рутинной, что ограничивает общность подхода. Иногда это даже превращается в отдельную задачу.
Важную роль играет теорема Бриллюэна, позволяющая понизить число вычисляемых матричных элементов гамиль-
тониана между конфигурациями Ψ0 и Ψk . Она гласит: матричные элементы гамильтониана между основной Ψ0 и