Материал: 2Молекулы - лекции
21
значение барьера инверсии существенно занижено.
Табл. 11 может служить ориентиром при выборе базисного набора на первом этапе квантово–химических вычислений. Данные рекомендации основаны на опыте практических расчетов и в среднем отражают соответствие между рассчитываемыми свойствами и минимальными требованиями к базисному набору.
Таблица 11. Наименьшие базисные наборы, обеспечивающие описание свойств молекул
Свойства |
Базис |
Комментарии |
|
|
|
|
|
Молекулярная геомет- |
|
Исключение – расчет диэдральных углов и геометрии пирами- |
|
HF/6–31G |
дальных структур, где необходимо использовать поляризаци- |
||
рия |
|
онные функции |
|
|
|
||
|
|
|
|
Силовые постоянные |
HF/6–31G |
Учет поляризационных функций слабо влияет на результат |
|
|
|||
|
|
|
|
|
|
Исключение – молекулы с осью вращения, пронизывающей |
|
Вращательные и ин- |
HF/6–31G** |
два гетероатома (например, C–N): в этом случае требуется ба- |
|
зис DZ + Р |
|||
версионные барьеры |
|||
|
|
||
|
|
Учет электронной корреляции результат расчета не улучшает |
|
|
|
|
|
Химическая связь. |
HF/6–31G** |
Для реакций, при протекании которых связи в реагентах и в |
|
|
продуктах разняться. Необходим учет электронной корреляции |
||
Энергии реакций |
МР2/6–31G** |
||
|
|||
|
|
||
|
|
|
|
Взаимодействие ионов |
HF/6– |
Для расчетов молекулярных анионов и их взаимодействий не- |
|
и диполей. Водород- |
31++G** |
обходимо дополнительно включать диффузные функции |
|
ные связи |
|
||
|
|
||
|
|
|
|
Внутри– и межмолеку- |
МР2/6– |
Необходимы как поляризационные, так и диффузные функции, |
|
лярные взаимодейст- |
311+G** |
а также учет энергии корреляции электронов |
|
вия |
|
||
|
|
||
|
|
|
Существуют эмпирические алгоритмы, позволяющие, используя промежуточный уровень ab initio расчета достичь для энергии, потенциалов ионизации и сродства к электрону точности, соответствующей расчету в базисе 6– 311+G**(2df) с оптимизацией геометрии и учетом по теории возмущений всех одно–, двух–, трех– и четырехкратно возбужденных конфигураций. В основе этих схем лежит замеченная аддитивность энергии, которую иллюстрирует следующий пример:
Е[ MP3/6–31G**] ≈ E[MP3/6–31G] + {E[HF/6–31G**] – E[HF/6–31G]}. |
(52) |
Благодаря этой особенности, геометрия (и частоты) в этих схемах оптимизируются на уровне расчета MP2/6–31G*, а затем при фиксированной геометрии проводят расчеты с учетом возбужденных конфигураций высших порядков.
Наиболее распространенными являются предложенные Поплом с сотр. схемы, известные как Gaussian–1 (G1) и Gaussian–2 (G2). В схеме G1 при расчете корреляционной энергии используется базис 6–311G**(2df, p):
EcorrG1 = E(MP4/6 −311G **) |
|
|
+ E(MP4/6 −311+ G **) − E(MP4/6 −311G **) |
(53) |
|
+ E(MP4/6 −311G **(2df)) − E(MP4/6 −311G **) |
||
|
||
+ E(QCISD(T)/6 −311+ G **) − E(MP4/6 −311G **) |
|
В схеме G2 корреляционная энергия определяется в базисе 6–311+G(3df, 2p). В итоге удается достичь точности расчета энергии атомизации ~ 4 кДж/моль, а теплоты образования ~ 10 кДж/моль.
Методы теории функционала плотности
22
Многоэлектронная волновая функция Ψ очень просто связана с электронной плотностью ρ(r) соотношением
ρ(r) = ∫ ψ (r)ψ(r)dV′ |
(53) |
Электронная энергия системы зависит от электронной плотности основного состояния следующим образом:
E(ρ) = |
∫ |
Vяд(r)ρ(r)dV + |
1 |
∫∫ |
ρ(r)ρ(r') |
drdr′+G(ρ) |
|
|||
2 |
|
r −r' |
|
|
|
|||||
|
|
|
|
|||||||
|
|
|
|
, |
(54) |
|||||
|
|
|
|
|
|
|
|
|||
где Vяд(r) – потенциал ядер. Теорема Хоэнберга–Кона утверждает, что существует одинаковый для всех многоэлектронных систем (универсальный) функционал электронной плотности G(ρ). Он представляет собой сумму кинетической энергии и неклассической энергии электрон–электронного взаимодействия, включая обмен и корреляцию электронов. Причем, точная электронная плотность основного состояния обеспечивает минимум функционала (55). Теория, которая изучает способы расчета электронной структуры молекул и кристаллов, основываясь на минимизации функционала (55), называется теорией функционала (электронной) плотности.
Принимают, что электронная плотность основного состояния взаимодействующих электронов такая же, как и невзаимодействующих. Выражение для кинетической энергии электронов одинаково для всех систем. Тогда минимизация (55) относительно одноэлектронных функций ϕi(r) при условии их ортонормировки и постоянства числа электронов в системе дает уравнения Кона–Шэма:
|
1 |
|
2 |
+υˆ(r) + ∫ |
ρ(r′) |
|
|
|
||
− |
|
|
|
|
|
|
dr′+υˆxc (r) ϕi (r) = εiϕi (r) |
|
|
|
2 |
|
r −r |
′ |
|
|
|
||||
|
|
|
|
|
|
|
, |
(56) |
||
|
|
|
|
|
|
|
||||
где ρ = ∑ϕi 2, υˆxc (r) = δExc(ρ)/δρ – обменно–корреляционный потенциал, Exc(ρ) – зависящая от электронной плотности обменно–корреляционная энергия. Система уравнений (57) заменяет в теории функционала плотности стандартные уравнения Хартри–Фока. Они решаются самосогласованно, причем все приближения связаны с аппроксимацией обменно–корреляционного потенциала υxc. Все сказанное ранее в отношении использования и выбора базисных функций в неэмпирических квантово–химических методах справедливо и в теории функционала плотности.
Энергии одноэлектронных состояний в теории функционала плотности равны
εi(ТФП)= δE(ρ)/δni , |
(57) |
где ni –электронная заселенность состояния i. В методе Хартри–Фока они равны разности энергий двух состояний с электронными заселенностями, отличающимися на единицу:
εi(ХФ) = EХФ[ni = 1] – EХФ[ni = 0]. |
(58) |
Это означает, что одноэлектронные функции ϕi(r), вообще говоря, отличны от молекулярных орбиталей ϕi(r). Это иногда дает примущество теории функционала плотности. Например, разложив (58) в ряд Тейлора и приняв во внимание соотношение (57), можно получить для потенциала ионизации весьма точное выражение
Ii ≈ – εi(ni = 1/2). |
(59) |
Можно сказать, что потенциал ионизации может быть вычислен с помощью некоего переходного состояния с наполовину уменьшенной электронной заселенностью ВЗМО. Аналогичным образом концепция переходного состояния используется и при расчетах спектров. Это особенно важно для координационных соединений, где требуется высокий уровень вычислений методом ХФ, чтобы результаты могли быть применены для соотнесения переходов.
Простым, но эффективным вариантом теории функционала плотности является метод Хартри–Фока–Слейтера. Корреляцией электронов здесь, как и в методе Хартри–Фока, пренебрегают, а обменный потенциал представляется в виде
vx(r) = –3α[(3/8π)ρ(r )]1/3. |
(60) |
Величина α лежит в пределах 0,7–1,0 (этот метод часто называют также Xα–методом). Несмотря на кажущуюся простоту, Xα–метод успешно применяется для изучения магнитных свойств достаточно сложных многоатомных веществ, химической связи и др.
Точность, обеспечиваемую Xα–методом, можно оценить, анализируя рис. 17. На нем представлены результа-
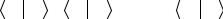
23
ты расчета различными методами энергий валентных уровней молекулы SF6 в сравнении с данными фотоэлектронной спектроскопии. С экспериментом согласуются лишь неэмпирические и Xα результаты, причем последние значительно точнее (метод CNDO дает неверный порядок уровней).
Полуэмпирическая квантовая химия
Принципиально иное направление, сыгравшее огромную роль в современном развитии химии, состоит в полном или частичном отказе от вычисления одноэлектронных (17) и двухэлектронных (18) – (19) интегралов, фигурирующих в методе ХФ. Вместо точного оператора Фока используется приближенный, элементы которого получают из эмпирических данных. Соответствующие параметры подбирают для каждого атома (иногда с учетом конкретного окружения) и для пар атомов: они либо являются фиксированными, либо зависят от расстояния между атомами. При этом часто (но не обязательно – см. ниже) предполагается, что многоэлектронная волновая функция является однодетерминантной,
базис минимальным, а базисные функции χiОРТ – симметричными ортогональными комбинациями ОСТ χj . Такие
комбинации легко получить из исходных ОСТ |
χj |
с помощью преобразования |
|
||
χiОРТ = ∑Sij−1/2χ j |
, |
(61) |
j |
где S ij – матрица интегралов перекрывания (эта процедура называется ортогонализацией функции по Левдину). Расчет МО проводится обычным итерационным путем.
Полуэмпирические методы работают на несколько порядков быстрее, чем неэмпирические. Они применимы к большим (часто – к очень большим, например, биологическим) системам и для некоторых классов соединений дают более точные результаты. Однако следует понимать, что это достигается за счет специально подобранных параметров, справедливых лишь в пределах узкого класса соединений. При переносе на другие соединения те же методы могут дать абсолютно неверные результаты. Кроме того, параметры часто подбираются таким образом, чтобы воспроизводить те или иные молекулярные свойства, поэтому придавать физический смысл отдельным параметрам не следует.
Основные приближения, используемые в полуэмпирических методах, следующие.
1)Рассматриваются только валентные электроны: считают, что электроны атомных остовов лишь экранируют ядра, поэтому эти электроны учитывают в функциях, описывающих энергию остов–остовного отталкивания (в которое включается ядер–ядерное отталкивание). Поляризацией остовов пренебрегают.
2)В МО учитывают только АО с главным квантовым числом, соответствующим высшим заселенным электронами орбиталям изолированных атомов (минимальный базис), причем считают, что базисные функции образуют набор ортонормированных АО.
3)Для двухэлектронных кулоновских и обменных интегралов вводят приближение нулевого дифференциального перекрывания (НДП):
χ *µ (r) χ ν (r) dV = 0, |
µ ≠ ν |
. |
(62) |
|
|
|
|
||
Считают, что из–за экспоненциальной зависимости радиальной части АО от расстояния е−ξr |
можно пренебречь |
|||
двухэлектронными кулоновскими и обменными интегралами, содержащими произведения разных атомных орбиталей, зависящих от одного аргумента:
µν λσ = µν λσ δµνδλσ = µµ λλ |
. |
(63) |
|
Это приближение резко уменьшает число вычисляемых двухэлектронных интегралов, поэтому оно в том или ином виде используется во всех полуэмпирических методах.
В приближении НДП, принимаемом для всех пар АО, уравнения Рутана имеют вид:
∑ciν(Fµν −εiδµν) = 0
ν |
, µ= 1, 2, 3,… |
(64) |
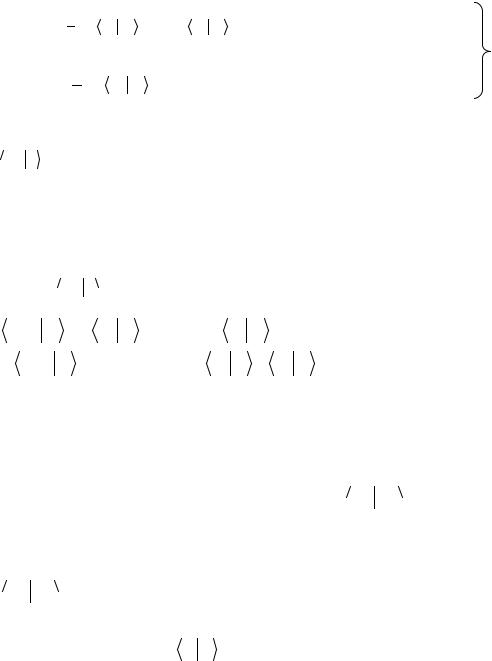
|
|
24 |
|
Элементы матрицы Фока записываются следующим образом: |
|
||
Fµµ = hµµ − 1 Pµµ µµ µµ + |
∑Pλλ µµ λλ |
|
|
2 |
λ≠µ |
, |
(65) |
|
|||
1 |
|
µ ≠ ν, µ ≠ ν |
|
Fµν = hµν − 2 Pµν µµ νν , |
|
||
4) Результат расчета не должен зависеть от выбора декартовой системы координат, в которой определяются ориентации p–, d– и т.д. АО. Приближение НДП нарушает это требование. Рассмотрим двухцентровый кулоновский интеграл
 pxpy s2 , где px – и py –АО одного и того же атома. В приближении НДП этот интеграл должен быть принят равным нулю (т.к. pxpydV =0). Повернем теперь декартову систему координат вокруг оси z на угол θ (рис. 18). Тогда
p′x = |
px |
cosθ + py sinθ |
(66) |
p′y = |
px |
sinθ – py cosθ. |
|
Интеграл  p'xp'y s2
 в повернутой системе координат запишется следующим образом:
p'xp'y s2 |
= − p2x s2 cosθsinθ + p2y |
s2 cosθsinθ + |
|
+ pxpy |
s2 (cos2 θ −sin2 θ) = ( p2y s2 |
− p2x s2 )cosθsinθ. |
(67) |
(учтено, что s–АО при повороте не меняется и что px– и py–АО ортогональны).
Выражение (67) равно нулю только при θ = 00 или 900. Это означает, что рассматриваемый интеграл кулоновского отталкивания не инвариантен относительно произвольного поворота атомной системы координат. Такое нарушение вращательной инвариантности имеет место каждый раз, когда двухэлектронные интегралы включают перекрывание двух разных р– и d–АО одного и того же атома. Поэтому в таких случаях в дополнение к НДП часто вводится еще од-
но приближение: считают, что двухэлектронные интегралы  µµ λλ
 зависят только от природы атомов, на которых
центрированы орбитали χµ и χν, и не зависят от конкретного вида орбиталей. Это соответствует сферическому усреднению распределения валентных электронов на АО различных атомов молекулы при расчете взаимодействия и обеспечивает инвариантность решения относительно поворота систем координат. Для усредненного интеграла
 µµ λλ
 используется обозначение γAB , где А и В обозначают атомы, на которых центрированы интегралы µ и λ; вычисляется этот усредненный интеграл с s–АО соответствующих атомов
γ |
AB |
= sA2 sB2 |
|
(68) |
Что касается одноэлектронных интегралов, то для них также вводятся различные приближения.
Ниже приведены характеристики стандартных полуэмпирических методов, получившие наибольшее распространение (см. также табл. 14).
25
NDO – нулевое дифференциальное перекрывание: применяется для всех пар АО, кроме одноэлектронных интегралов
CNDO/2 |
CNDO/S |
|
INDO |
INDO/S |
ZINDO/1 |
ZINDO/S |
|
MINDO/3 |
|||||||||||||||
|
|
|
|
|
|||||||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||||
параметриза- |
|
|
|
параметризация |
|
|
|
модификация |
|
|
|
параметриза- |
|||||||||||
ция по элек- |
|
|
|
по электронной |
|
|
|
ZINDO/1 для |
|
|
|
ция по тепло- |
|||||||||||
тронной |
|
|
|
плотности (орби- |
|
|
|
расчета энергети- |
|
|
|
там |
|||||||||||
|
|
|
|
|
|
|
|
|
|||||||||||||||
плотности |
|
|
|
тали не спарены) |
|
|
|
ческих состояний |
|
|
|
образования |
|||||||||||
(орбитали |
|
|
|
|
|
|
|
|
|
|
молекул с пере- |
|
|
|
|
|
|
|
|||||
спарены) |
|
|
|
|
|
|
|
|
|
|
ходными элемен- |
|
|
|
|
|
|
|
|||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
тами |
|
|
|
|
|
|
|
|||
параметризация по спектральным параметрам (орбитали спарены)
параметризация по спектральным параметрам (орбитали не спарены)
параметризация по спектральным параметрам для переходных элементов
NDDO – нулевое дифференциальное двухатомное перекрывание: применяется только для пар соседних атомов
MNDO |
AM1 |
|
PM3 |
|||
|
|
|
|
|
|
|
Отличие в способе выбора параметров, которые подбираются как для отдельных атомов, так и их пар
Сравнительная характеристика полуэмпирических методов
Метод |
Параметризуемое |
Хорошо воспроизводимые свой- |
Плохо воспроизво- |
|
(приближение) |
свойство |
ства |
димые свойства |
|
|
|
|
||
|
|
|
|
|
|
|
Дипольные моменты, длины свя- |
Теплоты образова- |
|
CNDO/2 |
Электронная |
ния, потенциал иони- |
||
плотность |
зей, валентные углы, силовые |
зации, сродство к |
||
|
константы |
электрону, спектры, |
||
|
|
|
реакции |
|
|
|
|
|
|
CNDO/S |
Спектр |
Спектр |
Теплоты образова- |
|
INDO/S, ZINDO |
ния, геометрия моле- |
|||
|
|
кул, реакции |
||
|
|
|
|
|
|
|
Спиновые плотности, константы |
Теплоты образова- |
|
INDO |
Спиновые плотности |
ния, потенциалы ио- |
||
сверхтонкого взаимодействия, |
низации, сродство к |
|||
|
|
геометрия молекул |
||
|
|
электрону, спектры, |
||
|
|
|
||
|
|
|
|
|
|
Потенциал атом– |
Теплоты образования, потенциа- |
Спектры, водородная |
|
MINDO/3 |
атомного взаимодей- |
|||
|
ствия |
лы ионизации, длины связей |
связь |
|
|
|
|
||
|
|
|
|
|
MNDO |
Теплоты образования |
Теплоты образования, |
Спектры, водородная |
|
|
||||
геометрия молекул |
связь |
|||
|
|
|||
|
|
|
||
|
|
|
|
|
АМ1 |
Теплоты образования |
Теплоты образования, |
Спектры |
|
геометрия молекул |
||||
|
|
|
||
|
|
|
|
|
|
Теплоты образования, |
Теплоты образования, геометрия |
|
|
РМ3 |
параметры межмоле- |
молекул, водородная связь, меж- |
Спектры |
|
|
кулярного взаимодей- |
молекулярные взаимодействия |
|
|
|
|
|
|