Материал: Анализ и исследование полупроводниковых материалов (90
5. МАСС-СПЕКТРОМЕТРИЧЕСКИЙ МЕТОД
Масс-спектрометрия как физико-химический метод исследования достаточно широко используется в полупроводниковом материаловедении. Результаты масс-спектрометрических исследований в значительной мере способствовали разработке и промышленному освоению новых материалов электронной техники, таких как монокристал-
лы и эпитаксиальные структуры соединений A2B6 , A3B5 , исходные ве-
щества для их получения, резистивные сплавы и мишени, материалы тонкопленочной и толстопленочной технологии.
Всю совокупность задач, решаемых с помощью массспектрометрии, можно разделить на три группы: определение состава и давления пара индивидуальных веществ и систем, исследование молекулярных форм примесей, элементный анализ.
Важно подчеркнуть, что в тех случаях, когда необходимо знать не только элементный, но и молекулярный состав, масс-спектрометрия является одним из самых эффективных и информативных физикохимических методов исследования веществ.
Принцип масс-спектрометрии заключается в образовании в ионном источнике ионов, обычно положительно заряженных; ускорении и фокусировке их электростатическим полем; разделении ионов с помощью анализатора в пространстве на отдельные пучки в соответствии с отношением массы к заряду m/e и последующей регистрации интенсивности и пространственного положения ионных пучков детектором в
условиях высокого вакуума (остаточное давление 1 10−8 мм рт.ст.). Результаты измерений представляются в виде графика (масс-
спектра), на котором по оси абсцисс отложены значения m/е , а по оси ординат - интенсивность ионных пучков I+.
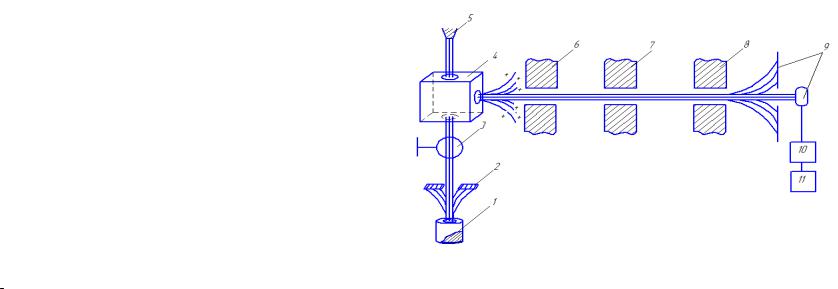
На рис.5.1 приведена принципиальная схема масс-спектрометра. В ионизационной камере 4 (остаточное давление 10−7 мм рт.ст.) происходит процесс однократной ионизации потока пара:
Aгаз →Агаз, |
AВгаз →АВгаз. |
||
е |
+ |
е |
+ |
Для получения положительно заряженных ионов используют различные методы ионизации. Так, для анализа элементов-примесей в различных материалах используют искровой разряд, термоионизацию, зонную бомбардировку, лазерное излучение и электронный удар. При изучении молекулярного состава пара применяют электронный удар и фотоионизацию.
Как известно, скорость заряженной частицы в электрическом поле определяется соотношением
69
mυ2 / 2 = Ee, |
(5.1) |
где m - масса частицы; е - заряд частицы; Е - разность потенциалов, необходимая для ускорения частиц до скорости υ.
Таким образом, поток ионов ускоряется в электрическом поле 7
(~103 В) до скорости υ (рис.5.1). Далее заряженные частицы - ионы - движутся через однородное магнитное поде 8 с напряженностью Н (гаусс) перпендикулярно направлению силовых линий. Радиус кривизны траектории, возникающей в результате отклонения пучка заряженных частиц в магнитном поле, должен быть таким, чтобы сила поля
′ |
mυ |
2 |
/ r : |
Heυ была равна центробежной силе |
|
mυ2 / r = Heυ′.
Рис.5.1. Схема масс-спектрометра: 1 – эффузионная камера Кнудсена с исследуемым веществом парциальное вещества 10−4 −10−7 мм рт.ст.); 2 - коллиматор (охлаждаемый) молекулярного пучка; 3 - заслонка для молеку-
лярного пучка; 4 - ионизационная камера; 5 - источник ионизации (источник электронов с энергией 50 - 100 эВ); 6 - фокусирующие электростатические линзы - комбинация электрических и магнитных полей; 7 - ускоряющее электрическое поле; 8 - электромагнит; 9 - коллектор ионов со
щелью для селекции ионов; 10 - усилитель сигнала (ионные токи 10−9 −10−15А);11записывающее устройство
70
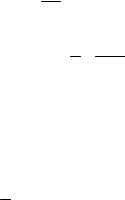
После преобразования получаем:
r = |
mυ |
|
He . |
(5.2) |
Из уравнений (5.1) и (5.2) находим
m = r2H2 . e 2E
Это уравнение называется основным уравнением масс-спектрометрии. Отметим, что r - это константа прибора. Ионы с различным отношением m/e попадают на коллектор 9 при различных фиксированных изменениях Н и Е.
Итак, если частицы в масс-спектрометре однократно ионизированы, то всегда можно найти массу частицы m, которая фиксируется в виде электрического сигнала и записывается на самописце в ко-
ординатах I + −M(me ) , где М - массовые числа.
Масс-спектрометрия является практически единственным методом прямого определения состава пара. Определение состава пара диктуется, в частности, потребностями технологии полупроводниковых материалов. Так, уровень легирования эпитаксиальных структур кремния существенно зависит от того, какие молекулярные образования и в каком количестве находятся в газовой фазе при легировании. Разработка управляемой технологии выращивания эпитаксиальных структур арсенида галлия и твердых растворов на его основе в значительной мере зависит от знания состава парогазовой смеси в зоне роста. Знание химических свойств используемых соединений в хлоридном и хлорид- но-гидридном процессах эпитаксиального осаждения арсенида галлия в совокупности с масс-спектрометрическими исследованиями и термодинамическими расчетами значительно ускорили разработку методов осаждения и промышленную технологию выращивания структур арсенида галлия с заданными параметрами.
Поразительные успехи с помощью масс-спектрометрии были достигнуты при исследовании состава пара при высоких температурах. При этом плодотворно используется сочетание метода Кнудсена для измерения давления пара с масс-спектрометрическим анализом продуктов испарения. В этом случае можно определять состав пара веществ, давление пара которых в интервале температур 100 - 1200 °С
составляет 10−1 −10−6 мм рт.ст.
В масс-спектрометрическом методе интенсивность ионного тока связана с парциальным давлением Pi соответствующего компонента
следующим соотношением:
|
k |
+ |
, |
||
Pi = |
σ |
i |
I T |
||
|
|||||
|
|
|
|
||
где k - коэффициент, характеризующий чувствительность прибора, который определяется калибровкой путем проведения эксперимента с
веществом с хорошо изученным давлением пара; σi - сечение иони-
зации данного рода атома или молекулы (вероятность столкновения электрона с атомом или молекулой, приводящая к образованию соответствующего иона); Т- абсолютная температура.
Таким образом, по масс-спектру можно рассчитать парциальное давление.
Отметим ряд ограничений и "узких" мест данного метода. Прежде всего сечения ионизации обычно известны для атомов, а не для молекул. Сечения ионизации молекул складываются из сечений ионизации соответствующих атомов, но это соотношение лишь приближенно:
σAB ≈σA +σB .
Этим обстоятельством обусловлен основной источник ошибок в определении давления пара методом масс-спектрометрии.
Вторым источником ошибок является диссоциативная иониза-
ция.
Энергия ионизирующих электронов больше, чем анергия связи атомов в молекулы, поэтому возможны процессы диссоциативной ионизации:
A2 e→2A+ . В результате содержание осколочных ионов в паре бу-
дет больше равновесного, т.е. измеряемое давление больше равновесного: Ризм>Рравн. Варьируя ускоряющим напряжением, можно обна-
ружить зависимость I + от Е, что будет признаком наличия диссоциативной ионизации. Подбирают режим, где эта зависимость минимальна или не имеет места.
С другой стороны, исследование зависимости I + = f (E) позво-
ляет найти энергию диссоциации молекул. Практика показывает, что влияние диссоциативной ионизации при исследовании состава и давления пара неорганических веществ можно почти всегда исключить.
Записывая зависимость во времени ионных токов, образуемых в результате диссоциативного испарения, мы можем исследовать пре-
71 |
72 |
вращения в изучаемой конденсированной системе и, в частности, определять конгруэнтный или инконгруэнтный характер испарения.
В силу изложенных причин проще всего интерпретировать массспектрометрические данные в координатах lgI +T −1/T . Тогда по на-
клону соответствующих прямых может быть найдена величина теплоты испарения того или иного компонента пара.
Таким образом, масс-спектрометрическое исследование дает качественный состав пара, относительное содержание компонентов пара, характер испарения вещества, теплоты испарения различных форм.
Получение же абсолютных значений давления пара требует более детального исследования всей совокупности процессов, протекающих в масс-спектрометре, и обычно выполняется лишь в специализированных лабораториях.
Как уже отмечалось, масс-спектрометрия широко используется для определения примесей-элементов в различных материалах. При этом метод обладаем рядом достоинств: не требуется предварительное химическое разделение анализируемых примесей, поскольку анализ
проводится в высоком вакууме (10−7 −10−8 мм рт.ст.), когда загрязнение из окружающей среди практически исключен; отсутствует необходимость в проведении "холостого" опыта; одновременно может быть определена концентрация практически всех элементов от лития до урана с высокой чувствительностью (10−5 −10−7 ат. %).
Отметим, что элементный анализ материалов проводится с помощью искрового или лазерно-плазменного ионных источников. Принцип работы искрового источника основан на высокочастотном разряде в вакууме между двумя электродами анализируемого образца. В результате образуется плазма, состав которой характеризует исходный образец. Напряжение на электродах (пиковое) -до 100 кВ с частой 1 МГц, продолжительность импульса - 20 - 200 мкс, частота следования импульсов - до n 103 импульс/с.
Наряду с электрическим разрядом для образования ионов используется лазерное излучение (лазерный источник с плазменной фокусировкой). Искровая масс-спектрометрия особенно полезна для об-
зорных анализов микропримесей на уровне 10−4 −10−7 aт. %, когда не требуется высокая точность, а необходимо иметь сведения практически о всех элементах-примесях. Недостаток метода - относительно низкая точность анализа, достигающая ±300 %.
В последнее время искровая масс-спектрометрия успешно используется для определения примесей на поверхности полупроводни-
ковых материалов в тонких пленках эпитаксиальных структур, а также для изучения послойного распределения примесей.
Использование лазерно-плазменного источника значительно расширяет возможности элементного анализа. С достаточной точностью (±50 %) можно определять элементный состав любого твердого материала во всем концентрационной интервале от 100 до 10−7 ат.%.
Метод разработан и уже довольно широко внедряется в практику. В качестве примера в табл. 5.1 приведены результаты массспектрометрического анализа некоторых материалов на содержание микропримесей с использованием искрового ионного источника.
Приведенные данные свидетельствуют о больших возможностях масс-спектрометрического метода. Весьма перспективной для анализа различных материалов является комбинация массспектрометрического метода с другими методами, например, с газохроматографическим.
73 |
74 |
Таблица 5.1 Масс-спектрометрический анализ некоторых материалов
Анализиру- |
Количест- |
Предел |
Интервал |
Навес- |
Время |
емый материал |
во эле- |
обнару- |
концент- |
ка, г |
анализа, |
|
ментов |
жения, |
раций, |
|
ч |
|
примесей |
масс. % |
масс. % |
|
|
|
|
|
|
|
|
Элементы 2,6 |
50 |
n 10−7 |
10−7 −10−1 |
0,1 |
15 |
групп |
|||||
( Zn,Cd,Te,Se) |
|
|
|
|
|
|
|
|
|
|
|
Монокристал- |
>40 |
n 10−7 |
10−7 −10−1 |
1,0 |
15 |
лы A2 B6 (CdTe,) |
|||||
ZnSe,CdSe) |
|
|
|
|
|
|
|
|
|
|
|
Кремний моно- |
3 ( C,O,N) |
(1−5) 10−5 |
10 −5 −10 − |
0,3 |
15 |
кристалличес- |
|
|
|
|
|
кий |
|
|
|
|
|
|
|
|
|
|
|
Кремний- |
|
11 |
1011 −1015 |
|
|
подложка (по- |
|
|
|
|
|
|
1 10 ат/ с |
ат/ см2 |
|
|
|
верхностные |
>35 |
0,1 |
20 |
||
загрязнения) |
|
|
|
|
|
|
|
|
|
|
|
Кремний- |
>65 |
n 10−7 |
10−7 −10−1 |
0,13 |
18 |
эпитак- |
|||||
сиальные слои |
|
|
|
|
|
GaAs, моно- |
|
|
|
|
|
кристаллы, |
>65 |
|
|
0,3 |
15 |
подложки, |
n 10−7 |
10−7 −1,0 |
|||
эпитаксиаль- |
|
|
|
|
|
ные слои |
|
|
|
|
|
|
|
|
|
|
|
6. ГАЗОХРОМАТОГРАФИЧЕСКИЙ МЕТОД
Метод газовой хроматографии характеризуется универсальностью, сравнительной простотой исследований, весьма высокой точностью измерений, селективностью.
Использование данного метода является перспективным для:
- решения химико-аналитических задач по идентификации химических форм примесей и их количественному определению в различных веществах и материалах электронной техники, например хлоридах кремния, фосфора и мышьяка, неорганических гидридах, органических растворителях;
-определения адсорбции, теплоты адсорбции, величин поверхности твердых тел (адсорбентов);
-исследования термодинамических свойств гетерогенных систем типа жидкость-газ и с целью нахождения температурной зависимости давления пара, констант равновесия, теплот растворения (испарения); тепловых эффектов реакций;
-получения высокочистых веществ-эталонов с минимальным содержанием микропримесей, необходимых для обоснования технических требований полупроводниковой технологии к исходным веществам.
Газовая хроматография представляет собой физико-химическое разделение компонентов подвижной фазы (газа, раствора) при ее дви-
жении вдоль другой неподвижной фазы (жидкости или твердого тела). Различия в геометрической и электронной структурах молекул исследуемых веществ приводят к их разной растворимости или адсорбируемости. Таким образом, в основе хроматографии лежат физикохимические процессы адсорбции и десорбции или растворения и испарения.
В простейшем случае процесс заключается в следующем. Через колонку, заполненную адсорбентом, непрерывно пропускают неадсорбирующийся газ и в этот газ-носитель вводят пробу разделяемой смеси веществ. На выходе из колонки регистрируется зависимость (хроматограмма) в координатах концентрация вещества - время τ его выхода или объем V прошедшего газа-носителя. Естественно, порядок выхода компонентов определяется их адсорбируемостью (растворимостью).
Если колонка заполнена адсорбентом, то такой вариант хроматографии называется газоадсорбционным. В случае, когда вместо адсорбента используется неподвижная жидкая фаза (НЖФ), вариант называется газожидкостным.
75 |
76 |
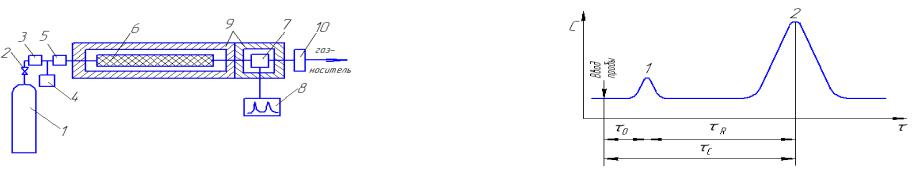
Газохроматографические исследования проводятся с помощью специального прибора - хроматографа, принципиальная схема которого приведена на рис.6.1.
В зависимости от химических свойств исследуемых веществ и поставленной задачи в качестве газа-носителя используются чистые азот, гелий, аргон, водород, которые, как правило, подвергаются дополнительной очистке, включая очистку от влаги до уровня
10−3 −10−5 %. Селективными адсорбентами могут служить активированные угли, силикагели, синтетические цеолиты, химические и механические свойства которых варьируются в широких пределах. В газожидкостной хроматографии (ГЖХ) в качестве неподвижных фаз применяется широкий круг высокомолекулярных соединений различной полярности, такие как парафины, силиконовые масла, полигликоли. Регистрация анализируемых веществ проводится детекторами по теплопроводности (катарометрами), пламенно-ионизационными, элек- тронно-захватными, ионизационными с тритиевым источником и др. Чувствительность определения микропримесей достигает 10−3 −10−5 % и менее.
Рис.6.1. Схема газового хроматографа: 1- баллон с газом-носителем; 2 – вентиль тонкой регулировки; 3 - фильтры и осушители газа: 4 - манометр; 5 - дозатор для ввода пробы; 6- колонка; 7 - детектор; 8 - самописец; 9 - термостаты; 10 - измеритель скорости потока
Для вывода основных уравнений, связывающих физико-химичес- кие константы веществ с данными хроматографических экспериментов, рассмотрим типичную хроматограмму (рис.6.2).
Известно, что разность τR времени удерживания данного компонента τC и времени удерживания газа-носителя τ0 равна
τR =τC −τ0 =τ0σk ,
где k - константа изотермы распределения Генри; σ - отношение объема неподвижной фазы к объему газа в колонке.
Величина τR называется исправленным временем удерживания
компонента, которая зависит также от объемной скорости v газа:
τR =Vυσk ,
где V- свободный объем газа в колонке, V =υτ0 .
Отсюда видно, что величиной, не зависящей от v, является произведение τRυ, которое называется удерживаемым объемом VR для
данного компонента:
VR =τRυ=Vσk.
Поскольку Vσ =Va - это весь объем неподвижного растворителя в ко-
лонке или объем адсорбционного слоя, то |
|
VR =Va k . |
(6.1) |
Рис.6.2. Хроматограмма исследуемого вещества: 1 - газ-носитель; |
|
2 - вещество; τ0 - время выхода газа-носителя; τC - время выхода |
вещества; |
τR - исправленное время удерживания |
|
В случае газожидкостной хроматографии Va =m/δ , где m - масса |
|
введенной в колонку НЖФ, а δ - ее плотность, имеем |
|
VR(газ−ж) =mk/δ . |
(6.2) |
Разделив обе части уравнения на величину m , получим
77 |
78 |