Материал: Лебедев-Степанов ВВедение в самосборку ансамблей наночастиц 2012
Разность энтропий удобно выразить через теплоту межфазного перехода (в расчете на одну молекулу):
|
q =T (s2 − s1 ) ; |
|
(2.66) |
||
тогда |
|
|
|
||
|
dp |
= |
q |
. |
(2.67) |
|
dT |
T (v2 − v1 ) |
|
|
|
Если первая фаза – жидкость, а вторая – газ, близкий к идеальному, то объемом жидкости можно пренебречь.
|
|
|
dp |
≈ |
|
q |
. |
|
(2.68) |
||
|
|
|
|
|
|
|
|||||
|
|
|
dT |
Tv2 |
|
||||||
Используя уравнение идеального газа p=kT/v2, получаем |
|
||||||||||
|
d ln p |
≈ |
|
q |
. |
(2.69) |
|||||
|
|
|
|||||||||
Отсюда |
dT |
|
kT 2 |
|
|||||||
|
|
|
|
|
|
|
|
|
|
||
|
|
|
|
|
q(T ) |
|
|||||
p = p0 |
exp − |
|
|
|
|
. |
(2.70) |
||||
|
|
|
|
||||||||
|
|
|
|
|
kT |
|
|||||
Данное уравнение определяет экспоненциальный характер зависимости давления насыщенного пара от температуры при малых концентрациях пара, когда он может считаться идеальным газом.
2.3.1. Альтернативный подход
Перепишем (2.67) с учетом (2.66) в виде
dp |
= |
E2 |
− E1 + p(v2 − v1 ) |
, |
(2.71) |
|
|
|
|||
dT |
T (v2 − v1 ) |
|
|||
|
|
|
36 |
|
|
где принято во внимание, что согласно второму началу термодинамики:
T (s2 − s1 ) = E2 − E1 + p(v2 − v1 ) .
Тогда |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
dp |
= |
|
E2 |
− E1 |
|
+ |
p |
|
|
|||||||
|
|
|
dT T (v2 |
− v1 ) |
|
T |
|
|
|||||||||||
или |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
d |
p |
= |
|
E2 − E1 |
, |
|
|||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
2 (v2 − v1 ) |
||||||||||||
|
|
dT T |
|
T |
|
|
|||||||||||||
откуда |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
d |
(pT −1 )= − |
E2 − E1 |
. |
||||||||||||||
|
dT −1 |
|
|||||||||||||||||
|
|
|
|
|
|
|
|
|
(v |
2 |
− v ) |
||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
1 |
|
||||
(2.72)
(2.73)
(2.74)
(2.75)
Около критической точки из последнего выражения получаем
|
d |
(pT −1 )= − |
dE |
. |
(2.76) |
|
dT −1 |
|
|||
|
|
dV |
|
||
Пусть под индексом 2 понимается пар, а под 1 – |
жидкость. Рас- |
||||
смотрим (2.75) вдали от критической точки, когда удельный объем пара на порядки больше объема жидкости. Тогда в знаменателе (2.75) в правой части можно пренебречь объемом жидкости по срав-
нению с объемом пара, в левой части pT −1 ≈ kn (пар близок к иде-
альному газу). Разность удельных энергий в правой части для неплотных газов в приближении уравнения Ван-дер-Ваальса равна взятой с обратным знаком потенциальной энергии жидкости
E2 − E1 = anl .
Тогда
d |
(kn)≈ −annl , |
(2.77) |
dT −1
37
d |
−1nl . |
|
|
|
ln n ≈ −ak |
(2.78) |
|
|
|||
dT −1 |
|
|
|
Полагая, что в рассматриваемом диапазоне температур плотность жидкости слабо меняется с температурой, получаем
n = n0 |
|
− |
an |
l |
|
|
exp |
|
, |
(2.79) |
|||
|
|
|||||
|
|
|
kT |
|
||
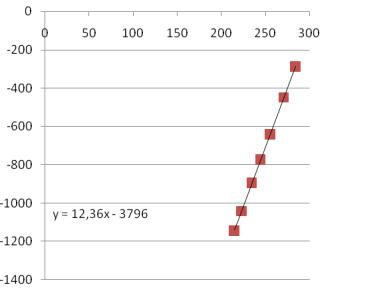
Рис. 2.2. Насыщенный пар гексана y = T ln ρ , где плотность выражена в единицах СИ, x = T . Из регрессионной прямой можно найти: ρ0 ≈ 223300 кг·м-3,
ak −1nl ≈ 3796 K
Как видим, линейность найденных соотношений хорошо выполняется в области их применимости. Заметим, что из сравнения (2.70) и (2.79) следует пропорциональность постоянной Ван-дер-Ваальса теплоте испарения, умноженной на плотность жидкости.
38
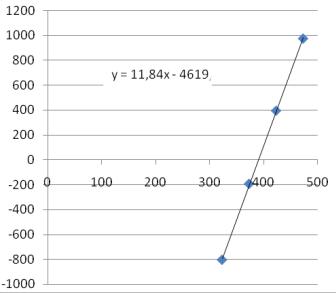
Рис.2.3. Насыщенный пар воды y = T ln ρ , где плотность выражена в единицах СИ, x = T . Из регрессионной прямой можно найти: ρ0 ≈ 138700 кг м-3,
ak −1nl ≈ 4619 K
Заметим, что в связи с примитивностью формы уравнения Ван- дер-Ваальса (наличие в нем всего двух параметров a и b, которые, вообще говоря, не константы, а должны зависеть от температуры и концентрации), способы определения указанных параметров из различных эмпирических данных могут давать заметно разнящиеся между собой значения, хотя и одного порядка по величине. Тем не менее, уравнение Ван-дер-Ваальса дает хорошее качественное представление о реальном газе.
Эмпирическая постоянная в уравнении насыщенного пара n0 может быть осмыслена с помощью уравнения состояния. Далее будет получено выражение для химического потенциала (3.88) реального газа, описываемого уравнением Ван-дер-Ваальса:
39
|
3 |
|
− |
b |
− |
|
2a |
+ |
|
|
kT |
|
||||
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|
|
||||||
µ = kT ln nλ − kT ln 1 |
|
|
|
|
|
|
|
b |
|
|
||||||
|
|
|
|
Vm |
|
Vm N A |
|
|
1 − |
|
||||||
|
|
|
|
|
|
Vm |
|
|||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||
или |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
µ = kT ln nl λ3 − kT ln(1 − bnl |
) − 2anl |
+ |
|
kT |
. |
|||||||||||
|
|
|
||||||||||||||
|
|
|
||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
1 − bnl |
|
|||
Отсюда для идеального газа:
µ = kT ln nλ3 .
(2.80)
(2.81)
(2.82)
Кроме того, есть уравнение давления, которое должно также совпадать в обеих фазах. Это дает зависимость концентрации от температуры. Несложно показать, что при соответствующих приближениях получается выражение типа (2.79).
Теперь о том, почему n0 сильно отличается от nl. Вернемся к уравнению
d |
(pT −1 )= − |
E2 |
− E1 |
. |
(2.83) |
|
dT −1 |
|
|
||||
|
(v |
2 |
− v ) |
|
||
|
|
|
1 |
|
|
|
При раскрытии числителя в правой части учтем зависимость энергии от температуры.
|
d |
ln n ≈ − |
E |
2 |
− E1 |
(2.84) |
||
|
dT −1 |
|
|
k |
||||
Отсюда |
|
|
− E1 |
|
|
|||
|
ln n ≈ − |
E2 |
+ C , |
(2.85) |
||||
|
|
kT |
|
|
||||
|
|
|
|
|
|
|
|
|
где |
|
|
|
|
|
|
|
|
E2 − E1 = E02 − E01 + cv1 (T − T0 ) − cv 2 (T − T0 ) |
(2.86) |
40 |
|