Материал: Основы физической химии
§ 4. Второй закон термодинамики. Энтропия |
45 |
нятия «энтропия». Статистическое определение энтропии основано на идее о том, что необратимые процессы в термодинамике вызваны переходом в более вероятное состояние, поэтому энтропию можно связать с вероятностью:
S = k ln W , |
(4.35) |
где k — постоянная Больцмана (k = R/NA), W — так называемая термодинамическая вероятность, т. е. число микросостояний, которые соответствуют данному макросостоянию системы. Формулу (4.35) называют формулой Больцмана. Более подробно статистический аспект понятия «энтропия» рассмотрен в главе IV (§ 15).
Вероятность W какого-либо состояния равняется числу всех возможных сочетаний, посредством которых может быть реализовано данное состояние. С увеличением количества молекул и числа доступных уровней энергии термодинамическая вероятность резко увеличивается, так что для обычных молекулярных систем при повышении температуры и разупорядоченности энтропия возрастает. Соответственно, верно и обратное. Для веществ, структура которых не характеризуется дальним порядком, при абсолютном нуле энтропия отлична от 0. Например, в молекулярной решетке CO возможны два варианта располо-
жения молекул:
CO OC CO OC
CO CO CO CO
В соответствии с формулой (4.34), при равновероятном расположении молекул нулевая энтропия должна была бы равняться R ln 2 = 5,76 Дж · моль−1 · К−1. На самом деле значение S0 = 4,69 Дж · моль−1 · К−1, что связано с тем, что второй вариант реализуется несколько чаще, чем первый.
2) Изотермическое расширение или сжатие
Для расчета энтропии в этом случае надо знать уравнение состояния системы. Расчет основан на использовании соотношений Максвелла
V2 |
|
|
|
V2 |
|
|
|
|
|
|
|
|
|
|
∂S |
|
|
|
∂p |
|
|
|
|||
S = V1 |
|
|
|
T dV = V1 |
|
|
|
V |
dV , |
(4.36.а) |
||
∂V |
∂T |
|||||||||||
p2 |
|
|
|
V2 |
|
|
|
|
|
|
|
|
S = p1 |
|
∂S |
|
T dp = − V1 |
|
∂V |
p dp. |
(4.36.б) |
||||
∂p |
∂T |
|||||||||||
В частности, для изотермического расширения идеального газа (p = nRT/V )
|
|
|
V2 |
|
p2 |
(4.37) |
||
|
S = nR ln |
|
= −nR ln |
|
. |
|||
|
V1 |
p1 |
||||||
Этот |
же результат можно |
получить, |
если использовать |
выражение |
||||
для |
теплоты изотермического |
обратимого |
расширения идеального газа: |
|||||
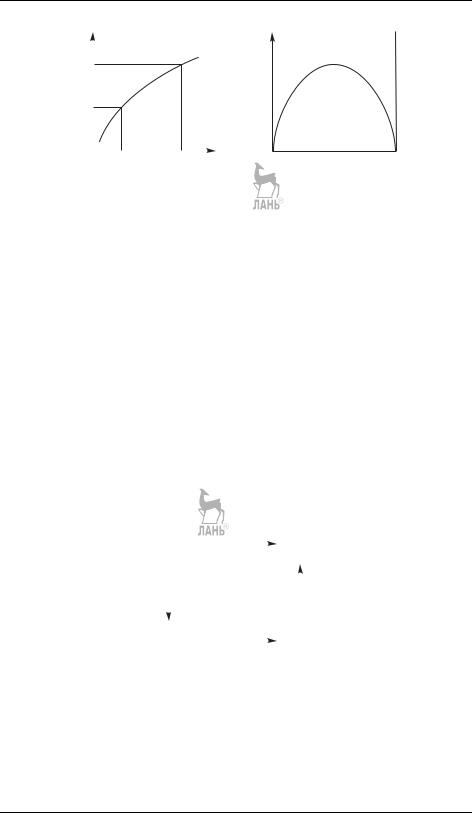
Qобр = nRT ln(V2/V1). График зависимости энтропии от объема системы при постоянной температуре представлен на рис. 4.3.а.
46 |
|
Гл. I. Основы химической термодинамики |
|
|
S |
|
mixS |
|
S2 |
|
|
|
S1 |
|
|
|
|
|
|
V1 |
V2 V |
A |
x |
B |
|
|
|
||
|
а |
|
б |
|
Рис. 4.3. Изменение энтропии при изотермических процессах: (а) расширение/сжатие идеального газа, (б) смешение двух идеальных газов
3) Фазовые переходы
При обратимом фазовом переходе температура остается постоянной, а теплота фазового перехода при постоянном давлении равна ф.пH, поэтому изменение энтропии равно:
S = |
1 |
δQф.п = |
ф.пH |
. |
(4.38) |
T |
|
||||
|
|
Tф.п |
|
||
При плавлении и кипении теплота поглощается, поэтому энтропия в этих процессах возрастает: Sтв < Sж < Sг. При этом энтропия окружающей среды уменьшается на величину ф.пS, поэтому изменение энтропии Вселенной равно нулю, как и полагается для обратимого процесса в изолированной системе.
Если фазовый переход происходит при температуре, отличной от температуры равновесного фазового перехода, то использовать формулу (4.38) нельзя, так как согласно второму началу термодинамики при необратимых процессах
dS > |
δQ |
. |
(4.39) |
|
|||
|
Tф.п |
|
|
В таких случаях для расчета энтропии используют ее свойство функции состояния, рассматривая цикл (см. ч. 2, пример 4-4):
|
Вещество A(α) |
S — ? |
Вещество A(β) |
|
|
|||||||
|
при данной T |
|
|
|
|
при данной T |
|
|
||||
|
|
|
|
|
|
|
||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
Tф. п |
α |
|
|
|
|
|
|
T |
Cβ |
||
|
|
|
|
|
|
|
||||||
Sp = |
Cp |
dT |
|
|
|
|
|
|
Sp = |
p |
dT |
|
|
|
|
|
|
|
T |
||||||
|
|
|
|
|
|
|
||||||
|
T |
T |
|
|
|
|
|
|
Tф. п |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||
|
|
|
|
|
S = |
ф. пH |
|
|
|
|
|
|
|
Вещество A(α) |
T |
Вещество A(β) |
|
|
|||||||
|
|
ф. п |
|
|
||||||||
|
|
|
|
|
|
|
|
|
|
|||
|
при Tравн. ф. п |
|
|
|
|
при Tравн. ф. п |
|
|
||||
|
|
|
|
|
|
|
||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
4) Смешение идеальных газов при постоянных температуре и давлении
Если n1 молей одного газа, занимающего объем V1, смешиваются с n2 молями другого газа, занимающего объем V2, то общий объем будет равен V1 + V2, причем газы расширяются независимо друг от друга и занимают весь объем, поэтому
§ 4. Второй закон термодинамики. Энтропия |
47 |
общее изменение энтропии равно сумме изменений энтропии каждого газа:
S = n1R ln |
V1 + V2 |
+ n2R ln |
V1 + V2 |
= −(n1 + n2)R (x1 ln x1 + x2 ln x2) , (4.40) |
V1 |
V2 |
где xi — мольная доля i-го газа в полученной газовой смеси. Изменение энтропии (4.40) всегда положительно, так как все ln xi < 0, поэтому идеальные газы всегда смешиваются необратимо. График зависимости энтропии смешения от состава при постоянной температуре представлен на рис. 4.3.б.
Если при тех же условиях смешиваются две порции одного и того же газа, то уравнение (4.40) уже неприменимо. Никаких изменений в состоянии системы при этом не наблюдается, следовательно, S = 0. Формула (4.40) не содержит никаких индивидуальных параметров газов, поэтому, казалось бы, должна быть применима и к смешению одинаковых газов. Это противоречие называют парадоксом Гиббса. Статистическая природа этого парадокса будет рассмотрена в гл. 4.
5) Изменение энтропии при химической реакции
Разность мольных энтропий продуктов реакции и реагентов, взятых в стандарт-
ных состояниях, называется стандартной энтропией реакции. Для реакции
νiAi = 0
i
стандартная энтропия реакции равна разности абсолютных стандартных энтро-
пий продуктов и реагентов с учетом стехиометрических коэффициентов:
rS◦ = |
νi Si◦. |
(4.41) |
|
i |
|
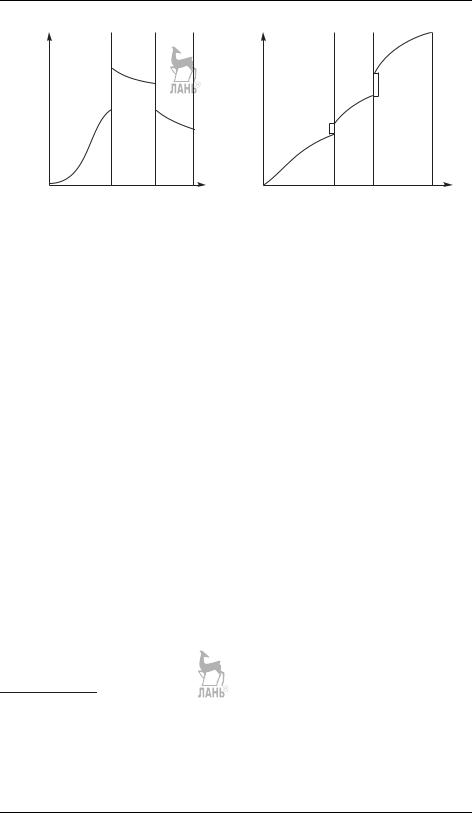
Для расчета абсолютной энтропии веществ в стандартном состоянии надо знать зависимости теплоемкости Cp от температуры для каждой из фаз, а также температуры и энтальпии фазовых переходов. Так, например, абсолютная энтропия газообразного вещества в стандартном состоянии при температуре T складывается из следующих составляющих (рис. 4.4): 1)
|
Tm |
|
|
Tb |
|
|
T |
|
||||||
S◦ |
= |
Cp,крист |
dT + |
mH |
+ |
|
Cp,жидк |
dT + |
vH |
+ |
|
Cp,газ |
dT. |
(4.42) |
|
|
|
|
|
||||||||||
T |
|
T |
Tm |
|
T |
Tb |
|
T |
|
|||||
|
|
|
|
|
||||||||||
|
0 |
|
|
|
|
Tm |
|
|
Tb |
|
||||
В термодинамических таблицах обычно приводят значения абсолютной энтропии в стандартном состоянии при температуре 298 К или табулируют значения S с шагом по температуре 100 К.
Абсолютные энтропии участников реакции при давлении, отличном от стандартного, находят, интегрируя соотношение (4.30.б):
p |
∂Tj p dp. |
(4.43) |
|
Sj (T , p) = Sj◦(T , p◦ = 1) − p◦=1 |
|||
|
|
∂V |
|
1) Обозначения: m — плавление (melting), v — испарение (vaporization), b — кипение (boiling).
48 |
Гл. I. Основы химической термодинамики |
|
Cp/T |
Жид- |
S |
Крис- |
||
таллы |
кость |
Газ |
|
||
vS
mS
Tm |
Tb |
T |
Tm |
Tb |
T |
|
а |
|
|
б |
|
Рис. 4.4. (а) К расчету |
энтропии по результатам |
измерения теплоемкости; |
|||
|
(б) зависимость энтропии от температуры |
|
|
||
§ 5. Термодинамические потенциалы
Внутренняя энергия (U) и энтропия (S) относятся к классу характеристических функций. Напомним, что функция называется характеристической, если все термодинамические свойства гомогенной системы могут быть выражены непосредственно через нее и ее частные производные по соответствующим (естественным) переменным. Характеристические функции, по определению, содержат в себе всю термодинамическую информацию о системе. Но не все они удобны для решения практических задач. Так, естественными переменными энтропии являются объем, количества веществ и внутренняя энергия. Последнюю невозможно измерить, а следовательно, нельзя проконтролировать ее изменение в ходе интересующего процесса; то же самое относится и к самой энтропии. В связи с этим возникает задача:
вместо U(S, V , n) и S(U, V , n) ввести другие функции, независимыми переменными которых были бы экспериментально измеримые температура, давление, объем и количество вещества, при этом новые функции должны сохранить практически важные свойства энтропии и внутренней энергии — их характеристичность 1) и возможность предсказания направленности процессов.
Если внимательно посмотреть на фундаментальные уравнения Гиббса (4.7) и (4.8), то можно заметить, что «удобные» переменные представляют собой производные внутренней энергии или энтропии по их естественным (и не всегда «удобным») переменным. Следовательно, надо обратиться к таким математическим преобразованиям, которые позволили бы перейти от естественных переменных S, V , n или U, V , n к соответствующим частным производным от функций U и S. В математике такой переход осуществляют с помощью преобразований Лежандра. Суть этих преобразований заключается в переходе от функции одних переменных Z(X1, X2, ...Xn) к другой функции ψ(Y1, Y2, ...Yn), аргумен-
1) Сохранение характеристичности означает, что из данной характеристической функции с помощью некоторых преобразований мы получаем другую, из которой исходная функция восстанавливается однозначно, т. е. при этом в ней сохраняется вся исходная термодинамическая информация о системе.
§ 5. Термодинамические потенциалы |
49 |
Z = Z(X1, ... , Xn)
dZ = n ∂Z dXi
i=1
∂Xi
|
∂Z |
|
|
= Yi |
|
|
∂Xi |
|
|||
|
i=j |
|
|||
|
|
|
i |
|
|
|
|
|
n |
|
|
dZ = |
|
YidXi |
|||
|
|
|
=1 |
|
|
ψ = Z − |
n |
|
|||
=1 |
YiXi |
||||
|
|
|
i |
|
|
Рис. 5.1.
|
|
|
= U(S, V , n), |
U = T S |
− |
pV + |
|
|
|
||||||||
|
|
U∂U |
|
|
|
∂U |
|
|
|
|
|
∂U i |
μini |
||||
|
|
|
|
|
|
|
∂ni |
V ,S,nj=i dni |
|||||||||
dU = ∂S V ,n dS + ∂V S,n dV + i |
|
||||||||||||||||
|
∂U |
|
|
|
|
∂U |
|
|
−p, |
|
∂U |
V ,S,nj=i |
|
||||
|
∂S V ,n |
= T , |
∂V S,n = |
∂ni |
= μi |
||||||||||||
|
|
|
|
|
dU = T dS − pdV + i |
μidni |
|
|
|
||||||||
|
|
|
|
|
H = U + pV , |
F = U − T S |
|
|
|
||||||||
|
|
|
|
|
G = U + pV − T S |
|
|
|
|
|
|||||||
Схема преобразований Лежандра функций Z и U
тами которой являются производные исходной функции Z по ее переменным, т. е. Yi = (∂Z/∂Xi)Xi=j . Преобразования Лежандра являются примером математических однозначно обратимых контактных преобразований. В процессе их осуществления сохраняется вся математическая и физическая информация, содержащаяся в исходной функциональной зависимости. Достаточным условием существования таких преобразований является отличие от нуля определителя
|
∂2Z |
|
= |
∂ (Y1, ... Yn) |
= 0. |
(5.1) |
∂Xi∂Xj |
∂ (X1, ... Xn) |
|||||
|
|
|
в |
общем случае нескольких |
переменных |
|
Схема преобразований Лежандра |
||||||
|
|
|
|
|
|
|
и применительно к внутренней энергии приведена на рис. 5.1. В результате проведенных математических операций вводятся три термодинамических потенциала — энтальпия, энергия Гельмгольца и энергия Гиббса:
H(S, p, n) = U + pV , |
(5.2.а) |
F (T , V , n) = U − T S, |
(5.2.б) |
G(T , p, n) = U + pV − T S = H − T S = F + pV . |
(5.2.в) |
В скобках указаны естественные переменные перечисленных функций. Все эти потенциалы не имеют абсолютного значения, поскольку определены с точностью до постоянной, которая равна внутренней энергии при абсолютном нуле. Все они имеют размерность энергии [Дж, Дж · моль−1].
Зависимость термодинамических потенциалов от их естественных переменных описывается соответствующими фундаментальными уравнениями Гиббса. Для внутренней энергии фундаментальное уравнение приведено в преды-