Материал: Основы физической химии
40 |
Гл. I. Основы химической термодинамики |
с учетом соотношения (4.7):
dU = T dS + SdT − pdV − V dp + |
μidni + nidμi = |
|
|
i |
i |
i |
|
|
= dU + SdT − V dp + |
nidμi. (4.15) |
Для того чтобы от теории перейти к решению практических задач, с которыми приходится сталкиваться химику, мы будем в дальнейшем использовать обобщенную формулировку второго закона, данную Гиббсом и Гуггенгеймом:
существует экстенсивная функция состояния термодинамической системы — энтропия (S). При протекании в изолированной системе
обратимых процессов эта функция остается неизменной, а при необратимых — увеличивается
dSU,V ,n 0. |
(4.16) |
В состоянии термодинамического равновесия энтропия изолированной системы достигает максимума (dSU,V ,n = 0, d2S < 0). Выражение (4.16) представляет собой математическую форму записи общего условия термодинамического равновесия изолированной системы. С его помощью можно получить частные условия фазового и химического равновесия, которыми широко пользуются на практике.
Частные условия фазового равновесия
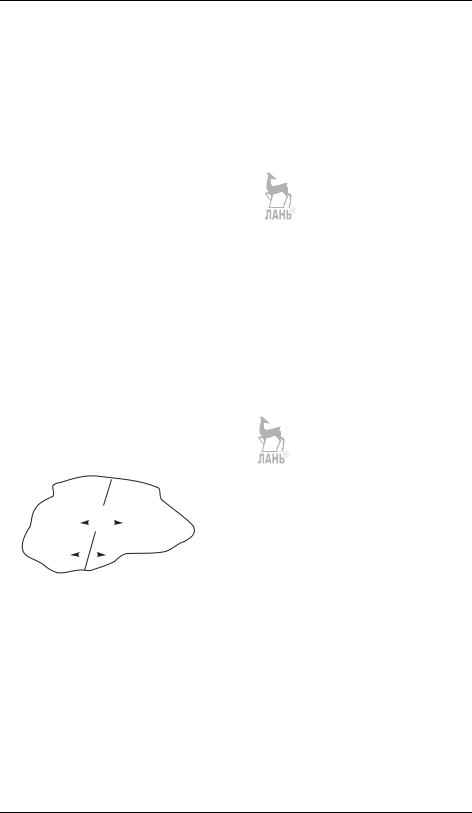
Для вывода частных условий равновесия удобно воспользоваться распространенным в термодинамике приемом, когда изолированная система представ-
ляется как совокупность двух |
подсистем A и B, открытых по отношению |
|||||
|
|
|
|
|
|
друг к другу (рис. 4.2). Эти подсистемы |
|
|
|
|
|
|
способны обмениваться энергией и ве- |
A |
B |
|
ществом, но оболочка, ограничивающая |
|||
|
|
dni |
|
систему в целом, остается несжимаемой |
||
|
|
|
|
|||
δQ |
|
|
и адиабатической. |
|||
|
|
Энтропия — свойство термодина- |
||||
|
|
|
|
|
|
мической системы (ее внутренняя пе- |
|
|
|
|
|
|
|
|
|
|
|
|
|
ременная), поэтому, согласно постула- |
Рис. 4.2. Изолированная система, |
со- |
там термодинамики, при равновесии она |
||||
стоящая из двух подсистем, открытых |
является функцией температуры (или |
|||||
по отношению друг к другу |
|
внутренней энергии) и внешних пере- |
||||
менных. Если в качестве внешних переменных выбрать объем и количества веществ, то полный дифференциал функции S = S(U, V , n) записывается в виде
dS = |
∂S |
V ,n dU + |
|
∂S |
U,n dV + |
|
|
∂S |
U,V ,nj=i dni. |
(4.17) |
|
||||||||||
∂U |
∂V |
i |
∂ni |
Частные производные, входящие в это выражение, уже определены нами ранее (см. соотношение (4.9.б)). Учитывая свойства аддитивности энтропии, внут-
§ 4. Второй закон термодинамики. Энтропия |
41 |
ренней энергии, объема и количества вещества, общее изменение энтропии изолированной системы можно представить в виде суммы:
dS = dS(A) + dS(B) = |
|
|
|
|
|
|
|
|
|
|
(A) |
|
|
|
|
1 |
dU + |
p |
dV − |
μi |
dni |
+ |
|
|
|
||||||
T |
T |
i |
|
T |
|
dni |
|
||||||||
|
|
+ |
|
dU + |
|
dV − |
|
|
(B) |
||||||
|
|
1 |
p |
μi |
, (4.18) |
||||||||||
|
|
T |
T |
i |
T |
||||||||||
где первая группа слагаемых относится к подсистеме A, а вторая — к подсистеме B. Так как по условию система (A + B) изолирована, то
dU(A) = −dU(B), |
dV (A) = −dV (B), |
dni(A) = −dni(B). |
|
|
(4.19) |
||||||||||||||||||||
С учетом этого выражение (4.18) преобразуется к виду |
|
|
|
|
|
|
|
||||||||||||||||||
dS = dSA + dSB = |
T |
|
(A) |
− T |
dU(A)+ |
|
|
|
|
|
|
|
|
|
|||||||||||
|
|
|
|
1 |
|
|
|
|
|
|
1 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
+ |
|
p |
|
(A) |
|
p |
|
(B) |
|
|
|
|
|
μ |
|
|
μ |
|
(B) |
(A) |
|
|
|||
|
|
|
|
|
|
|
|
|
|
(A) |
|
|
|
|
|||||||||||
|
|
|
|
− |
|
|
|
|
|
dV (A) − i |
|
|
i |
− |
|
i |
|
dni |
. |
(4.20) |
|||||
|
T |
|
|
|
T |
|
|
|
T |
|
T |
|
|||||||||||||
В состоянии равновесия энтропия изолированной системы достигает максимума, т. е. dSU,V ,n = 0. Так как переменные, стоящие под знаком дифференциала в уравнении (4.20), являются независимыми, для равенства нулю левой части уравнения необходимо, чтобы каждое из слагаемых в правой части второго равенства обращалось в нуль, т. е.
T |
|
(A) |
= |
T |
|
(B) |
, |
T |
|
|
= |
T |
|
|
, |
Ti |
|
= |
Ti |
. |
(4.21) |
||||
1 |
|
|
1 |
|
|
|
p |
|
(A) |
|
|
p |
|
(B) |
|
|
μ |
(A) |
|
|
μ |
(B) |
|
||
Откуда следуют частные условия фазового равновесия в рассматриваемой
изолированной системе:
T (А) = T (В) — термическое равновесие, |
(4.22.а) |
p(А) = p(В) — механическое равновесие, |
(4.22.б) |
μi(A) = μi(B), i = 1, ... , n — фазовое равновесие. |
(4.22.в) |
Частные условия химического равновесия
Любая химическая реакция
νj Aj = 0
j
в изолированной или закрытой системе может быть представлена как результат взаимообмена компонентами между составляющими веществами Ai при неизменном компонентном составе системы (n = const). Количества составляющих, Nj, в отличие от количества компонентов ni, являются зависимыми переменными. Согласно закону кратных отношений, изменения количества составляющих в реакции должны быть пропорциональны стехиометрическим
42 Гл. I. Основы химической термодинамики
коэффициентам в уравнении реакции. Коэффициент пропорциональности ξ называют химической переменной:
ξ = |
Nj − Nj,0 |
, |
dξ = |
drNj |
, |
(4.23) |
|
|
|||||
|
νj |
|
νj |
|
||
где стехиометрические коэффициенты νi положительны для продуктов реакции и отрицательны для реагентов, Nj,0 — начальное количество j-го вещества, участвующего в реакции. Химическая переменная относится к классу так называемых внутренних параметров (не путать с внутренними переменными!). Так как при протекании реакции количества реагентов уменьшаются, а количества продуктов возрастают, химическая переменная всегда имеет положительное значение. Несложно показать (см. пример ниже), что количества составляющих можно представить в виде линейной комбинации количеств образующих их
компонентов.
dNj = αij dni, (4.24)
i
где αij — стехиометрический коэффициент в формуле j-го составляющего при i-м компоненте или элемент формульной матрицы системы. С учетом выражения (4.24) последнее слагаемое в фундаментальном уравнении Гиббса (4.7) может быть записано не через количества компонентов, а через количества
составляющих веществ
μidni = μj dNj , (4.25)
ij
где μj — химический потенциал j-го составляющего.
Пример: рассмотрим систему, компонентами которой являются N и H, а составляющими веществами — N2, H2 и NH3. В этом случае формульная матрица системы записывается следующим образом:
|
N2 |
H2 |
NH3 |
N |
2 |
0 |
1 |
H |
0 |
2 |
3 |
Учитывая условие материального баланса по компонентам, получим соотношение:
dnN = 2 · dNN2 + 0 · dNH2 + 1 · dNNH3 , dnH = 0 · dNN2 + 2 · dNH2 + 3 · dNNH3 .
С учетом этого последнее слагаемое в фундаментальном уравнении (4.7) преобразуется к виду
μNdnN + μHdnH = μN[2 · dNN2 + 1 · dNNH3 ] + μH[2 · dNH2 + 3 · dNNH3 ] =
= 2μN · dNN2 + 2μH · dNH2 + [μN + 3μH] · dNNH3 .
Если принять, что μN2 = 2μN, μH2 = 2μH и μNH3 = μN + 3μH, то приходим к выражению, аналогичному соотношению (4.25):
μNdnN + μHdnH = μN2 · dNN2 + μH2 · dNH2 + μNH3 · dNNH3 .
Для изолированной системы, в которой единственным источником неравновесности является химическая реакция (dS = diS = drS), а массообмен между частями системы отсутствует (например, система гомогенная), общее изменение энтропии системы можно представить в виде суммы:
n |
= − |
j |
μj dNj |
= − |
j |
νj μj dξ |
(4.26) |
|
dSU,V , |
|
T |
|
T |
. |
|||
§ 4. Второй закон термодинамики. Энтропия |
43 |
В соответствии со вторым законом термодинамики, изменение энтропии изолированной системы при протекании самопроизвольного процесса (химической реакции) должно быть неотрицательным:
n |
= − |
j |
νj μj dξ |
|
0, |
(4.27) |
dSU,V , |
|
T |
|
а энтропия в состоянии равновесия должна достигать максимального значения. Дифференцируя функцию S по независимой химической переменной ξ, приходим к частному условию химического равновесия в изолированной системе:
|
∂S |
U,V ,n |
1 |
|
j |
νj μj = 0 или |
j |
νj μj = 0. |
(4.28) |
||
∂ξ |
= − T |
|
|||||||||
|
|
|
|
|
|
|
|
|
|
|
|
Сумма |
|
|
|
|
− j |
|
|
|
|
||
|
|
|
|
|
νj μj = A |
|
|
(4.29) |
|||
Расчеты изменения энтропии в различных процессах основаны на использовании выражения (4.3) и частных производных энтропии по термодинамическим переменным:
|
∂S |
p |
|
|
C |
|
∂S |
|
V = |
C |
|
|||||||
|
= |
|
|
p |
, |
|
|
|
V |
, |
(4.30.а) |
|||||||
∂T |
|
T |
∂T |
T |
||||||||||||||
|
|
|
∂S |
|
|
|
|
|
∂V |
|
|
|
|
|||||
|
|
|
|
T = − |
|
|
p |
, |
|
|
(4.30.б) |
|||||||
|
|
∂p |
∂T |
|
|
|||||||||||||
|
|
|
∂S |
|
T |
= |
∂p |
|
V . |
|
|
|
(4.30.в) |
|||||
|
|
∂V |
|
∂T |
|
|
|
|
||||||||||
Последние два тождества представляют собой примеры соотношений Максвелла.
44 |
Гл. I. Основы химической термодинамики |
1) Нагревание или охлаждение при постоянном давлении (объеме)
Количество теплоты, необходимое для изменения температуры системы при p = const, выражают с помощью теплоемкости: δQобр = CpdT . C учетом соотношения (4.3)
|
T2 |
T2 |
|
||||
S = |
|
δQобр |
= |
|
Cp |
dT . |
(4.31) |
|
|
|
|||||
|
|
T |
|
T |
|
||
|
T1 |
T1 |
|
||||
Если теплоемкость не зависит от температуры в интервале от T1 до T2, то уравнение (4.31) можно проинтегрировать:
S = Cp ln |
T2 |
. |
(4.32) |
|
|||
|
T1 |
|
|
При более сложной температурной зависимости теплоемкости в выражении (4.32) появляются дополнительные слагаемые. Например, если теплоемкость
описывается рядом
Cp = a + bT + c/T ,
то соответствующее изменение энтропии
S = a ln T1 |
+ b(T2 |
− T1) − c |
T2 |
− T1 |
. |
(4.33) |
|
|
T2 |
|
|
1 |
1 |
|
|
Если изменение температуры происходит при постоянном объеме, то в формулах (4.31) и (4.32) Cp надо заменить на CV .
В случае, когда нижним пределом интегрирования является абсолютный нуль температуры, выражение (4.31) можно преобразовать к виду
|
T |
|
||
S = S0 + |
|
Cp |
dT. |
(4.34) |
|
|
|||
|
|
T |
|
|
|
0 |
|
|
|
Значение постоянной интегрирования (S0) устанавливается третьим законом термодинамики:
при нулевой абсолютной температуре энтропия любых веществ, находящихся в равновесном состоянии, имеет одно и то же значение, не зависящее от фазового состояния вещества. В изотермических процессах, происходящих при T = 0, энтропия не зависит ни от обобщенных
сил, ни от обобщенных координат.
Так как при 0 К энтропия всех веществ одинакова, то конкретное значение S0 несущественно, и его можно принять равным нулю (постулат Планка):
при абсолютном нуле все идеальные кристаллы имеют одинаковую энтропию, равную нулю.
Постулат Планка позволяет ввести понятие абсолютной энтропии вещества, т. е. энтропии, отсчитанной от нулевого значения при T = 0. Используя понятие абсолютной энтропии, следует помнить, что вывод о постоянстве S0 относится лишь к полностью равновесным при 0 К системам. На самом деле при понижении температуры уменьшаются скорости релаксационных процессов и в веществе «замораживается» некоторая остаточная энтропия.
Кажущийся произвол в выборе постоянной интегрирования в уравнении (4.34) можно устранить, если обратиться к статистическому толкованию по-