Материал: Основы физической химии
|
|
|
|
§ 3. Первый закон термодинамики. Термохимия |
35 |
|||||||
Cp |
|
|
|
Cp |
|
|
|
Реагенты |
|
|
||
|
|
|
|
|
||||||||
|
|
|
|
|
|
|
|
|
|
|
||
|
|
|
Продукты |
|
|
|
|
|
|
Продукты |
||
|
|
|
|
Реагенты |
|
|
|
|
|
|
||
|
|
|
|
|
|
|
|
|
|
|||
|
|
|
|
|
|
|
|
|
|
|||
|
|
|
|
|
|
|
|
|
|
|||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
T |
|
|
|
|
|
|
T |
|
rH |
|
|
|
rH |
|
|
|
|
|
|||
|
|
|
|
|
|
|||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
T |
T |
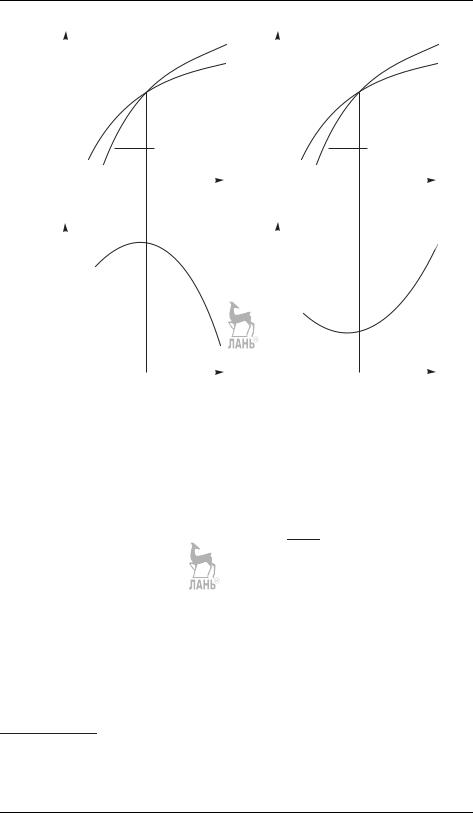
Рис. 3.3. Различные виды зависимости rCp и |
rH от температуры |
С изменением давления энтальпия идеального газа не изменяется, поэтому энтальпия реакции между идеальными газами от давления не зависит. В случае реальных газов отличие rH от соответствующей величины, полученной для идеальных газов, можно вычислить, например, с помощью уравнений состояния участников реакции:
|
p |
∂ ∂prH T dp. |
|
rH(p) − rH(p → 0) = |
0 |
(3.28) |
Для расчета интеграла необходимо помнить, что при большом разрежении (малых давлениях) все газы ведут себя идеально, а вид производной энтальпии по давлению определяется типом уравнением состояния реального газа: 1)
|
∂ rH |
T = −T |
∂ rV |
p + rV. |
(3.29) |
∂p |
∂T |
Для конденсированной фазы зависимость энтальпии реакции от давления учитывают с помощью изотермического коэффициента сжимаемости вещества β (см. § 2).
1) Вывод формулы (3.29) приведен в § 5.
36 |
Гл. I. Основы химической термодинамики |
§ 4. Второй закон термодинамики. Энтропия
Основными положениями первого закона являются утверждения о постоянстве внутренней энергии изолированной системы, об эквивалентности различных ее форм и количественном соотношении между изменением внутренней энергии системы и теплотой (и/или работой), которыми эта система обменивается с окружением. При этом первый закон не касается характера процессов, возможности их осуществления и направления протекания. Ответ на вопрос, какие процессы при заданных условиях будут происходить самопроизвольно и каков их предел, является прерогативой второго закона.
В научной и учебной литературе представлено большое число эквивалентных по сути формулировок этого закона; некоторые из них приведены ниже.
Постулат Р. Клаузиуса:
невозможен самопроизвольный переход теплоты от менее нагретого тела к более нагретому.
Формулировка второго закона В. Томсона и М. Планка:
невозможно построить периодически действующую машину, которая только бы охлаждала тепловой резервуар и производила работу, т. е. фактически невозможно создать вечный двигатель второго рода.
На основании постулата Клаузиуса доказывается теорема:
коэффициент полезного действия (КПД) полностью обратимого циклического процесса больше КПД любого другого цикла, который протекает с тем же рабочим телом между теми же температурами.
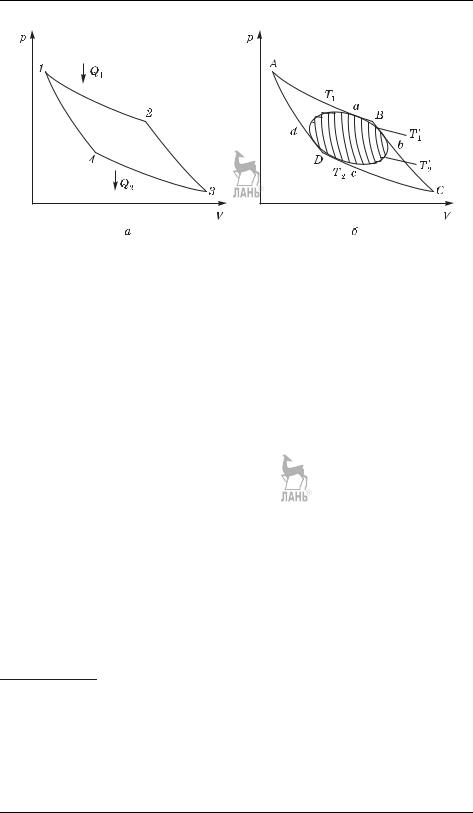
Если в качестве обратимого циклического процесса выбрать цикл Карно, составленный из двух изотерм и двух адиабат (рис. 4.1.а), а в качестве рабочего тела рассматривать идеальный газ, то можно показать, что в этом случае
δQ |
= 0. |
(4.1) |
|
T |
|||
|
|
С учетом свойств полного дифференциала записанное выше соотношение означает, что существует некоторая функция состояния S, бесконечно малое изменение (dS) которой равно δQ/T , т. е. обратная температура является интегрирующим множителем для функции Q. Так как любой циклический процесс может быть представлен в виде бесконечно большого числа малых циклов Карно (см. рис. 4.1.б), то можно утверждать, что соотношение (4.1) будет выполняться для всякого обратимого циклического процесса с идеальным газом. Чтобы распространить полученные выводы на системы любой природы, используют теорему Карно–Клаузиуса:
коэффициент полезного действия тепловой машины не зависит от природы рабочего тела и определяется только температурами теплоотдатчика и теплоприемника.
Следовательно, вывод о существовании некоторой функции состояния, обозначенной выше S, справедлив для всех термодинамических систем вне за-
висимости от вида их уравнения состояния. По предложению Клаузиуса, эту функцию называют энтропией. Размерность энтропии [энергия/температура =
= Дж · К−1], в справочных изданиях приводятся мольные величины.
§ 4. Второй закон термодинамики. Энтропия |
37 |
Рис. 4.1. а — Цикл Карно: 1–2, 3–4 — изотермы, 2–3, 1–4 — адиабаты; б — представление любого циклического процесса в виде совокупности циклов Карно
Формулировки второго закона, предложенные Клаузиусом и Томсоном (Кельвином), весьма далеки от химии, для решения практических задач больший интерес представляют формулировки Гиббса и Гуггенгейма.
Формулировка Дж. Гиббса: 1)
система находится в состоянии равновесия, если ее энтропия при всех возможных изменениях, совместимых с условиями постоянства энергии, объема и масс всех компонентов, остается постоянной или уменьшается, т. е.
δSU,V ,m1,...mn 0. |
(4.2) |
Формулировка Э. Гуггенгейма:
существует функция состояния энтропия S, которая обладает следующими свойствами: если при бесконечно малом изменении состояния системы поглощенную из окружающей среды теплоту обозначить через δQ, то
δQ/T < dS — для естественных (самопроизвольных) процессов, δQ/T > dS — для неестественных (вынужденных) процессов, δQ/T = dS — для любых обратимых процессов.
Объединение трех последних соотношений в одно приводит к неравенству Клаузиуса
dS |
δQ |
, |
(4.3) |
|
T |
||||
|
|
|
при подстановке которого в выражение (3.2) для первого закона термодинамики
получается следующее неравенство:
dU T dS − pdV + μidni. (4.4)
i
1) Символ вариации δ отвечает любым возможным изменениям энтропии первого порядка малости, удовлетворяющим условиям существования системы. Неравенство δSU,V ,m1,...mn 0 означает, что в состоянии равновесия энтропия системы достигает максимума, так что любые отклонения от этого состояния могут сопровождаться только ее уменьшением.
38 |
Гл. I. Основы химической термодинамики |
Так как на практике гораздо удобнее иметь дело с уравнениями, а не с неравенствами, изменение энтропии обычно представляют в виде суммы двух слагаемых:
dS = deS + diS, |
(4.5) |
где deS = δeQ/T — изменение энтропии за счет обратимого обмена энергией
ивеществом между частями изолированной системы, diS = δiQ/T — изменение энтропии при необратимом процессе внутри системы. 1) Теплоту δiQ называют
некомпенсированной теплотой Клаузиуса, численно она равна так называемой потерянной работе. Эту работу рассчитывают как разность между работой обратимого и необратимого процессов между одинаковыми начальными
иконечными состояниями системы.
Если между подсистемами изолированной системы нет обмена веществом и энергией, то deS = 0 и возрастание энтропии происходит за счет неравновесных процессов, т. е.
dSU,V ,n = diS 0. |
(4.6.а) |
|
Если все процессы в системе протекают обратимо, то diS = 0 и |
|
|
dSU,V ,n = deS = 0. |
(4.6.б) |
|
С учетом этого можно перейти от неравенства (4.4) к уравнению |
|
|
dU = T dS − pdV + i |
μidni, |
(4.7) |
которое принято называть обобщенной формой записи первого и второго законов термодинамики. Если разрешить уравнение (4.7) относительно энтропии, то получим соотношение
dS = T1 dU + Tp dV − μTi dni (4.8)
i
Уравнения (4.7) и (4.8) называют фундаментальными уравнениями Гиббса
для внутренней энергии и энтропии. Эти два уравнения имеют ряд очень важных особенностей.
• Уравнения (4.7) и (4.8) являются характеристическими, т. е. в них в явном виде представлена вся термодинамическая информация о системе; аналогично, функции S(U, V , n) и U(S, V , n) называются характеристическими функциями, а соответствующие им наборы переменных — естественными: 2)
|
∂U |
V ,n |
= T , |
|
∂U |
S,n |
= −p, |
|
|
∂U |
S,V ,nj=i |
= μi; |
(4.9.а) |
|||||||||||||||
∂S |
∂V |
|
|
∂ni |
||||||||||||||||||||||||
|
∂S |
|
|
|
1 |
|
|
∂S |
|
|
|
p |
|
|
|
∂S |
|
|
|
μ |
|
|||||||
|
|
V ,n |
= |
|
, |
|
|
|
U,n |
= |
|
, |
|
|
|
U,V ,nj=i |
= − |
i |
. |
(4.9.б) |
||||||||
∂U |
T |
∂V |
T |
∂ni |
T |
|||||||||||||||||||||||
1)Индексы e и i — сокращение от external и internal.
2)Понятие «характеристичность» связано с определенным набором переменных. Функция, характеристическая для одного набора переменных, перестает быть таковой при другом наборе.
§ 4. Второй закон термодинамики. Энтропия |
39 |
• С помощью фундаментальных уравнений может быть установлена взаимосвязь между термодинамическими функциями и независимыми переменным, входящими в эти уравнения:
|
|
∂T |
S,n = − |
∂p |
|
|
|||
|
|
|
V ,n , |
(4.10.а) |
|||||
|
∂V |
∂S |
|||||||
∂ (1/T ) |
U,n = |
∂ (p/T ) |
V ,n . |
(4.10.б) |
|||||
|
|
|
|
||||||
∂V |
|
|
∂U |
||||||
В основу вывода соотношений (4.10.а, б) положены представления о том, что внутренняя энергия и энтропия являются функциями состояния, их бесконечно малые приращения — полными дифференциалами, следовательно, для каждой из них должны быть равны смешанные вторые производные:
|
∂2U |
|
= |
∂2U |
и |
|
∂2S |
|
= |
∂2S |
. |
(4.10.в) |
∂S∂V |
∂V ∂S |
∂U∂V |
∂V ∂U |
Равенства (4.10.а) и (4.10.б) являются примерами соотношений Максвелла.
• Аргументами в обоих фундаментальных уравнениях являются только экстенсивные переменные, при этом внутренняя энергия и энтропия представляют собой однородные функции первой степени этих переменных, т. е. для них выполняется условие
Z (kX1, kX2, ... kXj ) = kαZ (X1, X2, ... Xj ) , α = 1 |
(4.11.а) |
|||
и теорема Эйлера для однородных функций первой степени: |
|
|||
|
|
∂Z |
|
|
Z = i |
|
|
Xi. |
(4.11.б) |
∂Xi |
||||
• Входящие в уравнения (4.7) и (4.8) обобщенные экстенсивные (Xi) и интенсивные (Pi) переменные являются функциями одних и тех же независимых переменных, при этом уравнения вида
Pi = Pi(X1, X2, ...Xn) |
(4.12) |
представляют собой однородные функции нулевой степени переменных Xi. Эти уравнения есть не что иное, как термическое и калорическое уравнения состояния, о которых говорилось в § 2.
• Между интенсивными переменными уравнений (4.7) и (4.8) существует дополнительное уравнение взаимосвязи, дифференциальная форма которого
называется уравнением Гиббса–Дюгема: |
|
|
−SdT + V dp − i |
nidμi = 0. |
(4.13) |
Последнее уравнение получается при дифференцировании выражения (4.14) 1)
U = T S − pV + μini (4.14)
i
1) Это выражение является прямым следствием применения теоремы Эйлера об однородных функциях 1-й степени к функции внутренней энергии (U).