Материал: Основы физической химии
70 |
Гл. II. Приложения химической термодинамики |
Если воспользоваться выражением для химического потенциала компонента реального конденсированного раствора, то мольная энергия Гиббса этой фазы запишется следующим образом:
Gm = (1 − x) {μ◦A + RT ln [γA (1 − x)]} + x {μ◦B + RT ln (γBx)} .
После выполнения простейших алгебраических преобразований приходим к выражению:
Gm = {(1 − x) μ◦A + xμ◦B} + {RT [(1 − x) ln (1 − x) + x ln x]} +
+ {RT [(1 − x) ln γA + x ln γB]} , (6.29)
в котором первая группа слагаемых в квадратных скобках представляет собой сумму стандартных химических потенциалов компонентов раствора, т. е. по сути уровень отсчета свойств раствора.
Вторая сумма в фигурных скобках в уравнении (6.29) соответствует энергии случайного (хаотического) распределения частиц в объеме фазы, что характерно для идеального раствора. В сумме эти первые две группы слагаемых дают энергию Гиббса идеального раствора.
Разность между абсолютным значением интегрального свойства и суммой свойств компонентов, взятых в соответствующих количествах, в термодинамике называют относительным интегральным свойством фазы:
Z = Z |
− |
x Z◦ = |
x |
Z |
|
. |
(6.30.а) |
|
i i |
i |
i |
|
|
||
ii
Вчастности, для двухкомпонентного раствора A1−xBx оно записывается в виде
равенства |
− |
|
Z◦ |
+ x Z◦) = x |
|
|
|
|
|
|
|
|
(6.30.б) |
Z = Z |
(x |
A |
Z |
A |
+ x |
B |
Z |
B |
. |
||||
|
A |
A |
B B |
|
|
|
|
|
Разность между парциальной мольной величиной в растворе, Zi, и мольным свойством чистого компонента, Zi◦, называется относительной парциальной
мольной величиной, Zi. В соответствии с этим относительную энергию Гиббса 1 моля идеального раствора ( mixGm) можно представить в виде
G |
[(1 |
− |
x) μ◦ |
+ xμ◦ |
] = |
G = (1 |
− |
x) μ |
A |
+ x μ |
B |
= |
m − |
|
A |
B |
|
mix m |
|
|
|
= RT [(1 − x) ln (1 − x) + x ln x] . (6.31.а)
Изменения других термодинамических функций при образовании 1 моля идеального раствора записаны ниже в виде соотношений, которые следуют из фундаментального уравнения для функции G (5.3.в):
|
∂ |
mixGm |
|
|
|
|
|
|
|
|
|
||
mixSm = − |
|
|
|
p = −R [(1 − x) ln (1 − x) + x ln x] , |
(6.31.б) |
||||||||
|
∂T |
|
|||||||||||
|
|
|
|
|
|
∂ |
|
mixGm |
|
|
|||
|
|
mixHm = −T 2 |
|
|
|
|
|
|
p |
= 0, |
(6.31.в) |
||
|
|
|
∂T |
T |
|
||||||||
|
|
|
|
|
∂ |
mixGm |
|
|
|
|
|||
|
|
|
mixVm = |
|
|
|
|
T |
= 0. |
|
(6.31.г) |
||
|
|
|
|
|
∂p |
|
|
||||||
Эти равенства можно рассматривать как признаки идеальности раствора: аддитивность парциальных давлений, парциальных объемов, теплоемкостей и энтальпий компонентов. Тепловой эффект при образовании идеального раствора равен нулю, объем не изменяется, а энтропия равна идеальной энтро-
|
§ 6. Термодинамика растворов неэлектролитов |
71 |
||||||
A |
x = 0,5 |
B |
|
|
|
|||
0 |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
m |
|
|
|
|
m |
|
|
|
G |
|
|
|
|
S |
|
|
|
mix |
|
|
|
|
mix |
|
|
|
|
|
|
|
|
0 |
|
|
|
−∞ |
|
|
|
|
||||
|
|
B |
||||||
|
|
|
||||||
|
|
|
A |
x = 0,5 |
||||
|
|
а |
|
|
|
б |
|
|
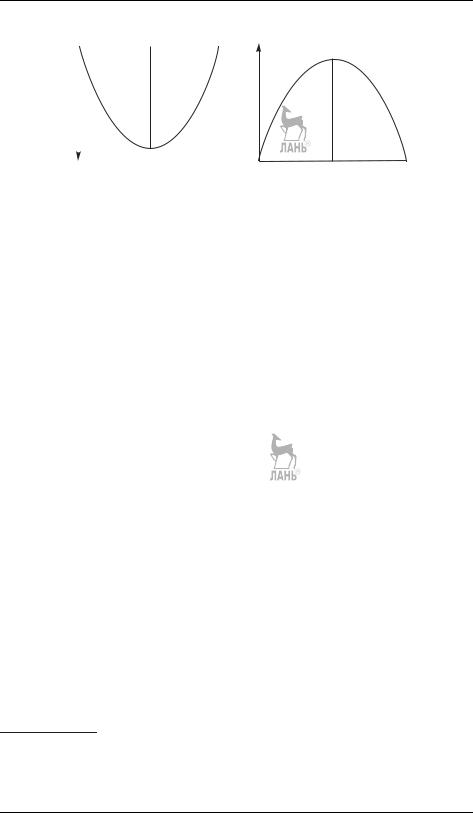
Рис. 6.6. Функции |
смешения идеального раствора (T = const): (а) |
энергия Гиббса, |
||||||
|
|
|
(б) энтропия |
|
|
|
||
пии смешения. Графики функций |
mixGm и |
mixSm представлены на рис. 6.6. |
||||||
Большинство газовых растворов ведут себя идеально при небольших давлениях (до нескольких атмосфер). Для конденсированной фазы условия (6.31) соблюдаются, если компоненты схожи по химической природе и имеют близкие молекулярные размеры, например в смесях оптически активных изомеров или компонентов, различающихся только по изотопному составу (H2O и D2O).
Последняя группа слагаемых в уравнении (6.29) описывает разницу между энергиями Гиббса идеального и реального растворов, она получила название избыточной энергии Гиббса. В следующих подразделах каждая группа слагаемых в уравнении (6.29) рассмотрены более подробно.
Выбор уровня отсчета свойств раствора
Все термодинамические потенциалы определены с точностью до неизвестной постоянной величины, поэтому в термодинамике особое внимание уделяют выбору уровня отсчета свойств компонентов и фаз. Для газовых растворов стандартной системой сравнения служат гипотетические состояния идеальных газов компонентов при температуре T и стандартном давлении p◦ = 1 бар.
В конденсированных фазах принято несколько различных систем отсчета свойств. Если речь идет об образовании фазы постоянного состава (другие названия: точечная или линейная фаза, соединение), то ее свойства (Z)
отсчитывают относительно свойств чистых веществ в фазовых (структурных)
состояниях, наиболее устойчивых при заданной температуре и давлении 1 бар
(ZA◦,α, ZB◦,β).
Функции образования fZ определяют как разность |
|
fZ = Z − (1 − x)ZA◦,α − xZB◦,β. |
(6.32) |
Свойства конденсированных (жидких или твердых) растворов принято отсчитывать относительно компонентов, имеющих структуру раствора, в этом случае говорят о функциях смешения 1)
mixZ = Zα − (1 − x)ZA◦,α − xZB◦,α. |
(6.33) |
1) Для растворов понятия функции образования и смешения тождественны.
72 |
Гл. II. Приложения химической термодинамики |
Такой выбор стандартного состояния для функций смешения обеспечивает их непрерывность во всем интервале составов 0 x 1 (x — мольная доля второго компонента), включая и составы чистых компонентов. Так как фазовые состояния компонентов и раствора могут различаться, при термодинамическом описании растворов принято использовать две системы нормировки свойств —
симметричную и асимметричную.
В симметричной системе сравнения за уровень отсчета принимают свойства чистых компонентов при заданной температуре и давлении 1 бар. Оба компонента равноправны, так что деление на растворитель и растворенное вещество можно считать условным. Стандартные значения химических потенциалов равны мольным энергиям Гиббса чистых компонентов. Для всех компонентов раствора
μi(T , p, x) = μ◦i (T , p) + RT ln (γixi) , (6.34)
γi → 1 при xi → 1, ai → xi.
При таком способе нормировки коэффициент активности растворителя в разбавленном растворе стремится к единице, в то время как коэффициент активности растворенного вещества стремится к постоянному значению γ∞, которое может изменяться в широких пределах (до нескольких порядков). Коэффициенты активности растворенного вещества при бесконечном разведении отражают особенности межмолекулярных взаимодействий в растворе; чем больше значение γ∞, тем уже´ область, в которой выполняется закон Генри. Симметричную систему сравнения используют при описании газовых смесей, растворов жидких компонентов и твердых растворов. В последнем случае кристаллографические структуры компонентов и растворов не всегда совпадают, но их свойства, как правило, можно привести к одному уровню с помощью упомянутых выше параметров стабильности, т. е. разностей энергий Гиббса двух кристаллических модификаций вещества.
В асимметричной системе сравнения компоненты неравноправны, только один из них выступает в качестве растворителя. 1) Такой способ нормировки используют при рассмотрении растворов твердых или газообразных веществ в жидких растворителях. Принимают, что коэффициент активности стремится к единице для растворителя вблизи чистого вещества и для растворенного компонента — в бесконечно разбавленном растворе. В этом случае химические потенциалы растворителя А и растворенного вещества В в бинарном растворе
записывают в виде
μA(T , p, x) = μ◦A(T , p) + RT ln (γAxA) , (6.35.а) γA → 1 при xA → 1, aA → xA,
μB(T , p, x) = μ◦B (T , p) + RT ln (γBxB) ,
γB → 1 при xB → 0, aB → xB. (6.35.б)
В отличие от симметричной системы сравнения, стандартный химический потенциал растворенного вещества μ◦B (T , p) представляет собой химический потенциал компонента в гипотетической системе, образованной молекулами В,
1) В принципе, если речь идет о многокомпонентном растворе, то несколько компонентов могут образовывать смешанный растворитель, в этом случае для них используется симметричная нормировка.
§ 6. Термодинамика растворов неэлектролитов |
73 |
в которой частицы в среднем находятся в том же энергетическом состоянии, что и в растворе, бесконечно разбавленном по компоненту B.
Абсолютные значения химического потенциала определяются природой вещества, температурой, давлением, поэтому они не зависят от выбора системы сравнения, типа концентрационной шкалы и одинаковы при любой нормировке:
μB(T , p, x) = μ◦B(T , p) + RT ln (γBxB) = μ◦B (T , p) + RT ln (γBxB) .
Это позволяет выразить друг через друга стандартные химические потенциалы и коэффициенты активности растворенного вещества в разных системах сравнения:
μB◦ (T , p) = μB◦ (T , p) + RT ln (γB∞) , |
(6.36.а) |
||
|
γB |
= γ∞. |
(6.36.б) |
|
|
||
|
|
B |
|
|
γB |
|
|
Аналогичный прием широко используют при пересчетах коэффициентов активности в различных концентрационных шкалах в растворах электролитов (см. § 11 «Термодинамика растворов электролитов»). Способы расчета коэффициентов активности по экспериментальным данным в зависимости от выбора системы сравнения приведены в разделе «Методы определения активностей и коэффициентов активности компонентов раствора».
Способы представления конфигурационного вклада и избыточной энергии Гиббса раствора
Идеальный газ и идеальная конденсированная фаза — предельные и редко встречающиеся объекты. Гораздо чаще приходится иметь дело с реальными смесями. Количественно разницу в свойствах реального и идеального раствора характеризует избыточная энергия Гиббса, которую можно рассчитать по формуле
Gex = G − Gid = RT xi ln γi . |
(6.37) |
i |
|
Существуют различные способы представления температурно-концентрацион- ной зависимости Gex(T , x): от формально-математического описания до привлечения потенциалов межчастичных взаимодействий. Выбор того или иного способа (или, как говорят, термодинамической модели раствора) определяется поставленной задачей и некоторыми сформировавшимися традициями. Так, при описании парожидкостных равновесий и в растворах неэлектролитов широко используются модели локального состава (Вильсона, NRTL, UNIQUAC) или групповые модели (ASOG, UNIFAC). В термодинамике сплавов, при расчетах равновесий в оксидных и солевых системах чаще обращаются к полиномиальным моделям (Маргулеса, Редлиха–Кистера, Вагнера и др.). В растворах электролитов используют модифицированные варианты и тех и других моделей в сочетании со слагаемым Дебая–Хюккеля (см. § 11 гл. III).
Во всех перечисленных выше моделях есть одна общая черта — моделируется избыточная энергия Гиббса. Но есть еще одна группа моделей, так называемых, ассоциированных растворов, в рамках которой отклонения системы от идеальности описываются через константы равновесия реакций образования ассоциированных (комплексных) форм. Эту модель используют при описании таких несхожих между собой систем, как, например, шлаковые расплавы или водные растворы комплексообразующих агентов; ее часто применяют при моделировании процессов в биохимических системах.
74 |
Гл. II. Приложения химической термодинамики |
Далее даны только базовые сведения о термодинамических моделях, для более глубокого знакомства советуем обратиться к специализированной литературе, рекомендованной к гл. II.
Полиномиальные модели. Эти модели по сути представляют собой разложение избыточной энергии Гиббса в ряд по мольной доле одного или нескольких компонентов с температурно-зависимыми параметрами gi:
2 |
n |
|
i |
|
|
Gex = (1 − x) x |
gixi, |
(6.38) |
|
=0 |
|
gi = gi0 + gi1T + gi2T − + gi3T ln T + ... .
Степень полинома, необходимая для адекватного описания экспериментальных данных, определяется видом кривой Gex(x) и точностью измерения аппроксими-
руемого свойства. Множитель (1 − x) · x обеспечивают корректное предельное поведение функции Gex на границах: Gex(x = 0) = Gex(x = 1) = 0. При исполь-
зовании ряда Маргулеса (6.38) химические потенциалы компонентов бинарного раствора записывают в виде соотношений
μA = Gm − x |
∂xm p,T = |
2 |
|
|
|
|
|
|
|
|
|
|
|
|
||||||||
|
|
|
∂G |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
= μ◦ |
+ RT ln (1 |
− |
x) + x (g |
0 |
+ g |
(2x |
− |
1) + g |
x (3x |
− |
2) + ...) , (6.39.а) |
|||||||||||
A |
|
|
|
|
|
|
|
|
|
1 |
|
2 |
|
2 |
|
2 |
|
|||||
μB = Gm + (1 − x) |
∂xm |
p,T = |
|
|
|
|
|
|
|
|
|
|
|
|||||||||
|
|
|
|
|
|
∂G |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
= μ◦ |
+ RT ln x + (1 |
− |
x) |
|
g0 |
+ 2g |
x + 3g |
x + ... . (6.39.б) |
|||||||||
|
|
|
|
|
|
|
B |
|
|
|
|
|
|
|
1 |
|
2 |
|
|
|||
Изменение остальных термодинамических |
функций при образовании раствора |
|||||||||||||||||||||
|
|
|
|
|
|
|
|
|||||||||||||||
можно найти дифференцированием энергии Гиббса смешения по соответствующим переменным:
mixS = |
− |
|
∂ |
mixG |
|
p = −R [(1 − x) ln (1 − x) + x ln x] − |
|
∂Gex |
|
p , |
(6.40.а) |
||||
|
∂T |
|
∂T |
||||||||||||
|
|
|
|
∂ (ΔmixG/T ) |
|
∂ (Gex/T ) |
|
|
|
|
|
||||
|
mixH = −T 2 |
|
|
p = −T 2 |
|
p |
. |
|
|
(6.40.б) |
|||||
|
∂T |
∂T |
|
|
|||||||||||
Равенство нулю всех коэффициентов gn в уравнении (6.38) соответствует
идеальному поведению, в случае регулярного раствора g00 = 0, для квазирегулярного — g00, g01 = 0, для субрегулярного — g00, g10 = 0, для атермального —
g01 = 0.
По предложению Дж. Гильдебранда, регулярными называют растворы, парциальные мольные энтропии которых равны соответствующим величинам идеальных смесей. Для этого класса растворов энтропия смешения совпадает с энтропией смешения идеального раствора, а единственной причиной отклонения от идеальности является наличие теплоты смешения. Коэффициенты активности зависят от температуры:
ln γA = |
x2g00 |
, |
ln γB = |
(1 − x)2g00 |
. |
(6.41) |
|
RT |
|||||||
|
|
|
RT |
|
|||
При выводе основных соотношений модели строго регулярных растворов полагают, что при образовании раствора сохраняется ближний порядок и окружение, присущее молекулам в чистых жидкостях. Вклад в энергию раствора дают только парные взаимодействия, при этом потенциальная энергия может быть представлена в виде суммы двух слагаемых — конфигурационного (за-