Материал: Основы физической химии
80 Гл. II. Приложения химической термодинамики
Энтропия смешения идеального раствора:
R m |
= − i |
xi ln xi = |
|
|
|
|
|
|
|
|
|
|
|
|||||
mixS |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
= − 6 ln |
6 |
+ 6 ln |
6 + |
6 ln |
6 |
+ 6 ln |
6 |
= 1.33 |
|||||||||
|
|
1 |
|
1 |
|
1 |
|
1 |
|
2 |
|
2 |
|
2 |
|
2 |
|
|
Более сложная форма записи энтропии смешения в модели подрешеток во многих случаях позволяет адекватно аппроксимировать экспериментальные данные
снулевой избыточной энергией Гиббса. Если этого сделать не удается, то при описании Gex применяют обычные полиномиальные функции, но, как правило,
сменьшим количеством параметров взаимодействия по сравнению с идеальной энтропией смешения. При использовании модели подрешеток есть своя специфика в выборе стандартного состояния. Этот вопрос подробно рассмотрен в специальной литературе, останавливаться на нем подробно нецелесообразно. В рамках общего курса достаточно знать, что есть альтернативные способы представления энтропии смешения и конфигурационного вклада в энергию Гиббса раствора.
Модель ассоциированных растворов. При описании свойств фаз переменного состава широкое распространение получила модель ассоциированных растворов. Согласно этой модели, все отклонения от идеального поведения связаны с образованием ассоциатов. Самый простой вариант — модель идеального ассоциированного раствора. В основу ее положено допущение, что раствор, состоящий из мономеров и ассоциатов, ведет себя идеально, т. е. все сильные взаимодействия неявно учитываются через константы равновесия реакций комплексообразования. Из условия равновесия комплексов и мономеров в растворе следует, что химические потенциалы компонентов смеси, независимо от того, в состав какого ассоциата они входят, равны химическим потенциалам мономерных молекул:
μA |
1 |
= μo |
+ RT lnxA |
= μo |
+ RT lnxAγA, |
(6.57.а) |
|
|
A1 |
1 |
A |
|
|
||
μB1 |
|
= μBo |
1 |
+ RT ln xB1 |
= μBo + RT ln xBγB, |
(6.57.б) |
|
где γA, γB — коэффициенты активности компонентов в исходной смеси A1−xBx. С учетом этих соотношений, можно записать выражения для коэффициентов активности компонентов:
|
xA1 |
|
μAo 1 − μAo |
|
|
xB1 |
|
μBo 1 − μBo |
. |
|
||
γA = |
xA |
exp |
RT |
γB = |
xB |
exp |
RT |
(6.58) |
||||
При xA → 1 или xB → 1 мольная доля мономерных молекул стремится к определенному пределу — мольной доле мономеров в чистой жидкости А или в В (xoA1 или xoB1 , соответственно). Величины xoA1 и xoB1 зависят только от давления и температуры:
xA1 |
= exp |
− |
RT |
|
|
|
xB1 = exp |
− |
RT |
|
|
||||||||
o |
|
|
μAo |
1 − μAo |
|
|
o |
|
|
μBo |
1 − |
μBo |
|
||||||
и |
|
|
|
|
xA1 |
1 |
|
|
xB1 |
1 |
|
|
|
|
|
||||
|
|
γA = |
|
γB = |
|
|
|
|
|
||||||||||
|
|
xA |
|
xAo 1 |
|
xB |
|
xBo 1 |
|
|
|
|
|||||||
§ 6. Термодинамика растворов неэлектролитов |
81 |
С учетом этого, можно записать выражения для активностей компонентов А и В:
|
|
aA = γAxA = |
xA1 |
, |
aB = γBxB = |
xB1 |
. |
|
|
|
|
|||||||
|
|
o |
o |
|
|
|
|
|||||||||||
|
|
|
|
|
|
x |
|
|
|
|
|
x |
|
|
|
|
|
|
|
|
|
|
|
|
A |
|
|
|
|
|
B |
1 |
|
|
|
|
|
|
|
|
|
|
1 |
|
|
|
|
|
|
|
|
|
|
|
||
Мольные доли ассоциированных молекул А и В в растворе: |
|
|
|
|||||||||||||||
xA1 = |
|
|
nA1 |
|
|
|
|
, |
xB1 = |
|
|
|
|
|
nB1 |
|
|
|
i |
nAi + i |
nBi + i |
j |
nAiBj |
|
i |
nAi + i |
nBi + |
i |
j |
nAiBj |
|||||||
В модели ассоциированных растворов принято использовать понятия «среднего числа частиц на комплекс χAB» и «доли ассоциированных мономеров βA, βB», которые определяют как:
χAB = |
n |
Ai |
+ nB |
+ i |
nBi + i |
j |
nAiBj , |
|
nA |
|
nB |
||
|
nAi |
βA = nA1 , |
βB = nB1 . (6.59) |
||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
||
Используя эти понятия, можно переписать выражения для активностей компонентов в виде:
γA = |
βAχAB |
γB = |
βBχAB |
. |
(6.60) |
xo |
|
||||
|
|
xo |
|
||
|
A1 |
|
B1 |
|
|
Таким образом, активности компонентов в ассоциированных растворах определяются количеством и типом образующихся комплексов. Чем больше молекул связано в комплекс (т. е. чем больше константа комплексообразования), тем сильнее сказываются отклонения от идеального поведения. Если чистые жидкости не ассоциированы, то
γA = βAχAB γB = βBχAB.
Наиболее сложной задачей при применении модели ассоциированных растворов является определение состава и числа ассоциатов. Обычно для этого используют результаты структурных исследований. В первом приближении можно считать, что составы ассоциатов соответствует составам соединений в твердой фазе, особенно, если эти соединения плавятся инконгруэнтно. Если применять модель ассоциированных растворов при описании систем, в которых присутствуют водородные связи, то долю мономеров можно независимо оценить на основании результатов спектральных измерений.
Методы определения активностей и коэффициентов активности раствора
Практически все прямые методы определения активности и коэффициентов активности основаны на изучении гетерогенных равновесий жидкость–пар, жидкость–жидкость или жидкость–твердая фаза. В случае растворов электролитов к этому перечню добавляются электрохимические равновесия, для изучения которых используют метод электродвижущих сил (ЭДС); его описание более подробно представлено в разделе «Расчеты равновесий при наличии дополнительных видов работ» и в § 13 «Электрохимические цепи». Термохимические (калориметрические) методы относятся к косвенным методам определения активности.
При внесении растворенного вещества в чистый растворитель наблюдается понижение давления пара растворителя, уменьшение температуры кристаллизации и повышение температуры кипения раствора, а также, при наличии по-
82 |
Гл. II. Приложения химической термодинамики |
лупроницаемой мембраны между раствором и растворителем, явление осмоса. Все перечисленные эффекты рассматривают как проявление коллигативных свойств раствора, т. е. свойств, зависящих только от количества растворенного вещества. Если раствор ведет себя идеально или почти идеально, то количественно эти эффекты можно оценить с помощью следующих соотношений:
pAs −s pA |
= 1 |
− |
x = xB, |
pA |
A |
||
Tm = RTm2 xB = RTm2 MAmB = KКmB,
mHA mHA
Tb = RTb2xB = RTb2MAmB = KЭmB, |
|
vHA |
vHA |
π = cRT ,
(6.61.а)
(6.61.б)
(6.61.в)
(6.61.г)
где mB — моляльность раствора, xB — мольная доля растворенного вещества, xA — мольная доля растворителя, KК и KЭ — криоскопическая и эбулиоскопическая постоянные растворителя, mHA и vHA — энтальпии плавления и испарения растворителя, Tm и Tb — температуры плавления и кипения растворителя, MA — молярная масса растворителя, c — молярность раствора. Последнее из записанных уравнений (6.61) называют уравнением Вант-Гоффа.
При измерении давления пара, осмотического давления, температур кипения или кристаллизации реального раствора экспериментально полученные значения p, Tm, Tb и π будут отличаться от рассчитанных по уравнениям (6.61), на основании чего можно оценить значения коэффициентов активности. Однако при этом следует учитывать некоторые ограничения методик. Так, применение криоскопии (формула (6.61.б)) возможно только в случае, когда из жидкости выпадает твердая фаза, представляющая собой чистый растворитель. При выпадении смешанной твердой фазы температура уже не является мерой активности растворителя в растворе, так как является функцией состава твердой фазы. Точность применяемой в ходе эксперимента аппаратуры должна быть очень высокой, порядка 1 · 10−4 градуса, что значительно ограничивает применимость данного метода.
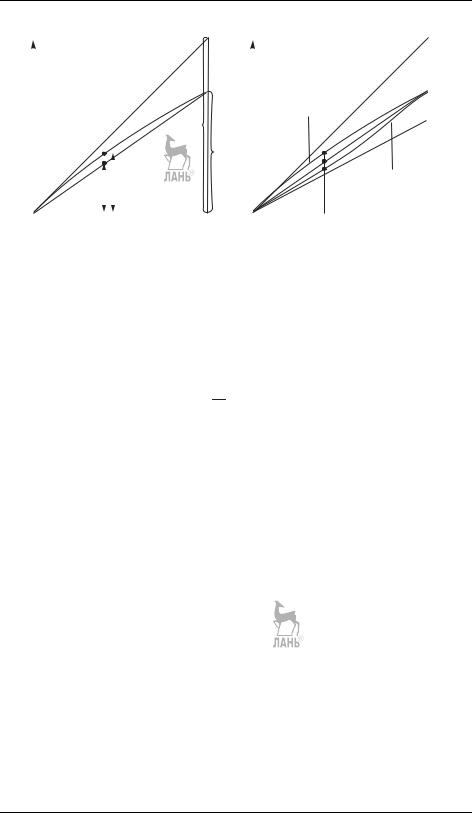
Далее более подробно рассмотрен способ определения активности компонента В по результатам измерения давления пара над раствором A1−xBx. Кривая зависимости давления пара компонента В от состава раствора изображена на рис. 6.7.а. Расчеты проведены при разных способах выбора стандартного состояния.
Условия равновесия жидкости и пара можно записать в виде равенства
μBo,g(T ) + RT ln |
pB |
= μBo,l(T , p) + RT ln aB. |
(6.62) |
◦ |
|||
|
p |
|
|
Справа и слева в этом выражении стоят стандартные химические потенциалы, численные значения которых неизвестны и зависят от выбора способа нормировки.
Рассмотрим симметричную систему сравнения. При xB → 1, γB → 1, aB →
→ xB = 1, pB → psB равенство (6.62) преобразуется к виду
s
μo,gB (T ) + RT ln ppB◦ = μo,lB (T , p).
|
|
§ 6. Термодинамика растворов неэлектролитов |
83 |
|||||||||||
p |
|
|
|
|
|
|
|
|
|
p |
|
Положительные |
|
KΓ,B |
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|
|
pBs |
|||
|
|
|
|
|
|
|
|
|
|
|
|
|
||
|
|
|
|
|
|
|
|
|
|
|
|
отклонения |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
от закона Рауля |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
KΓ,B |
|
|
|
|
|
|
KΓ,B |
|
|
|
|
|
|||
|
|
id |
|
|
pB |
|
|
|
|
pBs |
|
Отрицательные |
|
|
|
|
|
|
|
|
|
|
|
|
|||||
|
|
|
|
|
|
|
|
|
|
|
|
|||
|
|
|
|
|
|
|
|
|
|
|
|
|||
|
p |
|
|
|
|
|
|
|
|
отклонения |
|
|
||
|
|
|
|
|
|
|
|
|
|
|
|
|
||
|
|
|
|
|
|
|
|
|
|
|
|
от закона Рауля |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
A |
|
x |
|
B |
A |
x |
B |
|||||||
|
|
|
|
|
а |
|
|
|
|
|
|
б |
|
|
Рис. 6.7. К расчету активности и коэффициента активности вещества В методом давления пара: сплошной линией изображены зависимости давления пара В от состава реального раствора, штриховой — давление пара В над идеальным раствором, штрих-пунктирная линия соответствует экстраполяции на всю область составов прямолинейной зависимости pB(x) в области Генри (пояснения см. в тексте)
Если теперь подставить выражение для μo,lB (T , p) в уравнение (6.62), то после сокращения μo,gB (T ) в обеих частях равенства и простейших алгебраических преобразований получаем:
RT ln pBs = RT ln aB, pB
что эквивалентно выражению активности через измеримые в опыте давления насыщенного пара над раствором (pB) и чистым веществом B (psB):
aB = |
pB |
. |
(6.63.а) |
s |
|||
|
pB |
|
|
Коэффициент активности в симметричной системе сравнения равен отношению давления пара компонента B над раствором к давлению пара B над идеальным раствором того же состава:
γB = |
pB |
= |
pB |
. |
(6.63.б) |
s |
|
||||
|
xBpB |
|
pBid |
|
|
В асимметричной системе сравнения xB → 0, γB → 1, aB → xB, pB → xBKГ,B. С учетом этого уравнение (6.62) преобразуется к виду
μBo,g(T ) + RT ln |
KГ,B |
= μBo,l(T , p). |
◦ |
||
|
p |
|
Повторяя операции, описанные для симметричной системы сравнения, получаем выражения для расчета активности и коэффициента активности при
асимметричной нормировке: |
pB |
|
|
|
||
aB = |
. |
|
(6.63.в) |
|||
|
||||||
|
|
KГ,B |
|
|||
γB = |
|
pB |
. |
(6.63.г) |
||
|
|
|||||
|
xBKГ,B |
|
||||
84 |
Гл. II. Приложения химической термодинамики |
Анализируя соотношения (6.63) и рис. 6.7.б, можно заметить, что в симметричной системе сравнения активность всегда меньше единицы, а значение коэффициента активности определяется отклонениями от закона Рауля: если они положительны, γ > 1, отрицательны — меньше единицы. При использовании асимметричной нормировки активность может быть меньше или больше 1 в зависимости от соотношения давления насыщенного пара чистого вещества и его коэффициента Генри.
Вывод уравнений, аналогичных уравнениям (6.61), для неидеальных растворов приведен в § 8 «Гетерогенные (фазовые) равновесия. Двухкомпонентные системы».
Распространенным методом определения коэффициентов активности является исследование распределения вещества между двумя несмешивающимися фазами, например водной и какой-либо органической. Изучаемые вещества должны быть растворимы в обоих растворителях, при этом растворители не должны образовывать растворов. Так как очень немногие вещества удовлетворяют этим условиям и, кроме того, взаимная растворимость жидкостей может изменяться под влиянием введенного вещества, то данный метод нельзя отнести к высокоточным. Отношение активностей вещества в сосуществующих фазах является величиной постоянной и характеризуется следующим соотношением:
aA |
= const = K0 |
= |
cAγA |
. |
(6.64) |
|
|
||||
aB |
|
cBγB |
|
||
Коэффициент распределения K = cA/cB изменяется при изменении концентрации, при этом константы K и K0 отличаются на множитель, представляющий собой отношение коэффициентов активности γA/γB. Для нахождения γB обычно строят график зависимости K от c и определяют величину K0 экстраполяцией к c = 0. Далее по известному значению K0 находят интересующие значения коэффициентов активности.
Недостатком данного метода является ограниченность информации о смешении двух или более жидкостей.
Описание растворов с помощью уравнений состояния
В § 2 были представлены различные уравнения состояния реальных газов. Практическая ценность этих уравнений заметно возрастает, если использовать их для описания смесей газов и жидкостей.
Экспериментально изучены уравнения состояния немногих систем, содержащих два и более компонентов. При отсутствии таких данных для прогноза свойств растворов используют правила смешения, которые позволяют выразить термодинамические функции смесей через свойства индивидуальных веществ. Эти правила, по существу, являются эмпирическими, они представляют собой результат обобщения большого числа экспериментальных данных и разных способов их аппроксимации. Самое простое и грубое соотношение для оценки Tc и pc смеси получается, если использовать только критические параметры индивидуальных веществ в виде
Tc = yiTc,i, (6.65.а)
i