Материал: Основы физической химии
§ 8. Гетерогенные (фазовые) равновесия. Двухкомпонентные системы |
115 |
чтобы выровнять уровни жидкостей в сосуде и трубке, называют осмотическим давлением, а само явление переноса — осмосом. Осмотическое давление раствора показывает, какое гидростатическое давление надо приложить к раствору, чтобы повысить потенциал растворителя в растворе до его значения в чистом растворителе. Для расчета давления столба жидкости используют формулу Лапласа:
π = ρgh, |
(8.13) |
где ρ — плотность раствора, g — ускорение свободного падения (9,8 м · с−2), h — высота подъема столба жидкости, π — осмотическое давление. Осмотическое давление можно также связать с концентрацией раствора, если воспользоваться условием равновесия в виде
μo,l(T , p◦) = μl |
(T , p) = μ ,l(T , p◦ + π) + RT ln a(l) |
, |
(8.14.а) |
||
A |
A |
A |
A |
|
|
где μA,l(T , p◦ + π) — химический потенциал чистого растворителя, находящегося при температуре T и давлении, отличающемся от стандартного на величину π. Для того чтобы перейти к единому уровню отсчета и сократить неизвестные слагаемые, воспользуемся уравнением (5.15.б). С учетом него получаем соотношение
μA |
(T , p◦ + π) − μA (T , p◦) = |
p◦+π |
∂p |
dp = Vm,A |
(p◦ + π − p◦) = Vm,Aπ, |
|
p◦ |
||||||
,l |
o,l |
|
|
∂μA(l) |
(l) |
(l) |
|
|
|
|
|
|
(8.14.б) |
в котором сомножитель Vm,A(l) представляет собой мольный объем чистого растворителя. Подставляя соотношение (8.14.б) в уравнение (8.14.а), приходим
к выражению, связывающему активность растворителя в растворе с осмотическим давлением:
(l) |
= − |
Vm,A(l) π |
(8.14.в) |
|
ln aA |
|
. |
||
RT |
||||
Последнее уравнение положено в основу метода определения активности растворителя по результатам измерений осмотического давления. Коэффициент
φ = |
μA − μA◦ |
= |
x − 1 |
ln aA |
(8.15) |
|
RT ln xA |
|
x |
|
|
принято называть осмотическим коэффициентом. При расчетах φ обычно используют симметричную нормировку.
Выполняя простейшие алгебраические преобразования выражения (8.14.в), можно получить уравнение Вант-Гоффа для расчета осмотического давления по известной концентрации раствора (см. уравнение (6.61.г)). При выводе делается допущение, что в растворе содержится очень небольшое количество растворенного вещества, так что раствор можно считать почти идеальным:
π = |
|
RT |
(l) |
|
|
RT |
|
1 |
|
(l) |
|
|
RT xB(l) |
|
|
|
|
|
|
|
|
|
ln x |
= |
|
|
ln |
|
x |
|
|
|
= |
|
|
|
|
|
|||
− Vm,A(l) |
− Vm,A(l) |
− |
≈ |
|
|
|
|
|
|
|||||||||||
|
A |
|
|
|
B |
|
Vm,A(l) |
|
|
|
|
|
|
|||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
RT nB(l) |
RT nB(l) |
RT nB(l) |
||||
|
|
|
|
|
|
|
|
|
|
= |
|
|
≈ |
|
= |
|
= cRT. |
|||
|
|
|
|
|
|
|
|
|
|
Vm,A(l) |
nA(l) + nB(l) |
Vm,A(l) nA(l) |
VA(l) |
|||||||
116 |
Гл. II. Приложения химической термодинамики |
Осмотические явления широко распространены в природе и используются в технологии. Существование осмотического давления — одна из причин подъема воды в стеблях растений. Для того чтобы накачать ее до вершины дерева, значение π должно достигать 10–15 бар. Внутриклеточное давление при 37 ◦С составляет приблизительно 7,8 бар, именно из этой величины рассчитывается концентрация изотонического раствора для внутривенного вливания пациентам. Для обессоливания морской воды используют обратный осмос; например, для 50%-ной очистки морской воды надо приложить избыточное давление приблизительно в 60 бар. В растворах электролитов дополнительное осмотическое давление возникает за счет транспорта небольших по размерам ионов, что приводит к весьма интересным явлениям (эффект Гиббса–Доннана).
Равновесие жидкость–пар
Аналитические выражения, описывающие парожидкостные равновесия в бинарной системе, как и равновесия конденсированных фаз, выводят из частных
условий равновесия в виде |
(T , p, yB) = μBl |
(T , p, xB) |
|
μBg |
|
||
μAg |
(T , p, yA) = μAl |
(T , p, xA) |
(8.16.а) |
|
|
, |
где xi, yi — мольные доли компонентов в жидкости и паре соответственно. При построении диаграммы жидкость–пар минимизацией энергии Гиббса был рассмотрен случай, когда оба компонента присутствовали в жидкой и паровой фазах. Если же вещество В нелетучее, т. е. компонент В является неподвижным, можно ограничиться первым из уравнений (8.16.а). В этом случае условие равновесия преобразуется к виду
μo,g |
(T ) = μo,l(T , p) + RT ln a(l). |
(8.16.б) |
|
A |
A |
A |
|
Разность стандартных химических потенциалов А в паровой и жидкой фазах представляет собой изменение энергии Гиббса при переходе А из состояния жидкости в пар, т. е. параметр стабильности газа относительно жидкости, равный (см. уравнение (6.25))
|
|
s |
|
μAo,g |
(T ) − μAo,l(T ) = vG(T ) = −RT ln |
pA |
. |
p◦ |
|||
С учетом последнего уравнения можно записать соотношение, аналогичное по форме, но противоположное по знаку выражению (8.7.в):
(l) |
|
vG(T ) |
|
ln aA |
= |
|
. |
RT |
Выполняя те же самые математические преобразования, что и с уравнениями (8.7), (8.8), получаем выражение для расчета повышения температуры кипения раствора (Tb) по сравнению с чистым растворителем:
Tb = |
RTb2MA |
mB = KЭmB, |
(8.17) |
|
|||
|
vHA |
|
|
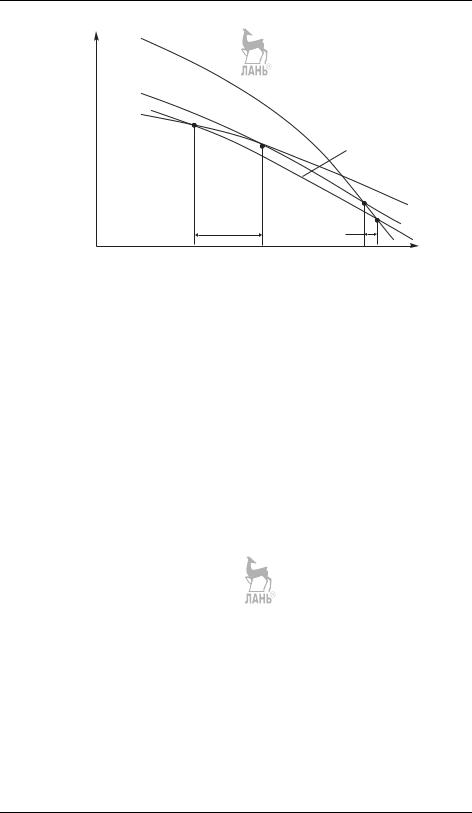
где KЭ — эбулиоскопическая постоянная. Размерность ее, как и криоскопической константы в выражении (6.61.б), составляет [К · кг · моль−1]. На рис. 8.9 изменение температуры кристаллизации и кипения раствора по сравнению с чистым растворителем проиллюстрировано с помощью диаграммы μA(T ).
§ 8. Гетерогенные (фазовые) равновесия. Двухкомпонентные системы |
117 |
|
G − U0 |
GAo,g |
|
|
p = const |
|
Go,lA
Go,sA
μ1A(x = const)
|
Tm |
Tb |
|
Tm |
Tm |
Tb Tb |
T |
Рис. 8.9. Изменение температуры фазовых превращений растворителя А при добавлении растворенного вещества. Мольные энергии Гиббса фаз изображены линиями: сплошной — твердая фаза, штриховой — жидкость, пунктирной — газ. Штрих-пунктир- ная линия соответствует химическому потенциалу компонента А в растворе заданного состава x
Зависимость мольной энергии Гиббса чистого растворителя А от температуры изображена штриховой линией, штрих-пунктир соответствует химическому потенциалу А в растворе. Так как RT ln x < 0 при любом значении x < 1, график μlA(T ) расположен ниже, чем Go,lA (T ). Пересечение кривой μA(T ) с линиями Go,sA (T ) и Go,gA (T ) определяет температуры кристаллизации и кипения раствора соответственно. Из графиков на рис. 8.9 видно, что температура кристаллизации понижается сильнее, чем повышается температура кипения: для одного и того же растворителя криоскопическая константа KК больше эбуллиоскопи-
ческой KЭ.
При решении практических задач часто помимо диаграмм кипения (T –x) используют и p–x-диаграммы. Для получения аналитических зависимостей общего давления пара (p) от состава раствора (x) и газовой фазы (y) можно воспользоваться законом Дальтона и аналогом закона Рауля для неидеальных систем.
Давление пара над раствором, образованным двумя летучими компонентами, в соответствии с законом Дальтона равно
p = pA + pB = aApsA + aBpsB = γA (1 − x) psA + γBxpsB = γApsA + x (γBpsB − γApsA) .
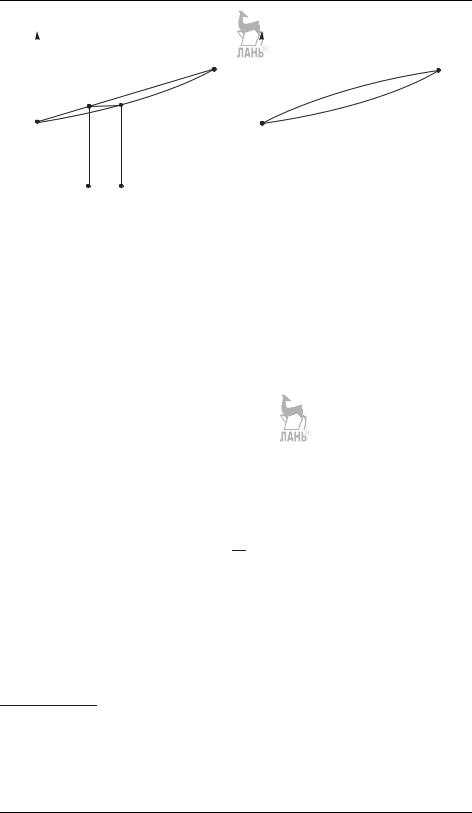
(8.18.а) Если коэффициенты активности компонентов можно принять равными 1, то зависимость общего давления в системе от состава раствора описывается прямой линией (см. рис. 8.10.а). В общем случае, однако, γ = γ(x), поэтому функция p(x) нелинейная (см. рис. 8.10.б).
Состав пара связан с общим давлением соотношением
y = |
pB |
= |
xpBs |
|
, |
(8.18.б) |
p |
γA (1 − x) pAs |
+ γBxpBs |
118 |
|
|
Гл. II. Приложения химической термодинамики |
|
|
|||||
p |
|
Область |
|
|
p |
|
T = const |
|
|
|
|
|
T = const |
|
|
|
|
||||
|
|
устойчивости |
|
|
|
|
|
|
|
|
|
|
жидкости |
|
|
pB(s) |
|
p(x) |
|
pB(s) |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
p(y) |
|
|
pA(s) |
|
|
|
Область |
|
pA(s) |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
устойчивости |
|
|
|
|
|
|
|
|
|
|
пара |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
A |
x |
y |
B |
A |
x → |
B |
||||
|
|
|
а |
|
|
|
|
б |
|
|
Рис. 8.10. Диаграммы давление–состав бинарной системы: с идеальной жидкой фазой (а) и в случае реального раствора А1−xBx (б)
которое для идеальных растворов преобразуется к виду
y = |
pB |
= |
xpBs |
= |
αx |
, |
(8.18.в) |
p |
(1 − x) pAs + xpBs |
1 + (α − 1) x |
где символом α обозначен коэффициент однократного (идеального) разделе-
ния. |
|
s |
|
|
|
αid = |
pB |
. |
(8.19.а) |
|
s |
|||
|
|
pA |
|
|
На основании приведенных выше выражений (8.18) можно сделать вывод, что зависимости p(y) и x(y) нелинейны. При этом, в соответствии с первым законом Коновалова, пар всегда обогащен легколетучим компонентом (y > x ).
Если в конденсированной фазе наблюдаются отклонения от идеального поведения, то для оценки параметра α используют соотношение
|
s |
|
|
α = |
γBpB |
, |
(8.19.б) |
s |
|||
|
γApA |
|
|
которое для разбавленных растворов в симметричной системе сравнения пре-
образуется к виду
s
α = pB γ∞. (8.19.в)
psA B
Последнее соотношение показывает, что для расчета коэффициента разделения достаточно знать предельные значения коэффициента активности растворенного вещества γ∞ при интересующей температуре. Как уже отмечалось ранее (см. § 6), эта величина для многих систем определена с высокой степенью надежности, что позволяет априори оценивать эффективность процесса дистилляции интересующих смесей. В качестве примера в табл. 8.1 даны значения γM∞ и содержание примесей в исходном и очищенном вакуумной дистилляцией свинце. 1)
1) Данные взяты из книги Морачевский Ан. Г., Кохацкая М. С. Прикладная химическая термодинамика. — С-Пб.: Изд-во Политехнического университета, 2008. С. 130–131.
§ 8. Гетерогенные (фазовые) равновесия. Двухкомпонентные системы |
119 |
Таблица 8.1. Предельные коэффициенты активности γM∞ и эффективность очистки свинца вакуумной дистилляцией
Примесь |
T , К |
γM∞ |
Содержание примеси: c |
· |
105, % |
||
|
|
|
|||||
До очистки |
После очистки |
||||||
|
|
|
|||||
|
|
|
|
|
|||
Ag |
1273 |
2,031 |
5–30 |
0,01–0,1 |
|||
|
|
|
|
|
|||
Al |
1270 |
22,07 |
2–5 |
0,1–0,2 |
|||
|
|
|
|
|
|
|
|
Расчет фазовых равновесий из частных условий равновесия (равенство дифференциалов химических потенциалов)
Использование частных условий равновесия фаз « » и « » в дифференциальной |
|||||||||||||||
форме |
|
dμA(T , p, x) = dμA(T , p, x), |
|
|
|
||||||||||
|
|
|
|
|
|
|
|
|
(8.20) |
||||||
|
|
|
|
|
|
|
dμB(T , p, x) = dμB (T , p, x), |
|
|
||||||
|
|
|
|
|
|
|
|
|
|
||||||
где x = xB, α — или , можно записать |
|
|
|
|
|
||||||||||
|
|
|
|
|
|
|
|
|
∂μA |
|
|
∂μA |
|
|
|
(VA − VA )dp − (SA |
− SA)dT = |
p,T dx − |
|
p,T dx , |
(8.21.а) |
||||||||||
∂x |
∂x |
||||||||||||||
|
|
|
|
|
|
|
|
|
∂μB |
|
|
∂μB |
|
|
|
(VB − VB )dp − (SB |
− SB )dT = |
p,T dx − |
|
p,T dx , |
(8.21.б) |
||||||||||
∂x |
∂x |
||||||||||||||
Учитывая взаимосвязь между химическими потенциалами компонентов и энергией Гиббса бинарного раствора (6.14), а также равенство полных диффе-
ренциалов d |
∂G |
p,T |
= d |
∂G |
p,T |
на кривой фазового равновесия, 1) пред- |
∂x |
∂x |
ставленные выше выражения можно привести к виду обобщенных уравнений Ван-дер-Ваальса
V − V − (x − x ) |
|
∂x |
p,T dp − |
|
|
|
|
|||
|
|
∂V |
|
|
|
|
|
|
|
|
− S − S − (x − x ) ∂x p,T dT = (x − x ) |
∂x 2 p,T dx , |
|||||||||
|
|
|
|
|
∂S |
|
|
|
∂2G |
|
V − V − (x − x ) |
∂x |
p,T dp − |
|
|
|
|
||||
|
|
∂V |
|
|
|
|
||||
− S − S − (x − x ) |
∂x p,T dT = (x − x ) ∂x 2 p,T dx . |
|||||||||
|
|
|
|
∂S |
|
∂2G |
||||
(8.22.а)
(8.22.б)
Выражения в скобках, стоящие перед дифференциалами температуры и давления, имеют простой физический смысл: они характеризуют изменение объема и энтропии двухфазной системы при изобарно-изотермическои процессе образования 1 моль одной фазы из бесконечно большого количества другой.
1) |
В бинарной системе |
∂G |
p,T |
= μB − μA. |
|
||||
|
∂x |
Powered by TCPDF (www.tcpdf.org)