Материал: Основы физической химии
§ 9. Химическое равновесие |
125 |
• если известны стандартная энергия Гиббса реакции (или константа равновесия) и парциальные давления реагирующих веществ в момент их смешения или при заданном значении ξ, можно по знаку rG судить о направлении процесса;
• второе слагаемое в уравнении (9.11) представляет собой функцию текущих значений парциальных давлений (активностей, концентраций) участников реакции, в зарубежных учебниках оно обозначается как RT ln Q. С помощью уравнения изотермы реакции можно оценить значения парциальных давлений (или активностей) составляющих веществ, при которых процесс будет осуществляться в желаемом направлении при заданных условиях.
Помимо константы равновесия, выраженной через парциальные давления (уравнение (9.9)), в термодинамических расчетах используют константы равновесия, выраженные через другие переменные, например мольную долю x или
молярность c. В этом случае для реакции (I) |
|
|||||
Kx = |
|
xСc xDd |
, |
(9.12.а) |
||
xAaxBb |
||||||
|
равн |
|
||||
Kc = |
|
cСc cDd |
|
. |
(9.12.б) |
|
cAa cBb |
||||||
|
равн |
|
||||
Взаимосвязь между Kp, Kx и Kc для реакций в газовой фазе устанавливают с помощью закона Дальтона и уравнения состояния идеального газа:
|
Kp |
= |
pСc pDd |
|
|
= |
|
xСc xDd |
|
pc+d−a−b = Kxpc+d−a−b, |
(9.13.а) |
|||||
|
|
|
|
|
xAaxBb |
|||||||||||
|
|
pAapBb |
равн |
равн |
|
|
|
|
||||||||
|
|
pСc pDd |
|
|
|
cСc cDd |
|
c+d a b |
c+d a b |
|
||||||
Kp |
= |
|
|
|
|
= |
|
|
|
|
|
(RT ) − − = Kc (RT ) |
− − , |
(9.13.б) |
||
|
|
cAacBb равн |
||||||||||||||
|
pAapBb равн |
|
|
|
|
|
|
|||||||||
где p — |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
суммарное приведенное давление газа. Для неидеальных газов кон- |
|||||||||||||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
станту равновесия записывают аналогично выражению (9.9), но вместо парциальных давлений паров в формуле фигурируют приведенные летучести:
Kf = |
|
|
|
|
fСcfDd |
|
|||
fAafBb |
равн . |
(9.14) |
||
Для конденсированных идеальных и |
реальных растворов химические потенци- |
|||
|
|
|
|
|
алы компонентов определяются соотношениями (6.24) и (6.26): |
|
|||
μi(p, T , x) = μi◦(p, T ) + RT ln xi, |
μi(p, T , x) = μi◦(p, T ) + RT ln ai. |
|
||
Если реакция (I) протекает в конденсированной фазе, то в случае идеального раствора
|
|
cμС◦ (p, T ) + dμD◦ (p, T ) − aμA◦ (p, T ) − bμB◦ (p, T ) |
|
|
xСc xDd |
, (9.15.а) |
Kx = exp |
|
= |
|
|
||
|
− |
RT |
|
xAaxBb |
равн |
|
в случае реального раствора |
|
|
|
|
||
|
|
cμС◦ (p, T ) + dμD◦ (p, T ) − aμA◦ (p, T ) − bμB◦ (p, T ) |
|
aСc aDd |
. (9.15.б) |
|
Ka = exp |
|
= |
|
|
||
|
− |
RT |
|
aAaaBb |
равн |
|
126 |
Гл. II. Приложения химической термодинамики |
Записанные выше соотношения, связывающие парциальные давления, концентрации, мольные доли, летучести или активности, носят название закона действующих масс. 1)
Все константы равновесия — величины безразмерные. Введение размерности Kc в некоторых учебных пособиях связано с необходимостью указания концентрационной шкалы, выбранной за уровень отсчета свойств жидкого раствора (например, моль · л−1 или моль · м−3). Этот вопрос уже обсуждался ранее при введении понятия «активность».
Зависимость константы равновесия от термодинамических переменных
Константы равновесия напрямую связаны со стандартными химическими потенциалами компонентов (см. уравнения (9.9) и (9.15)), поэтому для выяснения зависимости этих констант от тех или иных переменных достаточно проанализировать зависимость от этих переменных стандартных химических потенциалов. Стандартный химический потенциал идеального и реального газов является функцией только температуры, поэтому константы Kp и Kf зависят только от температуры. Константы равновесия реакций в конденсированной фазе являются функцией и температуры, и давления. При этом следует иметь в виду еще одну особенность стандартизации свойств конденсированной фазы: для растворов приняты две системы нормировки — симметричная и асимметричная, в которых значения μ◦i различаются между собой, что соответствующим образом отражается на значениях констант равновесия. Численные значения μ◦i зависят также от выбранной концентрационной шкалы.
Выбор стандартного состояния компонентов раствора имеет свою специфику и при расчетах химических равновесий в биохимических системах. При симметричной нормировке за стандартное состояние компонентов обычно принимают состояние чистого вещества, т. е. с единичной активностью. В биологии выбирают иные, биохимические стандартные состояния, которым соответствуют:
• pH = 7 (активность ионов водорода 10−7, нейтральный раствор), активности остальных участников реакции в стандартном состоянии равны 1;
• pH = 7; активности всех участников реакции, кроме H2O, равны 0,01,
у воды a = 1; aO2 = pO2 = 0,2, aCO2 = pCO2 = 0,05.
Иногда стандартизуют и активности ионов кальция и магния, но широкого
распространения такая система стандартов не получила.
Зависимость константы равновесия от температуры можно получить, дифференцируя по T правую и левую части уравнения (9.10):
|
∂ |
(Δ G◦) |
p = −R ln Kp − RT |
∂ ln K |
p |
p = |
|
G◦ |
|
|
|
∂ ln K |
p |
p |
|
|
||||||||||||
r |
|
|
|
r |
|
− RT |
|
|
, |
(9.16) |
||||||||||||||||||
|
∂T |
|
∂T |
|
|
|
T |
|
∂T |
|
||||||||||||||||||
откуда получаем |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
∂ |
ln K |
p |
1 |
|
G◦ |
1 |
∂ (Δ G◦) |
. |
|
|
|
|
|
|||||||||||
|
|
|
|
|
p = |
|
r |
|
|
− |
|
|
|
r |
|
|
|
|
|
|
(9.17.а) |
|||||||
|
|
|
|
|
∂T |
|
R |
T 2 |
|
|
T |
|
|
∂T |
|
p |
|
|
|
|
||||||||
1) В главе V будет дана формулировка закона действующих масс для скорости реакции, предложенная Гульдбергом и Вааге.
§ 9. Химическое равновесие |
127 |
Выражение, стоящее в квадратных скобках, можно преобразовать к более простому виду с учетом уравнения Гиббса–Гельмгольца (см. § 5):
|
∂ ln K |
|
|
1 |
|
G◦ |
1 |
|
|
(Δ G◦) |
|
H◦ |
|
||||||
|
|
p |
p = |
|
|
r |
|
|
− |
|
|
∂ |
|
r |
|
p = |
r |
. |
(9.17.б) |
|
∂T |
|
R |
T |
2 |
T |
|
|
∂T |
RT 2 |
|||||||||
Аналогично получается выражение для зависимости Kc от температуры: |
|||||||||||||||||||
|
|
|
|
|
|
|
|
∂ |
ln K |
V |
|
U◦ |
|
|
|
||||
|
|
|
|
|
|
|
c |
= |
r |
|
. |
|
|
(9.17.в) |
|||||
|
|
|
|
|
|
|
|
∂T |
RT 2 |
|
|
|
|||||||
Уравнения (9.17.б) и (9.17.в) называют уравнениями изобары и изохоры реакции соответственно. Из этих уравнений следует, что влияние температуры на константу равновесия определяется знаком теплового эффекта. Если реакция эндотермическая, т. е.
rH◦ > 0, то |
∂ |
ln K |
p p > 0, |
(9.18.а) |
∂T |
и с повышением температуры константа равновесия будет расти, равновесие сместится в сторону продуктов реакции. Если реакция экзотермическая, т. е.
rH◦ < 0, то |
∂ |
ln K |
p p < 0, |
(9.18.б) |
∂T |
и с повышением температуры константа равновесия будет уменьшаться, равновесие сместится в сторону реагентов. Эти качественные выводы о влиянии температуры на химическое равновесие согласуются с общим принципом смещения равновесия (принципом Ле Шателье–Брауна):
если на систему, находящуюся в равновесии, оказать внешнее воздействие, то равновесие сместится так, чтобы уменьшить эффект произведенного воздействия.
Повышение (или понижение) температуры сдвигает равновесие в сторону реакции, протекающей с поглощением (выделением) теплоты. Повышение давления сдвигает равновесие в сторону уменьшения количества молекул газа. Добавление в равновесную смесь какого-либо составляющего реакции сдвигает равновесие в сторону уменьшения количества этого составляющего.
При интегрировании уравнений (9.18) нужно знать температурные зависимости rH◦(T ) и rU◦(T ). Если расчеты равновесий проводятся в небольшом температурном интервале, можно принять, что эти величины постоянны. Тогда:
ln Kp = − |
rHo |
+ const = |
A |
+ B, |
(9.19.а) |
||||||||||||||
RT |
T |
||||||||||||||||||
|
Kp(T2) |
|
|
|
rHo |
1 |
|
|
|
|
1 |
, |
|
||||||
ln |
|
|
= o |
|
· |
|
|
|
− |
|
|
(9.19.б) |
|||||||
Kp(T1) |
R |
T1 |
T2 |
||||||||||||||||
ln Kc = − |
rU |
|
+ const = |
A1 |
+ B1, |
(9.20.а) |
|||||||||||||
RT |
T |
||||||||||||||||||
|
Kc(T2) |
|
|
|
rU◦ |
1 |
|
|
|
|
1 |
, |
|
||||||
ln |
|
= |
|
|
|
· |
|
|
− |
|
(9.20.б) |
||||||||
Kc(T1) |
|
|
R |
T1 |
T2 |
||||||||||||||
где Ai, Bi — некоторые параметры, определяемые при статистической обработке экспериментальных данных.
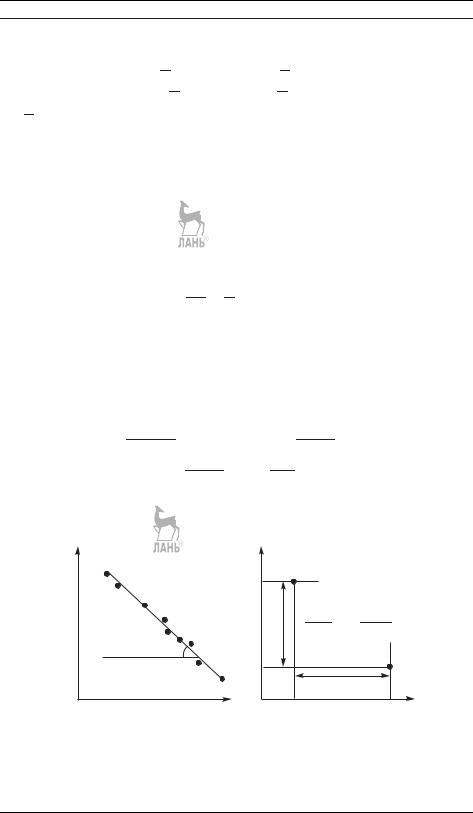
Из полученных уравнений видно, что если тепловой эффект реакции не зависит от температуры, то график ln K = f(1/T ) представляет собой прямую
128 |
Гл. II. Приложения химической термодинамики |
||||||||||||
линию (рис. 9.2), тангенс угла наклона которой равен A (или A1), а отрезок, |
|||||||||||||
отсекаемый прямой на оси ординат, B (или B1). Следовательно, |
|||||||||||||
|
rH◦(T ) = −RA, |
|
rU◦(T ) = −RA1, |
|
|||||||||
|
rS◦(T ) = RB, |
|
rS◦(T ) = RB1, |
|
|
||||||||
где T — температура, соответствующая середине исследованного температур- |
|||||||||||||
ного интервала. Этот метод вычисления термодинамических функций называют |
|||||||||||||
методом расчета по второму закону термодинамики. |
|
|
|
||||||||||
|
Если в рассматриваемом температурном интервале нельзя пренебречь за- |
||||||||||||
висимостью стандартной энтальпии (или |
rU◦) |
реакции от температуры, то |
|||||||||||
для установления вида зависимости Kp(T ) можно воспользоваться уравнением |
|||||||||||||
Кирхгоффа. Так, если аппроксимировать изменение теплоемкости в ходе реак- |
|||||||||||||
ции линейной зависимостью |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
rCp = a + bT , |
|
|
|
|
||||
то можно показать, что |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
ln Kp = − RTA + BR ln T + CT + const. |
|
(9.21) |
||||||||||
В этом случае для нахождения значения константы равновесия при какой-либо |
|||||||||||||
температуре T нужно знать вид зависимости |
rCp(T ) |
и величину Kp при |
|||||||||||
другой температуре. |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
В отличие от газов, стандартный химический потенциал твердого или жид- |
||||||||||||
кого вещества является функцией и температуры, и давления, поэтому соот- |
|||||||||||||
ветствующие константы равновесия зависят от обеих переменных. Зависимость |
|||||||||||||
Kx (Ka) от давления может быть определена следующим образом: |
|||||||||||||
|
(Δ G◦) |
T |
|
|
rV = −RT |
∂ ln K |
T , |
|
|||||
|
∂ ∂pr |
|
= |
|
∂p x |
(9.22) |
|||||||
|
|
|
|
∂ ln K |
x T |
|
V |
|
|
|
|
||
|
|
|
|
∂p |
|
= − RTr |
. |
|
|
|
|||
В случае реакции, сопровождающейся увеличением объема реакционной смеси, |
|||||||||||||
возрастание давления приводит к уменьшению численного значения константы |
|||||||||||||
равновесия. Наоборот, уменьшение давления приведет к ее возрастанию. Если |
|||||||||||||
|
ln Kp |
|
|
|
|
|
ln Kp |
|
|
|
|
||
|
|
|
|
|
|
|
|
|
a |
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|aa | |
= |
− |
rH◦ |
|
|
α |
|
|
|
|
|
|
|a b | |
|
R |
||
|
|
|
|
|
|
|
|
|
|
|
|
||
|
tg α = − rH◦/R |
|
|
|
|
a |
|
|
|
b |
|||
|
|
|
|
|
|
1/T |
|
|
|
|
|
1/T |
|
Рис. 9.2. Определение стандартной энтальпии реакции по зависимости логарифма кон- |
|||||||||||||
|
станты равновесия от температуры |
|
|
|
|||||||||
§ 9. Химическое равновесие |
129 |
учесть, что изменение объема конденсированных фаз в ходе реакции мало, при небольших давлениях константа равновесия слабо зависит от давления и
ln Kx(p) = ln Kx(p◦) − |
rV |
(p − p◦), |
(9.23.а) |
|||
RT |
||||||
x |
|
x |
(p◦). |
(9.23.б) |
||
ln K |
(p) = ln K |
|||||
Особенности выбора стандартного состояния конденсированной фазы также
отражаются на численных значениях констант равновесия, последние могут различаться для одной и той же реакции, протекающей в разных раствори-
телях. Для учета влияния растворителя необходимо знать зависимость μ◦i от природы растворителя. Ранее было показано, что стандартные химические потенциалы растворенного вещества в разных системах сравнения связаны между собой через предельные значения коэффициентов активности (см. уравнение (6.36.а)). Так как для многих систем значения γi∞(T ) известны, можно оценить, как изменение системы отсчета отразится на значении константы равновесия.
Многие химические реакции протекают в присутствии катализаторов — веществ, которые увеличивают скорость реакции, но в результате процесса остаются химически неизменными. Так как введение катализатора не приводит к изменению исходных реагентов и продуктов, а влияет только на скорость протекания процесса, то разница в стандартных энергиях Гиббса начального
и конечного состояний системы остается постоянной. Следовательно, значение
константы равновесия не зависит от присутствия катализатора.
Расчеты равновесного состава
При расчетах равновесного состава принимают, что химические реакции протекают при T = const, поэтому для определения выхода продуктов необходимо знать энергии Гиббса участников реакции при заданной температуре. Если эти величины известны, задача расчета равновесий сводится к решению уравнения или системы уравнений различной сложности. Современные вычислительные программы позволяют находить минимум энергии Гиббса системы при большом количестве переменных. Это дает возможность формулировать задачу расчета химических равновесий в самом общем виде, вплоть до того, что не обязательно указывать, какие конкретно химические реакции протекают в системе, достаточно задать элементный состав системы и перечислить все возможные составляющие вещества, образующиеся из этих элементов. Так как такая возможность появилась не очень давно, подобные методы расчета пока реализованы только в специализированных пакетах программ. В остальных случаях при расчете равновесного состава используют различные способы уменьшения размерности задачи (количества переменных); например, за счет введения константы равновесия. Принципиальное отличие этих двух способов расчета химических равновесий заключается в том, что в первом случае определяются возможные составляющие системы и их равновесные количества, во втором рассчитываются количества заранее известных веществ при фиксированных условиях проведения процесса. Приведенный ниже пример наглядно иллюстрирует эту разницу.
Пример: необходимо оценить изменение равновесного состава смеси, образующейся при смешении 2 молей метана и 1 моля азота при температуре от 1400 до 2000 К и p = 1 бар, если (а) учитывать максимально широкий набор