Материал: Основы физической химии
270 Гл. V. Химическая кинетика
ции реагентов и катализатора: |
|
|
|
|
|
|
r = |
d[С] |
= |
k1k2[A][B] |
[К]. |
(23.4.а) |
|
dt |
k−1 + k2[B] |
|||||
|
|
|
|
Это уравнение лежит в основе кинетики гомогенных каталитических реакций. Из него видно, что скорость реакции прямо пропорциональна концентрации катализатора, что хорошо согласуется с опытными данными для многих реакций. Предельные формы этого уравнения рассматриваются в задаче 23-2 (см. ч. 2).
В квазиравновесном приближении (k−1 k2) скорость каталитического процесса (23.3) равна
r = |
d[С] |
= |
k1k2 |
[A][B][К]. |
(23.4.б) |
|
|
||||
|
dt |
|
k−1 |
|
|
Ив этом случае сохраняется первый порядок реакции по катализатору. Многие гомогенные реакции катализируются кислотами или основаниями.
Реакции, катализируемые ионами H+ (H3O+) или OH−, относят к специфическому кислотному или основному катализу. Простейшие механизмы этих реакций включают обратимое взаимодействие субстрата (S) с каталитической частицей и превращение образующегося комплекса в продукт (P):
S + H3O |
+ |
k1 |
|
+ |
k2 |
|
+ |
|
|
SH |
|
+ H2O −→ P + H3O — специфический кислотный ка- |
|||||
тализ, |
|
k−1 |
|
|
|
|
|
|
|
k |
|
|
|
|
|
|
|
|
− |
|
− |
|
k2 |
− |
|
|
|
1 |
|
|
|
||||
SH + OH |
k−1 |
S |
|
+ H2O −→ P + OH |
|
— специфический основный катализ. |
||
Специфический кислотный катализ характерен для реакций дегидратации спиртов и кето-енольной таутомеризации, а специфический основный катализ — для альдольной конденсации. Гидролиз сложных эфиров ускоряется как в кислой, так и в щелочной среде.
Кинетику подобных реакций рассмотрим на примере специфического кислотного катализа (см. также ч. 2, пример 23-1). Скорость каталитической реакции пропорциональна концентрации протонированной формы субстрата:
r = k2[SH+]. |
(23.5) |
В квазиравновесном приближении эту концентрацию можно выразить через константу основности субстрата: 1)
|
|
|
a |
|
+ aH O |
|
[SH+] γ |
+ |
|
aH O |
|
|
||||||||||
Kb |
= |
|
SH |
2 |
|
|
= |
|
|
|
|
|
SH |
|
|
2 |
|
, |
(23.6) |
|||
a |
a |
+ |
|
|
|
|
[S] |
|
γ |
S |
|
a |
H O |
+ |
||||||||
|
|
|
|
S |
|
H O |
|
|
|
|
|
|
|
|
|
|
|
|
||||
|
|
|
|
|
|
3 |
|
|
|
|
|
|
|
|
|
|
|
|
3 |
|
|
|
[SH |
+ |
] = Kb[S] |
|
|
γS |
|
|
aH3O+ |
|
= Kb[S]h0, |
(23.7) |
|||||||||||
|
γ |
+ |
|
|
aH O |
|
||||||||||||||||
|
|
|
|
|
|
|
|
|
SH |
2 |
|
|
|
|
|
|
|
|
|
|
||
где γ — коэффициенты активности, a — активности, h0 — кислотность среды.
|
γ |
S |
|
aH O+ |
, |
(23.8) |
h0 = |
|
3 |
||||
γ |
+ |
|
aH O |
|||
|
SH |
2 |
|
|
||
Чем больше значение h0, тем сильнее протонирован субстрат. В очень разбавленном водном растворе все коэффициенты активности и активность воды близки к единице, поэтому кислотность совпадает с концентрацией ионов гидроксония: h0 = [H3O+].
1) Константа Kb соответствует равновесию S + H3O+ SH+ + H2O.
|
§ 23. Катализ |
|
271 |
||
|
Таблица 23.2. Функция кислотности некоторых кислот и суперкислот |
||||
|
|
|
|
|
|
|
Кислота |
|
−H0 |
Ссылка |
|
|
CF3COOH |
|
2.7 |
1 |
|
|
|
|
|
|
|
|
H2SO4 |
|
11.9 |
2 |
|
|
|
|
|
|
|
|
HClO4 |
|
13.0 |
3 |
|
|
|
|
|
|
|
|
CF3SO3H |
|
13.7 |
1 |
|
|
|
|
|
|
|
|
H2S2O7 |
|
14.1 |
2 |
|
|
|
|
|
|
|
|
HF |
|
15.0 |
3 |
|
|
|
|
|
|
|
|
HSO3F |
|
15.1 |
2 |
|
|
CF3SO3H + 1.0%SbF5 |
|
16.8 |
1 |
|
|
|
|
|
|
|
|
HSO3F + 11мол.%SbF5 |
|
19.0 |
2 |
|
|
|
|
|
|
|
|
HSO3F · SbF5 |
|
23.0 |
3 |
|
|
HSbF6 |
|
28.0 |
3 |
|
|
|
|
|
|
|
1.S. Saito, S.-i. Saito, T. Ohwada, K. Shudo // Chem. Pharm. Bull., 1991, v. 39, no. 10, pp. 2718–2720.
2.R. J. Gillespie, T. E. Peel // J. Am. Chem. Soc., 1973, v. 95, pp. 5173–5178.
3.G. Olah // J. Org. Chem., 2005, v. 70, no. 7, pp. 2413–2429.
Логарифм кислотности, взятый с обратным знаком, называют функцией кислотности Гаммета:
H0 = − lg h0. |
(23.9) |
Эту величину используют для характеристики кислотности среды в концентрированных водных растворах, где активности значительно отличаются от концентраций. Она определяется свойствами только среды, но не субстрата. Для измерения функции кислотности используют индикаторы — семейство структурно близких субстратов с известным значением Kb (или Ka для сопряженной кислоты) 1), для которых можно экспериментально определить отношение концентраций протонированной и непротонированной форм, например спектрофотометрически или с помощью ЯМР. Из (23.7) и (23.9) следует:
H0 = −pKb(S) + lg |
|
[S] |
(23.10) |
[SH+] |
|||
или |
|
[S] |
|
H0 = pKa(SH+) + lg |
|
(23.10.а) |
|
|
[SH+] |
||
|
|
|
|
Значения H0 некоторых кислот и суперкислот приведены в табл. 23.2. В разбавленных водных растворах функция кислотности совпадает с водородным показателем: H0 = pH.
Текущая концентрация субстрата связана с его начальной концентрацией уравнением материального баланса: [S]0 = [S] + [SH+]. Учитывая это соотношение, а также уравнения (23.5) и (23.7), выражаем скорость каталитической
1) Например, ароматических аминов или нитросоединений (для суперкислот).
272 Гл. V. Химическая кинетика
реакции через начальную концентрацию субстрата: |
|
||
r = k[S]0, |
(23.11) |
||
где опытная константа скорости k зависит от кислотности среды h0: |
|
||
k = |
k2Kbh0 |
. |
(23.12) |
|
|||
|
1 + Kbh0 |
|
|
Измеряя константу скорости в растворах с разной кислотностью, можно определить значения k2 и Kb. В двойных обратных координатах 1/k—1/h0 уравнение (23.12) приобретает линейную форму:
1 |
1 |
1 |
· |
1 |
|
(23.12.а) |
||
|
= |
|
+ |
|
|
. |
||
k |
k2 |
k2Kb |
h0 |
|||||
Общий кислотный или основный катализ осуществляется кислотами (HA) или основаниями (B) Брёнстеда:
k |
|
+ |
|
− k2 |
1 |
|
|
||
S + HA k−1 |
SH |
|
+ A |
−→ P + HA — общий кислотный катализ, |
k |
− |
|
+ k2 |
|
1 |
|
|||
SH + B k−1 |
S |
+ BH |
−→ P + B — общий основной катализ. |
|
В этом случае каталитический эффект зависит от природы кислоты или основания, служащих катализаторами. Эта зависимость определяется главным образом силой кислоты или основания. Для реакций общего кислотного или основного катализа с одним и тем же субстратом и катализаторами одного ряда известны корреляционные соотношения Брёнстеда между константами скорости каталитических реакций и константами кислотности (Ka) или основ-
ности (Kb) катализатора: |
|
kHA = const · Kaα, |
(23.13) |
kB = const · Kbβ, |
|
где α и β — эмпирические параметры, не превышающие 1 и постоянные для данной реакции. Эти соотношения имеют эмпирический характер, однако им можно дать теоретическое обоснование (см. ч. 2, задачи 23-5 и 23-7).
При кинетическом анализе общего кислотного катализа наряду с каталитическим действием кислоты HA необходимо учитывать влияние ионов H3O+ и самой воды, поэтому кинетические уравнения в общем случае имеют вид
r = k |
HA |
[HA] + k |
H O |
+ [H O+] + k |
[H |
O] [S]. |
(23.14.а) |
||
|
|
3 |
H2O |
2 |
|
|
|
||
При постоянных pH и концентрации3 |
катализатора это |
уравнение описывает |
|||||||
реакцию первого порядка. Аналогичное уравнение для общего основного катализа выглядит следующим образом:
r = kB[B] + kOH− [OH−] + kH2O[H2O] [SH]. |
(23.14.б) |
||
Из соотношений (23.8) |
и (23.12) для специфического |
кислотного катализа |
|
следует, что константа скорости зависит от коэффициентов активности, которые, в свою очередь, определяются ионной силой раствора. Поэтому изменение ионной силы раствора может повлиять на скорость каталитической реакции.
§ 23. Катализ |
273 |
Это влияние называют первичным солевым эффектом. 1) Зависимость скорости реакции от ионной силы можно анализировать в рамках теории Дебая–Хюккеля (см. § 11).
Из соотношений (23.14) для общего кислотно-основного катализа видно, что скорость реакции зависит от концентрации кислоты или основания. Добавление к раствору одноименных ионов A− или BH+ приведет к смещению кислотноосновного равновесия и увеличению этих концентраций, поскольку
[HA] = [A−] |
[H+] γ |
+ γ |
− |
|
|||
|
|
H |
A |
|
, |
(23.15) |
|
Ka γHA |
|
||||||
что повлияет на константу скорости. Это явление называют вторичным солевым эффектом.
Ферментативный катализ
Катализаторы биологических процессов, протекающих в живых организмах, представляют собой белковые молекулы, 2) которые называют ферментами или энзимами.
Простейшая схема ферментативного катализа включает обратимое образование промежуточного комплекса фермента (E) с реагирующим веществом (субстратом, S) и превращение этого комплекса в продукт реакции (P):
k1 |
k2 |
(23.16) |
E + S k−1 |
ES −→ E + P. |
|
|
|
|
Для описания кинетики этой схемы Михаэлис и Ментен (1913) использовали квазиравновесное приближение. Применение квазиравновесного приближения к этой схеме (при условии k2 k−1) с учетом уравнения материального баланса [E] + [ES] = [E]0 (индекс «0» обозначает начальную концентрацию) позволяет выразить скорость образования продукта через начальную концентрацию фермента и текущую концентрацию субстрата:
r = |
d[P] |
= |
k2[E]0[S] |
, |
(23.17.а) |
|
dt |
KS + [S] |
|||||
|
|
|
|
где KS = k−1/k1 = [E] · [S]/[ES] — субстратная константа. При увеличении концентрации субстрата скорость реакции стремится к предельному значению: rmax = k2 · [E]0. Скорость реакции связана с максимальной скоростью соотно-
шением |
rmax[S] |
|
|
|
r = |
. |
(23.17.б) |
||
|
||||
|
KS + [S] |
|
||
Обычно в эксперименте измеряют зависимость начальной скорости ферментативной реакции от начальной концентрации субстрата: r0 = f([S]0). Проведение таких измерений для ряда начальных концентраций позволяет определить параметры уравнения (23.17.б) — KS и rmax.
1)Первичный солевой эффект характерен не только для каталитических реакций, но
идля любых реакций с участием ионов в растворе.
2)Ферментативной активностью могут обладать и другие виды биологических молекул — углеводы и РНК.
274 |
Гл. V. Химическая кинетика |
Бриггс и Холдейн (1925) для анализа кинетической схемы (23.16) применили квазистационарное приближение, которое с тех пор стало общепринятым в кинетике ферментативных реакций. Применение этого метода к схеме (23.16) приводит к уравнению Михаэлиса–Ментен:
r = |
d[P] |
= |
rmax[S] |
, |
(23.18) |
|
dt |
KМ + [S] |
|||||
|
|
|
|
где rmax = k2 · [E]0 — максимальная скорость реакции (при бесконечно большой концентрации субстрата), KM — константа Михаэлиса
KМ = |
k2 + k−1 |
. |
(23.19) |
|
|||
|
k1 |
|
|
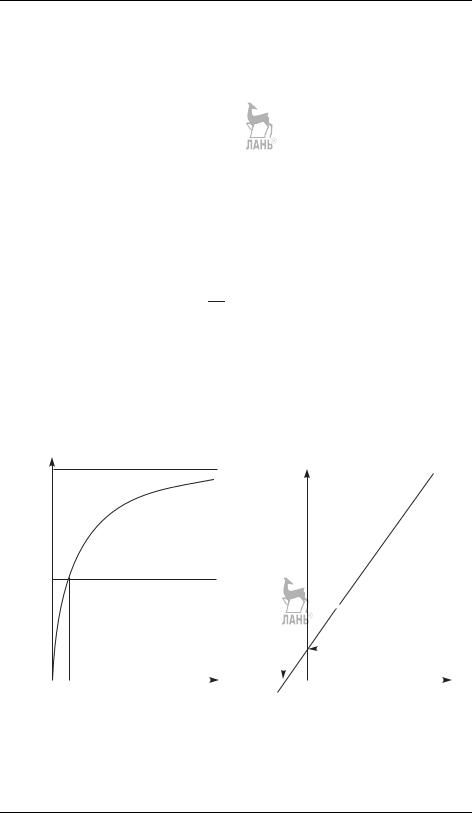
Эта константа равна концентрации субстрата, при которой скорость реакции равна половине максимальной скорости (рис. 23.3.а). Типичные значения KM от 10−6 до 10−2 моль · л−1 (табл. 23.3). Константа Михаэлиса характеризует специфичность фермента по отношению к субстрату (чем меньше константа, тем больше специфичность). Если для рассматриваемого механизма выполняет-
ся условие k−1 k2, тогда KM ≈ k−1 = KS, где KS — субстратная константа.
k1
В этом случае можно рассматривать KM как величину, характеризующую сродство фермента к субстрату. В общем случае KM KS, причем экспериментальное значение KM представляет собой максимальное значение KS. В случаях, для которых k2 k−1, константа Михаэлиса KM ≈ k2/k1 и отличается от субстратной константы KS.
Константу скорости k2, которая характеризует активность фермента, называют частотой оборотов. Она равна числу молекул субстрата, которые превращаются на активном центре фермента в единицу времени, и может изменяться в пределах от 100 до 106 с−1 (табл. 23.4).
rmax
Наклон = KM/rmax
r
1/r
rmax/2
|
|
|
−1/K |
M |
|
1/rmax |
||
|
|
|
|
|
||||
|
|
|
|
|
||||
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
|
KM |
[S] |
0 |
|
1/[S]0 |
||||
|
а |
|
|
|
|
б |
||
Рис. 23.3. Графическое представление уравнения Михаэлиса–Ментен (23.18) (а) и линеаризация уравнения (23.18) в двойных обратных координатах (б)