Материал: Основы физической химии
§ 26. Теория активных столкновений |
305 |
ренних степеней свободы, главным образом колебательных. Если в активации, помимо поступательных, участвуют f колебательных степеней свободы, то константа скорости активации имеет вид
|
Ea |
f |
|
|
|||
|
exp − |
|
. |
|
|||
RT |
|
Ea |
(26.27) |
||||
k1 = z0NA |
|
|
|
||||
f! |
|
RT |
|||||
Константа скорости активации k1 при учете f колебательных степеней свободы
|
|
E |
|
f |
|
увеличивается в |
a |
|
|
||
RT |
|
раз по сравнению с простой теорией столкновений. |
|||
|
|
|
|
||
f!
Это число называют поправкой Хиншельвуда. Увеличение константы скорости легко понять с позиций статистической термодинамики: одна и та же энергия распределяется по нескольким степеням свободы большим числом способов, чем по одной. Число внутренних степеней свободы f в этой теории является эмпирическим параметром и определяется по экспериментальным данным. Модификация Хиншельвуда стала первой попыткой учесть внутреннюю структуру реагирующих частиц в ТАС.
Другая важная идея состоит в том, что для протекания мономолекулярной реакции недостаточно простой активации молекулы, необходимо еще, чтобы полученная энергия была сконцентрирована в нужных участках молекулы, т. е. на одном или нескольких ключевых колебаниях. Для описания этого процесса вводят новое понятие — «активированный комплекс» A‡, а в схему Линдемана добавляют еще одну стадию, учитывающую внутримолекулярное перераспределение энергии от A до A‡:
|
ka(E) |
‡ k‡ |
(26.28) |
A |
−−−−→ A |
−→ P. |
Активированный комплекс превращается в продукты очень быстро, соответствующая константа k‡ не зависит от полной энергии молекулы и по порядку величины равна частоте колебания. Лимитирующей в схеме (26.28) является более медленная первая стадия, поэтому, применяя принцип квазистационарных концентраций, можно записать:
|
‡ |
|
ka(E) = k |
‡ [A ] |
(26.29) |
[A ] . |
Втеории РРК (Райса–Рамспергера–Касселя) предполагается, что колебания
вмолекуле описываются гармоническими осцилляторами, а энергия может свободно перетекать из одной колебательной моды в другую. В этом приближении отношение концентраций в (26.29) равно отношению двух термодинамических вероятностей: числа способов реализации состояния, в котором на одном ко-
лебании локализована достаточная для реакции энергия E0, к общему числу способов распределения полной энергии по всем колебаниям. Статистический
подсчет дает следующий результат: если общее число колебаний равно f, то
‡ |
1 − |
E |
|
f |
− |
1 |
|
ka(E) = k |
0 |
|
. |
(26.30) |
|||
E |
|
|
Эта величина растет с увеличением энергии и уменьшается с ростом f, что вполне понятно: чем сложнее молекула, тем меньше вероятность локализации заданной энергии в одной из ее частей.
306 Гл. V. Химическая кинетика
Теория РРК и последующие, более сложные теории мономолекулярных реакций основаны на учете зависимости констант скорости активации и распада от энергии, при этом рассматривается активация в малый интервал энергий от
E до E + δE: |
δk1 |
|
|
(26.31.а) |
|
|
|||
|
A + M −−→ A(E→E+δE) + M, |
|||
|
|
|
k2 |
(26.31.б) |
|
A(E→E+δE) + M |
−→ A + M, |
||
|
ka (E) |
‡ k‡ |
(26.31.в) |
|
|
A(E) −−−−→ A |
−→ P. |
||
Применение квазистационарного приближения к этой схеме дает выражение, аналогичное (26.24), для вклада активных молекул с энергией от E до E + δE в константу скорости:
|
ka(E) |
δk1(E→E+δE) |
|
|
|
||
δkI(E→E+δE) = |
|
k2 |
|
. |
(26.32) |
||
|
|
|
|||||
1 + |
ka(E) |
|
|
||||
|
k2[M] |
|
|
|
|||
|
|
|
|
|
|
||
Полная константа скорости мономолекулярной реакции получается интегриро-
ванием (26.32) по всем возможным энергиям, превышающим энергию актива- |
|||||||
ции: |
|
dk1(E→E+δE) |
|
|
|
||
∞ ka(E) |
|
|
|
||||
|
k2 |
|
|
(26.33) |
|||
kI = |
|
|
|
. |
|||
1 + |
ka(E) |
|
|
||||
Ea |
|
|
|
|
|||
k2[M] |
|
|
|
||||
|
|
|
|
|
|
||
В теории РРКМ (Райса–Рамспергера–Касселя–Маркуса) константу скорости k1 рассчитывают с помощью квантовых методов, а константу ka — по теории активированного комплекса.
§ 27. Теория активированного комплекса
Современные теории химической кинетики основаны на анализе движения ядер по поверхности потенциальной энергии (ППЭ) системы реагирующих частиц. Для описания химической реакции решают классические или квантовые уравнения движения, а константы скорости находят из полученных решений — классических траекторий, волновых функций, функций распределения и т. д.
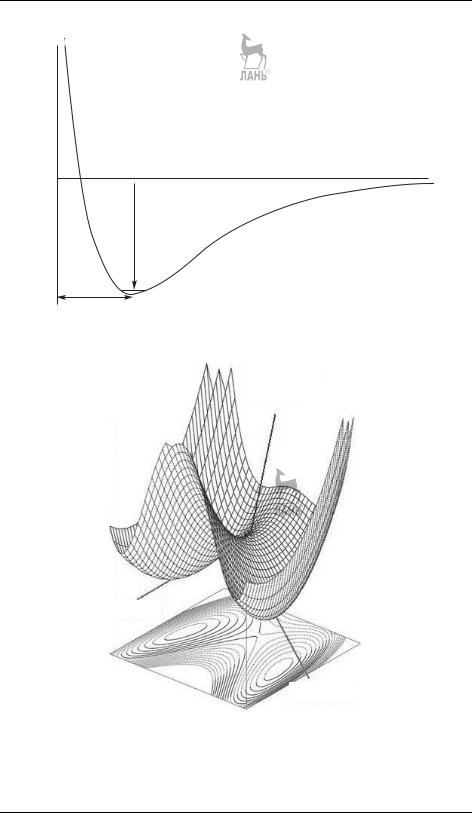
Поверхность потенциальной энергии характеризует потенциальную энергию ядер в конкретном электронном состоянии молекулярной системы; ППЭ зависит от внутренних ядерных координат, например длин связей, валентных и двугранных углов. В молекулярной системе, содержащей N атомов, три координаты описывают поступательное движение системы как целого, а две или три координаты — вращение системы, поэтому потенциальная энергия ядер зависит от n = 3N − 6 (для нелинейной системы) или n = 3N − 5 (для линейной молекулы) координат и может быть представлена гиперповерхностью размерности n + 1. Простейшая ППЭ — это потенциальная кривая двухатомной молекулы (рис. 27.1), которая зависит только от межъядерного расстояния в молекуле.
Устойчивым состояниям реагентов и продуктов на этой гиперповерхности отвечают локальные минимумы, а переходным состояниям от реагентов к продуктам — области вблизи седловых точек (рис. 27.2).
§ 27. Теория активированного комплекса |
307 |
E(r)
r(A–B) 0 

Энергия связи
Длина связи
Рис. 27.1. Потенциальная кривая связанного состояния двухатомной молекулы
Переходное
состояние
Продукт
Реагент
Рис. 27.2. Трехмерная поверхность потенциальной энергии