Материал: Основы физической химии
320 |
Гл. V. Химическая кинетика |
Так, например, реакция фотодиссоциации
ICN + hν → I + CN
происходит за 200 фс, фотодиссоциация циклобутана
C4H8 + hν → 2CH2=CH2
длится около 700 фс, бимолекулярная реакция
H + CO2 → OH + CO
длится 1000 фс, а диссоциация тетрафтордииодэтана на тетрафторэтилен и два
атома иода
C2F4I2 + hν → C2F4 + 2I
имеет два временных масштаба: первый атом иода отщепляется быстро, за 200 фс, а второй — за время в 100 раз большее.
Экспериментальные методы анализа химической динамики
Для изучения столь быстрых процессов необходимо иметь измерительное устройство с соответствующим временным разрешением. Возможность осуществлять эксперименты фемтосекундной длительности появилась только в конце 80-х годов XX в., когда был изобретен способ временного´ сжатия лазерных световых импульсов до 6 фс. До этого времени структуру переходных состояний и динамику элементарных реакций определяли с помощью косвенных методов.
Экспериментальные косвенные измерения основаны на следующей идее: пусть известно состояние молекул или атомов до реакции и известно также их состояние после реакции; сравнивая одно с другим, иногда можно сделать выводы о времени жизни и структуре переходного состояния. Например, если создать пучок молекул CH3–I, ориентированных в одном направлении, и подействовать на них поляризованным лазерным излучением, то связь C–I разрывается и происходит мономолекулярная реакция распада:
CH3I + hν → [CH3 - - -I] → CH3 + I
(квадратные скобки обозначают переходное состояние). Если молекула распадается быстро (по сравнению с вращением молекулы), то все атомы иода после реакции будут двигаться в одном направлении, поскольку за время реакции исходная молекула не успеет повернуться. Если же распад молекулы происходит медленно, то благодаря вращению атомы иода будут разлетаться во всех направлениях. Оказывается, что все атомы иода, образующиеся в этой реакции, двигаются примерно в одном направлении. Это означает, что распад возбужденной молекулы происходит намного быстрее, чем ее вращение, т. е. время жизни переходного состояния не превышает 1000 фс.
Для того чтобы получить более детальную информацию о положении ядер в каждый момент времени, в эксперименты надо ввести временное´ разрешение, которое в случае элементарных реакций имеет порядок фемтосекунд.
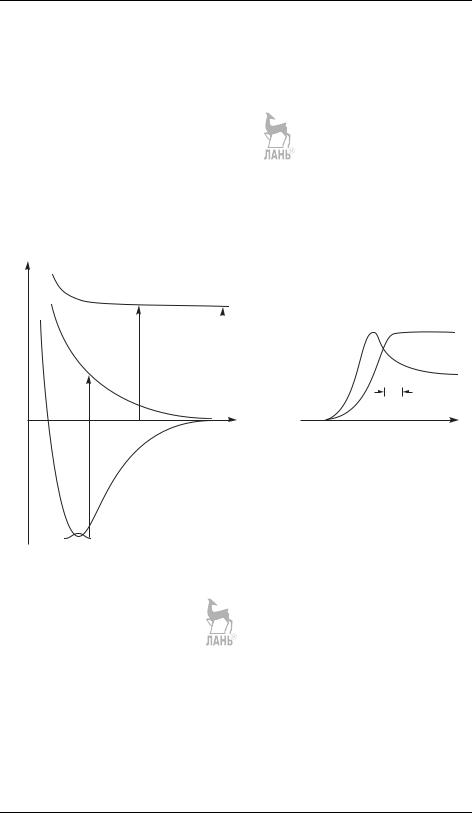
В простейшей схеме фемтосекундного эксперимента на реагенты, приготовленные в виде молекулярных пучков, действуют два световых импульса: первый импульс (импульс накачки) инициирует элементарную реакцию, а второй (зон-
322 |
Гл. V. Химическая кинетика |
молекулу и переводит ее в электронное состояние с потенциальной энергией V1(R). В этом состоянии молекула неустойчива и начинает распадаться на фрагменты: I и CN, которые удаляются друг от друга. Зондирующий импульс с длиной волны λ2 может перевести фрагмент CN в возбужденное состояние CN (с потенциальной энергией V2(R)), которое самопроизвольно излучает свет (флуоресцирует). Интенсивность флуоресценции CN и есть экспериментально измеряемый сигнал.
Самое главное заключается в том, что за время действия световых импульсов ядра практически заморожены и межъядерное расстояние не изменяется; при этом импульс λ2 с большой вероятностью возбуждает фрагмент CN только в тот момент, когда расстояние R таково, что разность энергий V2(R) − V1(R) равна частоте, соответствующей длине волны λ2 :
V2(R ) − V1(R ) = |
hc |
, |
(28.1) |
λ2 |
где h — постоянная Планка, c — скорость света. Таким образом, максимум сигнала при длине волны зондирующего импульса λ2 показывает, в какой момент времени длина переходного комплекса равна R . Если зондирующий импульс имеет длину волны λ∞2 , которая соответствует разности между предельными (асимптотическими) значения потенциалов V1 и V2:
λ2∞ = |
|
hc |
, |
(28.2) |
|
V2 |
(∞) − V1(∞) |
||||
|
|
|
то такой импульс может возбудить молекулу CN только после окончания реакции распада, т. е. он зондирует только продукт реакции и таким образом фиксирует момент окончания реакции. Изменение длины волны зондирующего импульса от λ2 до λ∞2 позволяет просканировать аналогичным образом всю шкалу изменения R от R до R → ∞ и найти зависимость R(t) в процессе реакции, т. е. определить динамику реакции распада.
Этот эксперимент вошел в историю науки как первое исследование химической реакции в реальном масштабе времени с фемтосекундным разрешением. В последующие годы исследования динамики химических реакций развивались очень бурно и привели к накоплению огромного числа экспериментальных данных. Для иллюстрации возможностей фемтосекундной импульсной спектроскопии в исследовании химической динамики перечислим некоторые основные типы таких реакций:
•реакции фотодиссоциации (HgI2, CH3I, NaI);
•бимолекулярные реакции (Br + I2 → BrI + I);
•реакции изомеризации (цис-C6H5CH=CHC6H5 →
→транс-C6H5CH=CHC6H5);
•реакции элиминирования (CF2ICF2I → C2F4 + I2);
•реакции Дильса–Альдера;
•реакции с переносом заряда;
•реакции внутримолекулярного и межмолекулярного переноса протона (кислотно-основные реакции);
•реакции таутомеризации.
Во всех этих случаях удалось полностью описать динамику образования и распада переходного комплекса в реальном масштабе времени.
§ 28. Химическая динамика |
323 |
Данный метод исследования сверхбыстрых процессов может быть использован не только для анализа реакций в газовой фазе и в молекулярных пучках, но и для изучения процессов в растворах и на межфазных границах. Выяснение механизмов перераспределения энергии в сложных молекулах позволит предсказывать реакционную способность молекул и создавать новые синтетические методы. Анализ динамики реакций на поверхности может прояснить многое
вмеханизмах действия гетерогенных катализаторов. Применение фемтосекундных импульсов в биохимии поможет выявить тонкие детали механизмов действия биологически активных молекул.
Воснове теоретического описания фемтосекундных экспериментов лежит квантовая механика, точнее ее раздел — квантовая динамика, который рассматривает зависящие от времени процессы. Ее изложение выходит за рамки данной книги.
Важный аспект изучения сверхбыстрых процессов связан с возможностью управления этими процессами. После того как были достигнуты первые успехи
визучении динамики реакций в реальном времени, встал вопрос о том, как можно пускать химическую реакцию по заранее запланированному пути и с заданной скоростью. Первые же расчеты показали, что применяя сложные последовательности лазерных импульсов, частота которых зависит от времени, можно концентрировать элементарное возбуждение в любой части молекулы. В некоторых простых случаях удалось экспериментально осуществить селективный разрыв химической связи.
Теория квантового управления фотохимическими процессами хорошо разработана и объединяет методы квантовой динамики, квантовой химии и теории оптимального управления. Практическое состояние работ в этой области таково, что на конкретных примерах показана принципиальная возможность
эффективного управления фотохимическими реакциями в газовой, жидкой
итвердой фазах. В частности, предложены методы лазерного разделения изотопов, управления стереохимической чистотой продуктов органических реакций
иуправления потоком энергии в процессе фотосинтеза. В ближайшее десятилетие можно ожидать первых практических приложений квантового управления не только в химии, но и в биологии, медицине, лазерной технологии и телекоммуникациях.
Г л а в а VI
ЭЛЕМЕНТЫ НЕРАВНОВЕСНОЙ ТЕРМОДИНАМИКИ
§ 29. Линейная неравновесная термодинамика
Для достижения равновесия иногда требуются очень большие времена, поэтому при моделировании реальных систем и процессов приходится использовать представления о метастабильных или неравновесных состояниях. Неравновесные процессы, в отличие от равновесных, протекают с конечной скоростью. Введение в термодинамику новой переменной — времени — приводит к некоторым изменениям в математическом аппарате. При этом все закономерности
иподходы, которые были сформулированы при рассмотрении равновесных процессов, остаются справедливыми и для описания неравновесных процессов, если исходить из концепции локального равновесия.
Локальное равновесие — термодинамическое равновесие, реализуемое в малых частях неравновесной системы. Такие малые части системы называют элементарными объемами. Элементарный объем велик по сравнению с расстояниями между молекулами и мал по сравнению с неоднородностями среды. Величины, отнесенные к физически бесконечно малым частям системы, называют локальными макроскопическими величинами. Время установления
локального равновесия при температурах, близких к комнатной, составляет, например, в газах 10−12–10−10 с, так что гипотеза о локальном равновесии справедлива практически всегда, за исключением очень быстрых процессов.
При наличии локального равновесия значения термодинамических переменных определяют для каждого элементарного объема. Вся система рассматривается как совокупность взаимодействующих частей, характеризующихся различными значениями этих переменных. При этом принимают, что локальные макроскопические величины не зависят от состояния соседних элементарных объемов. Экстенсивные переменные заменяются плотностями, которые, как
иинтенсивные переменные, являются функциями координат, x, и времени, t: s(x, t), u(x, t), nj (x, t) — энтропия, внутренняя энергия и количество j-го
вещества в единичном объеме;
T (x, t), p(x, t), μi(x, t) — температура, давление и химический потенциал i-го компонента единичного объема.
Воснове термодинамики неравновесных процессов лежат те же законы, что
идля равновесной термодинамики, но появляется ряд дополнительных соотношений, связанных с введением в явном виде понятия времени. Выражение