Материал: 3 итог патфиз аллергия лихорадка воспаление
III. Стадия клинических проявлений.
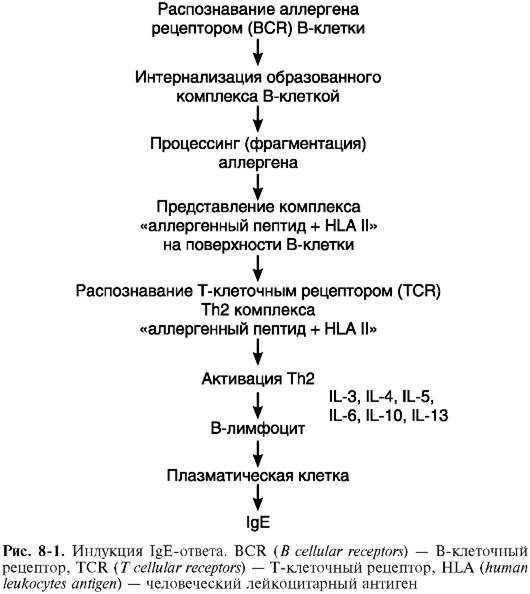
• В результате действия медиаторов повышается проницаемость сосудов микроциркуляторного русла, что сопровождается развитием отека и серозного воспаления
• При локализации процесса на слизистых оболочках возникает гиперсекреция.
• В органах дыхания развивается бронхоспазм, который, наряду с отеком стенки бронхиол и гиперсекрецией мокроты, обусловливает резкое затруднение дыхания.
39. Патогенез нарушений обмена веществ при воспалении.
Повышение обмена веществ при воспалении происходит преимущественно за счет углеводов. Первоначально усиливается как их окисление, так и гликолиз. В основе этого явления лежит активация соответствующих тканевых ферментов. Заметно увеличивается потребление кислорода воспаленной тканью. По мере накопления в очаге лейкоцитов, лизосомальные ферменты которых расщепляют углеводы анаэробным путем, а также повреждения и снижения количества митохондрий в ходе альтерации, реакции окисления заметно ослабевают, а гликолиза - нарастают. Соответственно расщепление углеводов не всегда доходит до конечных продуктов - углекислого газа и воды. Дыхательный коэффициент снижается. В ткани накапливаются недоокисленные продукты углеводного
обмена - молочная и трикарбоновые кислоты. Кроме того, вследствие нарушения обмена жиров, белков и распада нуклеиновых кислот в очаге нарастает содержание жирных кислот, кетоновых тел, полипептидов, аминокислот, нуклеотидов ,нуклеозидов (аденозин). В результате развивается ацидоз. Первоначально он компенсируется тканевыми буферными системами и ускоренным крово- и лимфотоком. По мере истощения буферных систем и замедления крово- и лимфотока ацидоз нарастает и становится некомпенсированным Наряду с Н+-гиперионией в очаге нарастает содержание и других ионов - ионов калия, натрия, кальция. Это обусловлено разрушением клеток и усиленной диссоциацией в кислой среде солей. Вследствие опережающего повышения уровня внеклеточного калия нарушается соотношение ионов калия и кальция (дизиония). Изменения в гомеостазе ионов Са2+ могут лежать в основе гибели клеток в очаге воспаления. Са2+ является одним из вторичных мессенджеров между мембраной и клеточными ферментными системами, а также генным аппаратом. Повышение уровня внутриклеточного Са2+ приводит к абсорбции его митохондриальными мембранами и последующим блокированием дыхательной цепи электронов. Повышенное внутриклеточное содержание Са2+ активирует нелизосомальные протеазы, приводя к лизису цитоскелета, деградации энзимов, мембрано-ассоциированных белков. Отмечено, что хотя снижение внеклеточного Са2+ важно для выживания клеток, это может быть препятствием к их новому росту. В очаге воспаления нарастает молекулярная концентрация, поскольку в процессе тканевого распада и усиленного обмена веществ происходит расщепление крупных молекул до множества мелких. Вследствие повышения ионной и молекулярной концентрации развивается гиперосмия. Так, если в норме депрессия межклеточной жидкости
40.Патогенез реакции гиперчувствительности IV типа
Называют -гиперчувствительность замедленного типа(ГЗТ), Реакции этого типа не зависят от антител и комплемента - они являются клеточноопосредованными. Их течение определяют сенсибилизированные Т-лимфоциты, т.е. Т-клетки памяти, индуцированные антигеном и нацеленные на его элиминацию. ГЗТ составляет патогенетическую основу контактной гиперчувствительности, некоторых аутоиммунных заболеваний, развивается при внутриклеточных бактериальных, грибковых и протозойных инфекциях, участвует в реакциях отторжения трансплантата.
Антигены, индуцирующие ГЗТ, могут иметь различное происхождение: микробы (например, возбудители туберкулеза, бруцеллеза, сальмонеллеза, дифтерии, стрептококки, стафилококки), вирусы коровьей оспы, герпеса, кори, грибы, тканевые белки (например, коллаген), антигенные полимеры аминокислот, низкомолекулярные соединения. По химической природе антигены, которые способны вызвать ГЗТ, относятся, как правило, к белковым соединениям.
Белки, вызывающие ГЗТ, отличаются низкой молекулярной массой и «слабыми» иммуногенными свойствами. Поэтому они не способны в достаточной мере стимулировать антителообразование. Иммунологическая реакция при ГЗТ обладает рядом отличительных особенностей. Иммунный ответ направлен не только к гаптену, как это имеет место при реакциях немедленного типа, но и к белку-носителю, причем специфичность в отношении антигена при ГЗТ выражена гораздо сильнее, чем при реакциях немедленного типа.
Иммунологическая стадия.
а) ГЗТ-реакция протекает по Th1-зависимому типу
б)Аллерген фагоцитируется, процессируется макрофагом и представляется Т-хелперам (Th). АПК секретируют интерлейкин-12, который способствует дифференцировке Th0, распознавшего аллерген, в Th 1-го типа - сенсибилизированный лимфоцит. При повторном поступлении аллергена Th1 продуцируют цитокины, опосредующие воспалительный ответ
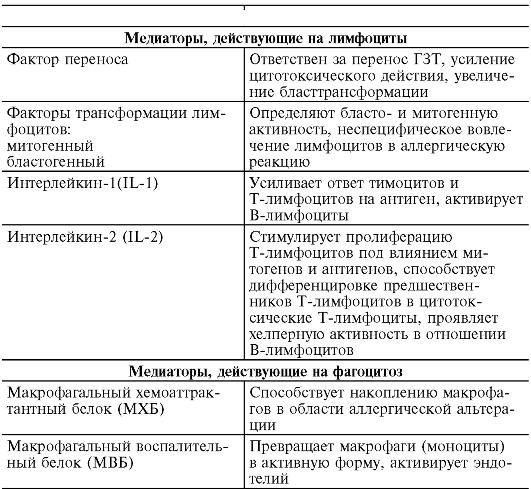
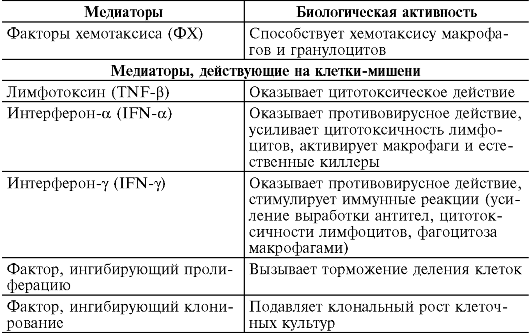
2. Патохимическая стадия Обусловлена либо активирующим, либо ингибирующим действием цитокинов (они могут быть провоспалительными,- IL-1, IL-2, IL-6, TNFα – острый воспалительный клеточный иммунный ответ и противовоспалительными с иммуносупрессорной активностью,- IL-10, TGFβ) – хроническое воспаление с образованием гранулемы и фиброзом. Цитокины действуют на:а)лимфоциты б)макрофаги и нейтрофилы в)клетки-мишени
3.Патофизиологическая стадия . Это могут быть процессы, протекающие в коже, суставах, внутренних органах. В воспалительном инфильтрате преобладают мононуклеарные клетки (лимфоциты, моноциты/ макрофаги). Нарушение микроциркуляции в очаге повреждения объясняется повышением проницаемости сосудов под влиянием медиаторов (гидролитические ферменты), а также активацией свертывающей системы крови и усилением образования фибрина.. При гиперчувствительности IV типа иммунное повреждение развивается в результате: 1) прямого цитотоксического действия CD4+ и CD8+ Т-лимфоцитов на клетки-мишени (TNF-β и комплемент не принимают участия в этом процессе); 2) цитотоксического действия TNF-β (так как действие последнего неспецифично, повреждаться могут не только те клетки, которые вызвали его образование, но и интактные клетки в зоне его образования); 3) выделения в процессе фагоцитоза лизосомальных ферментов, повреждающих тканевые структуры (эти ферменты выделяют в первую очередь макрофаги).
При гиперчувствительности IV типа иммунное повреждение развивается в результате:
1) прямого цитотоксического действия CD4+ и CD8+ Т-лимфоцитов на клетки-мишени (TNF-β и комплемент не принимают участия в этом процессе);
2) цитотоксического действия TNF-β (так как действие последнего неспецифично, повреждаться могут не только те клетки, которые вызвали его образование, но и интактные клетки в зоне его образования);
3) выделения в процессе фагоцитоза лизосомальных ферментов, повреждающих тканевые структуры (эти ферменты выделяют в первую очередь макрофаги).
Составной
частью ГЗТ является воспаление, которое
присоединяется к иммунной реакции
действием медиаторов патохимической
стадии. Как и при иммунокомплексном
типе аллергических реакций, оно
подключается в качестве защитного
механизма, способствующего фиксации,
разрушению и элиминации аллергена.
Однако воспаление является одновременно
фактором повреждения и нарушения функции
тех органов, где оно развивается, и ему
отводится важнейшая патогенетическая
роль в развитии инфекционно-аллергических,
аутоиммунных и некоторых других
заболеваний.
41. Патогенез реакций, развивающихся по III типу гиперчувствительности.
(Называется еще иммунокомплексная патология) повреждение при этом типе гиперчувствительности вызывается иммунными комплексами АГ+АТ. Вследствие постоянного контакта человека с какими-либо антигенами в его организме постоянно происходят иммунные реакции с образованием комплексов АГ+АТ. Эти реакции являются выражением защитной функции иммунитета и не сопровождаются повреждением. Однако при определенных условиях комплексы АГ+АТ могут вызывать повреждение и развитие заболевания. Причиной иммунокомплексных заболеваний являются: лекарственные препараты (пенициллин, сульфаниламиды и др.), антитоксические сыворотки, гомологичные γ- глобулины, пищевые продукты (молоко, яичные белки и др.), ингаляционные аллергены (домашняя пыль, грибы и др.), бактериальные и вирусные антигены, антигены мембран, ДНК клеток организма и др. Важно, что антиген имеет растворимую форму. Аллергены (эндо- и экзоаллергены) свободные, не связаны с тканями «хозяина», растворены в плазме, лимфе, тканевой жидкости. Иммунное повреждение осуществляется циркулирующими иммунными комплексами (ЦИК) - аллерген+антитело. В норме иммунные комплексы удаляются из организма с помощью системы комплемента (компонентов С1-С5), эритроцитов и макрофагов ретикуло-эндотелиальной системы печени. 1. Иммунологическая стадия В ответ на появление аллергена в организме синтезируются IgM и IgG, они соединяются с аллергенами с образованием иммунных комплексов. При нарушении процессов элиминации иммунные комплексы накапливаются и начинают циркулировать в организме. Они осаждаются на сосудистой стенке (васкулит), на мембранах почечных клубочков (гломерулонефрит) или в тканях (местная воспалительная реакция по типу феномена Артюса) 2. Патохимическая стадия. Под влиянием иммунных комплексов образуются медиаторы воспаления 1)Фиксированные в тканях иммунные комплексы активируют систему комплемента (С1-С5 компоненты)а)анафилатоксины (С3а и С5а) активируют тучные клетки
продуцируют провоспалительные цитокины в)Нейтрофилы высвобождают ферменты и АФК. 2. Фиксированные в тканях иммунные комплексы активируют калликреин-кининовую систему (брадикинин)3Патофизическая стадия . В результате появления медиаторов развиваются воспаление с альтерацией, экссудацией и пролиферацией, васкулиты, приводящие к появлению узловатой эритемы, узелкового периартериита. Могут возникать цитопении (например, гранулоцитопения). Вследствие активации фактора Хагемана и/или тромбоцитов иногда происходит внутрисосудистое свертывание крови. Третий тип аллергических реакций является ведущим в развитии сывороточной болезни, экзогенных аллергических альвеолитов, некоторых случаев лекарственной и пищевой аллергии, аутоиммунных заболеваний (системная красная волчанка и др.)
42. Патогенез экссудации. Виды экссудатов.
Патогенез экссудации: Механизм экссудации включает 3 основных фактора:1) повышение проницаемости сосудов (венул и капилляров) в результате воздействия медиаторов воспаления и в ряде случаев самого воспалительного агента; 2) увеличение кровяного (фильтрационного) давления в сосудах очага воспаления вследствие гиперемии; 3) возрастание осмотического и онкотического давления в воспаленной ткани в результате альтерации и начавшейся экссудации и, возможно, снижение онкотического давления крови из-за потери белков при обильной экссудации .Ведущим фактором экссудации является повышение проницаемости сосудов, которое, как правило, имеет две фазы - немедленную и замедленную. Немедленная фаза возникает вслед за действием воспалительного агента, достигает максимума на протяжении нескольких минут и завершается в среднем в течение 15-30 мин, когда проницаемость может возвращаться к норме. В результате взаимодействия медиаторов со специфическими рецепторами на мембранах эндотелиальных клеток происходит сокращение актиновых и миозиновых микрофиламентов цитоплазмы клеток, и эндотелиоциты округляются; две соседние клетки отодвигаются друг от друга, и между ними появляется межэндотелиальная щель, через которую и осуществляется экссудация. Замедленная фаза развивается постепенно, достигает максимума через 4-6 ч и длится иногда до 100 ч в зависимости от вида и интенсивности воспаления. Следовательно, экссудативная фаза воспаления начинается немедленно после воздействия флогогена и продолжается более 4 суток.
Виды экссудата: Серозный экссудат – умеренное содержание белка (3-5%) в основном альбуминов и лейкоцитов. По составу наиболее близок к транссудату. Наблюдаются при ожогах, вирусном и аллергическом воспалении. Характерен для воспаления серозных оболочек (серозный перитонит, плеврит, перикардит, артрит). Фиброзный экссудат - большое количество белка, особенно фибриногена, переходящего в фибрин. Может быть при дифтерии, дизентерии, туберкулезе. Гнойный экссудат- содержит альбумины, глобулины, иногда нити фибрина, много лейкоцитов и гнойных телец, гноеродные бактерии и продукты их распада. Характерен для воспаления, вызванного кокками, патогенными грибами или химическими факторами- скипидар, отравляющие вещества. Гнилостный экссудат- много белка и продуктов гнилостного распада тканей, рН>7,4. Образуется при действии патогенных анаэробов. Геморрагический экссудат- кроме белка и лейкоцитов содержит много эритроцитов. Характерен для туберкулеза(плеврит), чумы, сибирской язвы, токсического гриппа и др.
43.Первичные иммунодефициты. Этиология, механизм развития.
• Первичные иммунодефициты достаточно редки. Они обусловлены дефектами в отдельном гене или целых кластерах генов, ответственных за синтез белковых молекул иммунной системы
• Из них примерно 50-75% приходится на нарушения образования иммуноглобулинов, 5-10% - на клеточные иммунодефициты, 10-25% - на комбинированные иммунодефициты и около 1-2% - на нарушения фагоцитоза и системы комплемента.
• Манифестные формы первичных иммунодефицитных состояний проявляются на первом или втором году жизни гнойничковыми поражениями кожи и слизистых оболочек
Классическими примерами первичных иммунодефицитов являются:
1. Дефициты системы фагоцитов в основном касаются нарушений фагоцитарной функции нейтрофильных гранулоцитов.
Выделяют следующие механизмы их формирования:
• нейтропения в связи с дефицитом, нарушением пролиферации и созревания гранулоцитарных клеток-предшественниц в костном мозгу (циклическая нейтропения, болезнь Костманна (или инфантильный агранулоцитоз), семейная доброкачественная нейтропения и тд.
• нарушение хемотаксиса нейтрофильных гранулоцитов, обусловленное дисфункцией актина и неспособностью клеток образовывать псевдоподии (синдром «ленивых лейкоцитов»);
• дефицит молекул адгезии нейтрофилов вследствие дефекта гена β2-цепи интегринов (CD18) или утраты клетками способности синтезировать молекулы селектинов.В результате нейтрофилы утрачивают способность к адгезии и связанным с ней функциям - миграции и эндоцитозу;
• утрата нейтрофилами способности к киллингу при включении в их цитоплазму аномальных гранул (синдром Чедиака-Хигаси, аномалия Альдера-Рейли)….тд.
2. Дефициты системы комплемента подразделяются на дефициты ранних компонентов классического пути активации комплемента и дефициты поздних компонентов комплемента.
3. Дефициты антител Диагноз дефицита гуморального звена иммунитета ставится на основании определения уменьшения в сыворотке содержания IgG, IgA, IgM, сопоставления лабораторных и клинических данных, включая анализ частых, особенно инфекционных заболеваний;признаками дефицита иммуноглобулинов являются гипоплазия и атрезия лимфоидных органов.
4. Т-дефициты
• аплазия или дисплазия тимуса • нарушение пролиферации Т-лимфоцитов и Т-клеточной ДНКрепарации, • дефицит внутриклеточных ферментов
• дефицит синтеза цитокинов и цитокиновых рецепторов • снижение экспрессии TCR
5. Комплексные иммунодефициты. К данной группе иммунодефицитов относятся синдром тяжелой комбинированной иммунной недостаточности и синдром Вискотта Олдрича.
44.Система эндогенного антипиреза. Механизм действия.
Эндогенная антипирез- механизм, ограничивающий развитие чрезмерно выраженной лихорадки. При лихорадке процесс активного повышения температуры тела обычно останавливается, когда она достигает 41 °С (за счет системы эндогенного антипиреза)
При нем запускается:
1. Активация ренин-ангиотензиновой системы в гипоталамусе(ангиотензин-II).
2. Гиперактивность -адренореактивных систем гипоталамуса.
3. Глюкокортикоиды:
а) снижают синтез эндогенных пирогенов;
б) увеличивают протеолитическое разрушение эндопирогенов;
в) снижают образование медиаторного белка в гипоталамусе;
г) уменьшают образование арахидоновой кислоты;
4. Окситоцин, АКТГ, альфа-меланостимулирующий гормон:
а) тормозят синтез интерлейкина-1
б) уменьшают проницаемость гематоэнцефалического барьера для эндогенных пирогенов.
В условиях эксперимента лихорадочные состояния возможно ослабить воздействием аргинин-вазопрессина на область вентральной перегородки мозга (структура, расположенная ростральнее гипоталамуса). Электрическая стимуляция паравентрикулярных ядер гипоталамуса, где образуется аргининвазопрессин, снижает проявления лихорадочной реакции у экспериментальных животных после парентерального введения им экзогенного пирогена. Развитие лихорадки сопровождается выбросом аргинин-вазопрессина в спинномозговую жидкость и область вентральной перегородки мозга. Установлено, что IL-φ не только выполняет роль вторичного пирогена, но и участвует в эндогенном антипирезе, способствуя высвобождению аргинин-вазопрессина из паравентрикулярных ядер. Антипиретический эффект стероидов связывают с их воздействием на выработку антифосфолипазных протеинов, которые угнетают фосфолипазу А2, а следовательно, синтез и выделение простагландинов - медиаторов лихорадки.