Материал: Боженко Основы квантовой химии 2

полученный добавлением к стандартному базису 6-31G p- орбиталей при описании атома водорода, и d-орбиталей при описании атомов элементов II периода, обозначается как 6- 31G**. Базис, в котором добавлены только d-функции на атомы элементов II периода обозначается как 6-31G*.
3. Базисы, содержащие диффузные функции. Диффузные функции – это функции с малым
значением параметра . Такое значение данного параметра в
экспоненте гауссовой функции отвечает увеличению наибольшей вероятности нахождения электрона дальше от ядра по сравнению с обычными функциями, входящими в стандартные базисные наборы. Это позволяет улучшить описание АО анионов, как в равновесных состояниях, так и при отыскании переходных состояний в реакциях с их участием. Добавление к стандартному базису диффузных функций на все атомы (кроме водорода) обозначается при помощи символа «+». Добавление их и на атом водорода обозначается еще одним «+». Например, аббревиатура 6- 31++G соответствует включению в базис диффузных функций на тяжелые атомы и на атом водорода одновременно. Наконец, аббревиатура 6-31++G* означает включение поляризационной d-функции на атомы второго периода и диффузных функций на атомы второго периода и на атом водорода.
Несколько забегая вперед, скажем несколько слов о базисах, предназначенных для более точных расчетов, то есть расчетов, в которых учитывается энергия электронной корреляции2 или корреляционных эффектов, что на английском пишется, как correlation consistent и обозначается «cc». Это стандартные базисы типа cc-pvDZ, cc-pvTZ, ccpvQZ. При таком расширении базиса в него включаются поляризационные функции с все большими значениями орбитального квантового числа. В современные
2 Об учете энергии электронной корреляции речь пойдет в следующем разделе настоящего пособия.
21
программные комплексы включены и более расширенные базисы, например, такие как aug-cc-pvDZ. Этот базис получен добавлением к базису cc-pvDZ диффузных функций на все орбитали, включая поляризационные функции. Результаты расчетов, полученные с использованием таких базисов, отличаются особой точностью.
Пост Хартри - фоковские методы неэмпирической квантовой химии, учитывающие энергию корреляции.
Учет энергии электронной корреляции.
С помощью подхода, основанного на решении уравнений Хартри – Фока - Рутаана можно определить достаточно точно электронную и геометрическую структуру молекулы в основном состоянии. То есть дипольные моменты, заряды на атомах, равновесные межъядерные расстояния. Но нельзя корректно описать энергию диссоциации молекулы на атомы, энергию активации реакции, то есть физико-химические характеристики молекул при межъядерных расстояниях вдали от положения равновесия. Например, молекула водорода в методе Хартри - Фока распадается на два иона Н+ и Н-, но не на два атома водорода. Плохо описываются и энергии возбуждения, а значит электронные спектры атомов и молекул. Все это можно сделать только при учете энергии электронной корреляции (иногда называемой просто энергией корреляции). Итак, что мы называем энергией корреляции? Вообще, это энергия, учитывающая скоррелированность движения электронов или, иначе говоря, согласованность их движения. Это значит, что электроны движутся не в некотором усредненном поле, а «чувствуют» друг друга. Формально энергия корреляции определяется как разность между энергией, рассчитанной в приближении Хартри -
22

Фока3 и экспериментальным нерелятивистским значением полной энергии:
Ecorr Eточн. EHF |
(17) |
Однако, экспериментально энергию атомов и |
молекул |
определить трудно. На практике в качестве энергии Ecorr
понимается разность между, рассчитанной в одном и том же базисе, энергией в приближении Хартри – Фока (EHF.) и энергией с учетом корреляции. Назовем энергию с учетом корреляции точной энергией Еточн. Тогда можно написать:
Ecorr Eточн. EHF |
(18) |
Еще точнее энергию корреляции можно определить, если взять разность между самым точным ее значением в приближении Хартри - Фока и самым точным значением, которое может быть вычислено с учетом корреляции электронов.
А вообще наиболее корректное определение энергии корреляции дано Левдиным: Энергия корреляции для
данного состояния, рассчитанная по отношению к определенному гамильтониану, является разностью между точным собственным значением этого гамильтониана и его ожидаемым значением в приближении Хартри - Фока для рассматриваемого состояния.
Как говорилось ранее, точность в расчете молекулы методом Хартри - Фока полностью определяется размерами базиса. И наиболее точное значение полной энергии
3 Здесь и дальше, говоря о расчетах в приближении Хартри - Фока, мы будем подразумевать расчеты методом Хартри – Фока - Рутаана, являющимся практической реализацией приближения Хартри - Фока в современных квантово-химических программах.
23
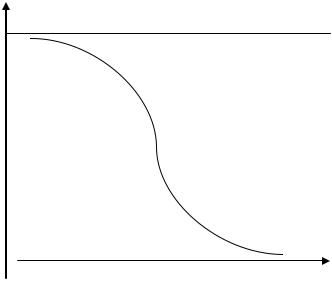
молекулы в расчете методом Хартри - Фока достигается при использовании бесконечно большого базиса. В этом случае говорят о так называемом хартри - фоковском пределе.
Etot
Размер базиса
Рис.2. Верхняя горизонтальная линия соответствует значению энергии равной нулю, а нижняя – минимальновозможной энергии в методе Хатри-Фока с бесконечным базисом, то есть энергии хартри-фоковского предела.
Теперь о наиболее точном значении энергии, полученном
сучетом корреляции движения электронов. Ее иначе называют полной энергией системы, рассчитанной с учетом энергии корреляции. Иногда различают динамическую и статическую корреляцию. Динамическая корреляция связана
сучетом того, что электроны не должны сталкиваться друг с другом или сближаться слишком близко. О статической корреляции говорят при исследовании систем с вырожденными состояниями, требующими специальных
24
методов расчета. Вычисление наиболее точного значения полной энергии или учет энергии корреляции осуществляется с помощью трех подходов:
1.конфигурационное взаимодействие.
2.теория возмущений.
3.метод функционала плотности.
Энергия корреляции величина всегда отрицательная и полная энергия системы, рассчитанная с ее учетом, лежит всегда глубже хартри - фоковской энергии, то есть имеет большее по абсолютной величине отрицательное значение. Рассмотрим по очереди каждый из трех выше названных методов.
Метод конфигурационного взаимодействия.
В этом методе волновая функция системы представляется в виде линейной комбинации слэтеровских детерминантов:
Ck k (1, 2,...N) |
(19) |
|
k |
|
|
где |
|
|
k (1, 2,...N ) det | 1k 2k ... Nk | |
(20) |
|
Здесь k (1, 2,...N) |
- слэтеровские |
детерминанты, а |
1k , 2k ,..., Nk - |
спин-орбитали в |
этих слэтеровских |
детерминантах, причем первый индекс обозначает номер орбитали в детерминанте, а второй индекс обозначает номер детерминанта в разложении (19). Каждый детерминант отвечает определенному заполнению электронами входящих
в него спин-орбиталей, то есть некоторой |
электронной |
конфигурации. Совокупность k (1, 2,..., N ) |
называется |
конфигурационным базисом. Линейная комбинация слэтеровских детерминантов моделирует их взаимодействие
25