Материал: Боженко Основы квантовой химии 2
друг с другом, а метод, использующий волновую функцию системы в виде разложения (19), называется методом конфигурационного взаимодействия (КВ).
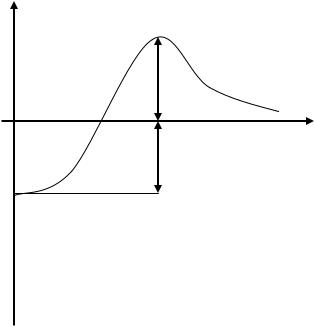
Перед тем, как излагать конкретные способы построения волновой функции системы в виде линейной комбинации слэтеровских детерминантов, имеет смысл рассмотреть простой пример, показывающий необходимость использования многодетерминантной функции. Рассмотрим реакцию типа А+В→С. Пусть это экзотермическая реакция и потенциальная кривая при переходе от реагентов А и В к продукту С имеет следующий вид.
E(tot)
|
Ψ = с1Ψ1 + с2Ψ2 |
|
∆h |
R0 |
Ψ1 |
R(A-B)
∆Q
Ψ2
Рис.3. Потенциальная кривая реакции типа А+В→С. ∆h – активационный барьер реакции, ∆Q – тепловой эффект реакции. R0 –равновесное расстояние реагентов в продукте.
26
Нулевое значение энергии системы в целях удобства здесь соответствует сумме полных энергий изолированных реагентов. Следовательно, h - величина энергии активации,
аQ – ее тепловой эффект. В квантовой химии энергию активации часто называют активационным барьером. Рассмотрим на качественном уровне, как меняется волновая функция реакционной системы по мере сближения реагентов А и В. Пусть она является линейной комбинацией двух
детерминантов, то есть Ψ = с1Ψ1 + с2Ψ2 . При этом в области значений координаты реакции, соответствующих реагентам, разведенным на большое расстояние, это будет функция Ψ1 ,
ав области продукта С – Ψ2 . Иначе говоря, в области реагентов с1 =1, а с2 =0, а в области продукта с1 =0, а с2 =1. Тогда в области переходного состояния волновая функция
этой системы будет линейной комбинацией Ψ1 и Ψ2 , то есть с1 # 0, и с2 #0. Следовательно, для корректного описания потенциальной кривой в области переходного состояния требуется, как минимум двухдетерминантная волновая функция. Расчет с однодетерминантной функцией может привести к большим ошибкам. И, как показывает расчетный опыт, при этом величина потенциального барьера может быть завышена на 20 – 30 ккал/моль. При этом отсюда следует, что для корректного описания изолированных реагентов и продукта вполне достаточно однодетерминантной волновой функции. Или можно сказать, что в области равновесных расстояний систем (молекул, комплексов и т.д.) вполне достаточно метода Хартри-Фока-Рутаана, о чем говорилось ранее.
Теперь рассмотрим вопрос о том, как строятся детерминанты, входящие в разложение (19), что порождает различные варианты метода (КВ). Начнем с самого простого в концептуальном, но не в вычислительном отношении подхода. Его суть заключается в том, что для основного состояния данной системы решаются уравнения Хартри - Фока – Рутаана, в результате чего получается набор спинорбиталей для этого состояния. Мы помним при этом, что
27
каждая спин-орбиталь сама является линейной комбинацией атомных орбиталей, в качестве которых выступают базисные функции. Сами базисные функции в процессе такого решения не меняются, а оптимизируются только коэффициенты их разложения по данным базисным функциям. Из таких коэффициентов и базисных функций строятся названные выше спин–орбитали, отвечающие основному состоянию рассчитываемой системы, которое мы описали одним слэтеровским детерминантом. В этом детерминанте заполнены электронами все низшие по энергии спин-орбитали. Тогда как все, лежащие выше, спинорбитали остаются вакантными, то есть не заполненными электронами. Для простоты предположим, что рассматриваемая система (молекула) имеет четное число электронов, и ее основное состояние достаточно неплохо описывается одним слэтеровским детерминантом. Для удобства дальнейшего рассмотрения различных вариантов метода конфигурационного взаимодействия перейдем к знакомым нам дираковским обозначениям - «бра» и «кэт» векторам. В процессе изучения курса «Основы квантовой химии» мы познакомились и использовали эти обозначения. Вспомним их.
|
|
|
|
H d | H | |
(21) |
||
и |
|
|
|
|
d | . |
|
|
|
|
||
Обозначим |
слэтеровский |
детерминант основного |
|
состояния как | 0 . Наверное, одним из самых удобных
способов построения остальных детерминантов разложения (19) является последовательное возбуждение в этом исходном детерминанте одного, двух, трех и т.д. электронов с занятых спин - орбиталей на вакантные МО. Так, например, детерминант с одним возбужденным электроном обозначим
28
| r |
. Он |
отличается от | |
0 |
|
тем, что электрон с орбитали |
a |
|
|
|
|
a возбужден на орбиталь r . Иначе говоря, орбиталь a заменена на орбиталь r . Детерминант | rsab отличается от детерминанта | 0 тем, что в нем электроны орбиталей с
индексами a и b возбуждены на орбитали с индексами r и s, и т.д.. Будем называть их однократно, двукратно-, … , N– кратновозбужденными детерминантами. Эти многоэлектронные волновые функции в виде детерминантов мы можем рассматривать как базис, по которому проводится разложение волновой функции всей системы. Тогда разложение (19) может быть переписано следующим образом:
| C0 | 0 Car | ar Cabrs | rsab
|
|
ar |
a b |
|
|
|
|
|
r s |
|
|
rst |
rs |
rstu |
rstu |
(22) |
|
Cabc | ab |
Cabcd |
| abcd ... |
|||
|
|||||
a b c |
|
a b c d |
|
|
|
r s t |
|
r s t u |
|
|
|
При бесконечно большом числе членов в таком разложении мы говорим о так называемом полном КВ или в английской аббревиатуре, используемой в квантово-химических программных комплексах и литературе – Full CI (CIConfiguration Interaction). При учете бесконечного числа конфигураций этот метод считается самым точным методом квантовой химии. Но практически рассчитать такое число конфигураций невозможно и поэтому он, также как и другие методы, имеет недостатки. Рассмотрим наиболее важный из них. В таком методе, часто называемом простым КВ (CI) варьируются только коэффициенты перед детерминантами. В то время как в каждом детерминанте спин -орбитали остаются неизменными, независимо от того, заполнены они
29
электронами или нет. Иначе говоря, коэффициенты их разложения по базисным функциям (условно считающимся АО) остаются неизменными, то есть теми же самыми, как в | 0 . Но это не совсем корректно, поскольку при изменении
заполнения в каждом детерминанте они должны меняться. Действительно, они были получены при расчете системы методом ХартриФокаРутаана с однодетерминантной волновой функцией для основного состояния, где каждый электрон находился в некотором усредненном поле, описываемом данным распределением электронной плотности. Даже при изменении заполнения в рамках однодетерминантного метода ХартриФокаРутаана, спин – орбитали должны меняться в процессе самосогласования и отличаться от спинорбиталей основного состояния этой же системы. Тем более при переходе к многоконфигурационной функции (22) это усредненное поле еще больше изменится, что приведет к значительному изменению спин - орбиталей.
Поэтому более точным методом является метод, в котором одновременно оптимизируются коэффициенты разложения волновой функции системы по конфигурациям и коэффициенты разложения молекулярных орбиталей по базисным функциям. Такой метод называется многоконфигурационным методом самогласованного поля (МКССП). Или обозначается в квантово-химической литературе и программах, как MCSCF – Multi Configuration Self Consistent Field.
Поскольку рассчитать систему с учетом бесконечно большого числа членов разложения в (22) невозможно, на практике используют два способа сокращения размеров конфигурационного базиса.
1.Ограничение кратности возбужденных состояний,
2.ограничение размеров активного пространства. Рассмотри их по очереди.
Ограничение кратности возбужденных состояний.
30